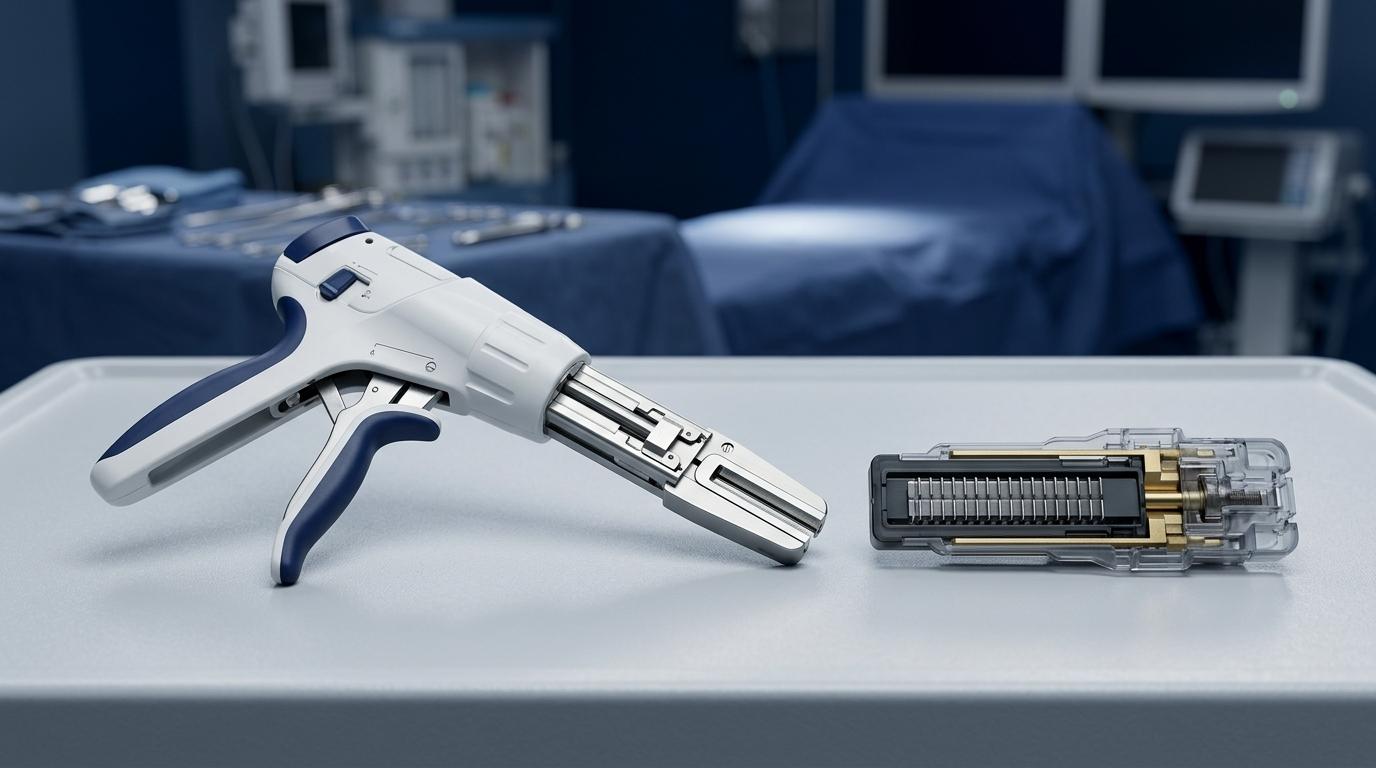
Das Beschaffungsszenario: Warum Post-Market Surveillance bei der Lieferantenqualifizierung entscheidend ist
Betrachten Sie ein typisches Beschaffungsszenario mit hoher Tragweite: Eine Klinikgruppe, ein regionaler Fachhändler für chirurgischen Bedarf oder eine Private-Label-OEM-Marke evaluiert potenzielle Lieferanten für chirurgische Einweg-Klammernahtgeräte, Nachlademagazine oder zirkuläre Anastomosengeräte. Der Anbieter legt Hochglanz-Produktkataloge sowie ISO 13485-Zertifikate vor und wirbt mit „null gemeldeten Defekten“. Die chirurgische Klammernaht ist jedoch mechanisch anspruchsvoll: Ein einziges Instrument muss Gewebe auf eine präzise Dicke komprimieren, Dutzende mikroskopischer Titanklammern in eine gleichmäßige B-Form treiben und das Gewebe mit einer integrierten Messerklinge sauber durchtrennen – alles innerhalb von Sekunden im Inneren einer Körperhöhle.
Wenn die mechanische Ausführung versagt, reichen die Folgen von intraoperativen Blutungen über verzögerte Anastomoseninsuffizienzen und Sepsis bis hin zum Tod des Patienten. Medizintechnik-Teams in Krankenhäusern und Beschaffungsbeauftragte können sich nicht ausschließlich auf die Marketingunterlagen des Lieferanten verlassen. Stattdessen liefert die Analyse des Post-Market-Surveillance-Archivs der FDA – durch die Verknüpfung der aggregierten Ergebnisse der Behörde von 2019, der Anordnung zur Neuklassifizierung in Klasse II von 2021, der openFDA-MAUDE-Datensätze zu unerwünschten Ereignissen und der Vollzugsprotokolle zu Rückrufen – genau die Fehlermodi-Übersicht, die erforderlich ist, um fundierte Ausschreibungsspezifikationen und Checklisten für Lieferantenaudits zu erstellen.
Dieser Bericht erweitert die etablierte Beitragsreihe dieser Website zur Post-Market Surveillance der FDA und ergänzt die bisherigen Evidenzübersichten für Zirkumzisionsgeräte, endovenöse Laserfasern und NPWT-Pumpen.
Was die Post-Market-Daten der FDA zeigen: MAUDE-Volumen, Ereignisfolgen und Fehlermodi
Die öffentliche Wahrnehmung der Risiken chirurgischer Klammernahtgeräte veränderte sich im März 2019 grundlegend, als die FDA in einem wegweisenden Informationsschreiben an Leistungserbringer im Gesundheitswesen („Letter to Healthcare Providers“) und einer Pressemitteilung die behördeninterne Überprüfung chirurgischer Klammernahtgeräte und implantierbarer Klammern zur internen Anwendung zusammenfasste 1. Vor Juni 2019 wurde ein Teil der Fehlfunktionsmeldungen zu Klammernahtgeräten im Rahmen von Ausnahme- und Alternativmeldeverfahren der FDA (wie dem „Alternative Summary Reporting“) übermittelt und war von öffentlichen MAUDE-Abfragen ausgeschlossen, sodass die öffentlich zugänglichen Daten die Gesamtzahl der Ereignisse zu niedrig auswiesen 8.
Die Analyse der FDA aus dem Jahr 2019 ergab, dass die Behörde zwischen dem 1. Januar 2011 und dem 31. März 2018 mehr als 41,000 Meldungen zu Medizinprodukten (MDRs) zu internen chirurgischen Klammernahtgeräten und Klammern erhielt, in denen 366 Todesfälle, über 9,000 schwere Verletzungen und über 32,000 Gerätefehlfunktionen aufgeführt waren 1. Die FDA hob hervor, dass zu den am häufigsten gemeldeten Problemen das Aufgehen der Klammernaht oder eine Fehlbildung der Klammern, Fehlauslösungen, erschwertes Auslösen, das Nichtauslösen des Klammernahtgeräts sowie unbeabsichtigtes Auslösen gehörten.
Reproduzierbare Produktcode-Analyse: Produktcode GAG (2015–2026)
Um Beschaffungsverantwortlichen reproduzierbare, aktuelle Daten bereitzustellen, haben wir die openFDA-Datenbank für Vorkommnisse mit Medizinprodukten für den Produktcode GAG (gemäß 21 CFR 878.4740 als 'Stapler, Surgical' definiert) für die Eingangsjahre 2015 bis 2026 abgefragt. Über das gesamte historische MAUDE-Archiv hinweg umfasst der Code GAG 26,600 Meldungen insgesamt. Innerhalb des eingegrenzten Zeitfensters von 2015–2026 gingen 3,645 Meldungen ein 8.
Hinweis zur passiven Marktüberwachung: MAUDE-Daten der FDA stellen eine passive Überwachung dar. Die Meldezahlen spiegeln die bei der FDA eingegangenen Meldungen wider und belegen weder klinische Inzidenzraten noch das Gesamtvolumen der Eingriffe, relative Marktanteile oder einen direkten Kausalitätsnachweis. Sie dienen als qualitative und quantitative Gefahrenindikatoren für das Risikomanagement.
| Überwachungsmetrik | Offizielle Gesamtauswertung der FDA 2019 (2011–2018) | openFDA-Datensatz zum Produktcode GAG (2015–2026) | Bedeutung für Beschaffung & Qualität |
|---|---|---|---|
| Gesamtzahl der Meldungen | 41,000+ MDRs (Klammernahtgeräte + Klammern) | 3,645 Meldungen (Produktcode GAG) | Hohes Grundvolumen an Überwachungsmeldungen, das eine explizite Qualitätsprüfung der Lieferanten erfordert. |
| Gerätefehlfunktionen | 32,000+ Meldungen | 2,977 Meldungen (81.7 % der Gesamtzahl) | Mechanische Sperren, Fehlauslösungen und Klammerfehlbildungen dominieren. |
| Patientenverletzungen | 9,000+ schwere Verletzungen | 624 Meldungen (17.1 % der Gesamtzahl) | Direkte Gewebelazeration, Blutungen, Leckagen und Infektionen. |
| Todesfälle von Patienten | 366 Todesfälle | 38 Todesfälle (1.0 % der Gesamtzahl) | Todesfälle in Verbindung mit katastrophaler Anastomoseninsuffizienz oder unbeherrschbaren arteriellen Blutungen. |
| Regulatorische Klasse | Klasse I (im Prüfzeitraum freigestellt) | Klasse II (umklassifiziert im Okt. 2021) | 510(k)-Freigabe und Sonderkontrollen sind für den US-Marktzugang nun obligatorisch. |
Rangfolge der patientenbezogenen Fehlerarten in den MAUDE-Daten
Die Auswertung der Codierung patientenbezogener Probleme innerhalb der 3,645 GAG-MAUDE-Datensätze (2015–2026) isoliert die klinischen Manifestationen des Versagens von Klammernahtgeräten. Von den 3,645 Datensätzen betrafen rund 1,599 Fehlfunktionsmeldungen technische Gerätefehler ohne zum Zeitpunkt der Meldung angegebenen klinischen Patientenschaden. Unter den Meldungen mit codierten klinischen Folgen stellen sich die führenden Fehlerarten wie folgt dar 8:
- Fehlgeschlagene Anastomose (769 Meldungen): Das Klammernahtgerät stellt keinen vollständigen, flüssigkeitsdichten Gewebeverschluss her. Klammern durchdringen das Gewebe nicht in voller Dicke oder schließen sich am Amboss nicht, sodass chirurgische Schnittränder unverbunden bleiben.
- Gewebe- / Klammernahtversagen (627 Meldungen): Postoperative Ruptur oder Dehiszenz der Klammernaht, was zu gastrointestinalem Flüssigkeitsaustritt, Peritonitis oder Wundversagen führt.
- Hämorrhagie / intraoperative Blutung (149 Meldungen): Unvollständige Klammerkompression oder beschädigte Gefäßränder verursachen arterielle oder venöse Blutungen entlang der Schnittlinie.
- Gewebelazeration (92 Meldungen): Übermäßige Gewebescherung, Klingenfehlausrichtung oder eine stumpfe Messerwirkung verursachen Risse über den vorgesehenen Schnittverlauf hinaus.
- Wunddehiszenz (65 Meldungen): Trennung äußerer Gewebeschichten infolge unzureichender Gewebeapproximation oder Dislokation von Klammern.
- Gewebeschäden / Organtrauma (35 Meldungen): Unbeabsichtigtes Einklemmen oder Quetschen benachbarter Strukturen aufgrund von Instrumentensteifigkeit oder ausbleibender Freigabe.
Herstellerverteilung in den GAG-MAUDE-Datensätzen
Die Analyse des Herstellerfeldes bei den GAG-MAUDE-Meldungen (2015–2026) zeigt, dass sich die Überwachungsmeldungen auf eine kleine Zahl bedeutender globaler Hersteller konzentrieren. Eine wesentliche Differenzierung bei der Gruppierung: US Surgical, Covidien und Medtronic sind aufeinanderfolgende Unternehmensbezeichnungen derselben Klammernahtgeräte-Produktlinie (US Surgical wurde von Covidien übernommen, heute Teil von Medtronic). Fasst man diese Namensvarianten der meldenden Stellen zusammen, entfallen auf diese einzelne Produktlinie rund 80 % der GAG-Meldungen – eine Konzentration, die durch den dominierenden weltweiten Marktanteil bei Klammernahtgeräten und das institutionelle Meldevolumen bedingt ist und nicht durch eine inhärente Unzuverlässigkeit einer bestimmten Marke 8.
| Meldende Herstellerlinie | Anzahl der MAUDE-Meldungen (2015–2026) | Anteil an den GAG-Meldungen | Wesentliche Gerätetypen |
|---|---|---|---|
| Covidien / Medtronic (inkl. US Surgical Puerto Rico-Linie) | 2,914 | 79.9% | Endo GIA, EEA, Signia sowie offene lineare chirurgische Klammernahtgeräte & Nachlademagazine. |
| Ethicon Endo-Surgery (Johnson & Johnson) | 286 | 7.8% | ECHELON FLEX, ENDOPATH und zirkuläre chirurgische Klammernahtsysteme. |
| CooperSurgical | 139 | 3.8% | Spezielle chirurgische Klammernahtgeräte und geburtshilfliche/gynäkologische Resektionsinstrumente. |
| Teleflex Medical | 97 | 2.7% | Instrumente zum Faszienverschluss, zur chirurgischen Ligation und spezielle Klammernahtgeräte. |
| Bolder / JustRight Surgical | 79 | 2.2% | Mikrolaparoskopische und pädiatrische chirurgische Klammernahtgeräte. |
| Sonstige (B. Braun, Stryker, Medline und andere) | 130 | 3.6% | Verschiedene spezialisierte und vertriebene chirurgische Klammernahtgeräte. |
Welche Unternehmen prägen das Rückrufgeschehen und was waren die Grundursachen?
Während MAUDE kontinuierliche Signale zu unerwünschten Ereignissen liefert, spiegeln Medizinproduktrückrufe der FDA formelle Korrektur- oder Rücknahmemaßnahmen im Feld wider, die durch verifizierte Konstruktions-, Fertigungs- oder Verpackungsmängel ausgelöst werden. Die Untersuchung jüngster bedeutender Klasse-I-Rückrufe zusammen mit Datensätzen der openFDA-Rückrufdatenbank isoliert die genauen technischen Fehlermodi, die zu behördlichen Durchsetzungsmaßnahmen führen.
Namentlich genannte Klasse-I-Rückrufe der FDA: Intuitive SureForm und Ethicon ENDOPATH
Klasse-I-Rückrufe der FDA stellen die höchste Gefahrenklassifizierung der Behörde dar und werden zugewiesen, wenn eine hinreichende Wahrscheinlichkeit besteht, dass die Verwendung des Produkts schwerwiegende gesundheitliche Folgen oder den Tod herbeiführt. Zwei prominente Klasse-I-Maßnahmen verdeutlichen kritische Schwachstellen bei Nachlademagazinen 34:
- Intuitive Surgical 8mm SureForm 30 Gray Reloads (Klasse-I-Rückruf): Intuitive Surgical veranlasste einen Rückruf für bestimmte Chargen der 8mm SureForm 30 Gray Reloads aufgrund unvollständiger Klammernahtbildung während der robotischen Geweberesektion. Die FDA stufte die Maßnahme als Klasse I ein, nachdem Meldungen 1 Todesfall eines Patienten und 4 schwere Verletzungen im Zusammenhang mit Anastomosenleckagen und Blutungen auswiesen 3.
- Ethicon Endo-Surgery ECHELON FLEX ENDOPATH 60mm Stapler (Klasse-I-Rückruf, Oktober 2019): Ethicon rief ENDOPATH-Stapler zurück, nachdem eine nicht spezifikationsgerechte Amboss-Komponente im Maulteil des Geräts identifiziert worden war, die zu fehlgeformten Klammern führen und die Integrität der Klammernaht beeinträchtigen konnte. Meldungen der FDA dokumentierten 1 Todesfall eines Patienten und 7 schwere Verletzungen bei 8,256 in den USA vertriebenen betroffenen Geräten 4.
Taxonomie der Rückrufursachen aus Vollzugsdatensätzen der FDA
Die Abfrage der openFDA-Rückrufprotokolle für den Produktcode GAG isoliert wiederkehrende mechanische und sterilitätsbezogene Fehlerkategorien über Fertigungschargen hinweg 9:
| Fehler-Subsystem | Spezifische mechanische / qualitätsbezogene Fehlerursache | Klinische Risikoauswirkung | Ausschreibungs- / Audit-Prüfanforderung |
|---|---|---|---|
| Klammerbildung & Clinch | Ungeformte, fehlgeformte oder asymmetrische 'B-Form'-Klammern, verursacht durch Fehlausrichtung des Ambosses oder Härteschwankungen des Klammerdrahts. | Unvollständiger Gewebeverschluss, Klammernahtdehiszenz, Austritt gastrointestinaler Flüssigkeit, Peritonitis. | Obligatorische Verifikation der B-Form-Clinch-Höhe und Toleranzprüfung der Ambossausrichtung. |
| Gewebespaltkontrolle | Fehlerhafte Einstellung des Gewebespaltmaßes im Maulteil oder Durchbiegung unter Klemmdruck. | Gewebequetschung/Nekrose (bei zu engem Spalt) oder Flüssigkeitsaustritt/Blutung (bei zu weitem Spalt). | Zertifizierung der Durchbiegungsgrenzen für Klemmkraft vs. Gewebekompressionsdicke. |
| Magazin- & Sperrsystem | Versagen des Sicherheits-Sperrmechanismus zur Verhinderung des Auslösens bei verbrauchten oder fehlenden Magazinen; Ausrasten der Klammerführung. | Klinge durchtrennt Gewebe ohne Klammersetzung (katastrophale offene Schnittlinie). | 100% mechanische Validierung der Sperrverriegelung beim Einsetzen verbrauchter Magazine. |
| Auslösekraft & Antriebsstrang | Übermäßige Auslösekraft, Verbiegen der Schubstange oder Abscheren von Getriebezähnen bei manuellen oder motorisierten Griffstücken. | Unvollständiger Hub, am Gewebe blockiertes und arretiertes Klammernahtgerät, das eine notfallmäßige offene Konversion erfordert. | Ergonomischer Grenzwert für die maximale Auslösekraft und manueller Notentriegelungsmechanismus. |
| Integrität der Sterilverpackung | Pinhole-Leckagen, Kanalbildung in der Siegelnaht oder Rissbildung in der Blisterschale während des Transports/der Sterilisation. | Verlust der Sterilität, postoperative Wundinfektion, Sepsis. | Verpackungsvalidierung nach ISO 11607, Farbeindringprüfung und Blasenaustrittsprüfung. |
Wie die FDA-Reklassifizierung von 2021 veränderte, was Einkäufer anfordern müssen
Das Verständnis der regulatorischen Klassifizierung ist für die internationale Beschaffung und die Einhaltung von Qualitätsvorschriften von entscheidender Bedeutung. Vor Oktober 2021 waren interne chirurgische Klammernahtgeräte gemäß 21 CFR 878.4740 als Klasse I (allgemeine Kontrollen, von der Premarket Notification befreit) eingestuft. Diese historische Regulierungslücke ermöglichte es älteren Klammernahtgerätemodellen, ohne formelle 510(k)-Prüfung auf den US-Markt zu gelangen.
Am 8. Oktober 2021 veröffentlichte die FDA ihre wegweisende endgültige Verfügung im Federal Register (Dokument 2021-22041), mit der chirurgische Klammernahtgeräte für den internen Gebrauch gemäß 21 CFR 878.4740 2 formell von Klasse I in Klasse II (Sonderkontrollen) umklassifiziert wurden. Die Verfügung legte den Produktcode GAG als den ausgewiesenen Klasse-II-Code für interne Klammernahtgeräte fest, was obligatorische 510(k)-Freigaben und die Einhaltung von Leistungsrichtlinien für Sonderkontrollen vorschreibt 5.
Die Klassifizierungsfalle GAG vs. QQS: Interne Klammernahtgeräte vs. externe Hautklammergeräte
Eine häufige regulatorische Falle für internationale Einkäufer besteht darin, interne chirurgische Klammernahtgeräte mit externen Hautklammergeräten zu verwechseln. Beide Gerätetypen beziehen sich auf 21 CFR 878.4740, doch ihr regulatorischer Status und ihre Produktcodes unterscheiden sich grundlegend 5:
| Klassifizierungsmerkmal | Produktcode GAG ('Stapler, Surgical') | Produktcode QQS ('Stapler, Skin') | Prüfmaßnahme für die Beschaffung |
|---|---|---|---|
| Zweckbestimmung | Interne Geweberesektion, Durchtrennung und Anastomose (GI, Thorax, Gyn.). | Ausschließlich externer kutaner Hautverschluss (abdominale, orthopädische, traumatische Hautschnitte). | Prüfen Sie vor der Anerkennung von Klassifizierungsangaben, ob die Produktindikation mit dem anatomischen Ziel übereinstimmt. |
| FDA-Geräteklasse | Klasse II (Sonderkontrollen) | Klasse I (allgemeine Kontrollen) | Lehnen Sie Anbieter ab, die interne Klammernahtgeräte unter Freistellungserklärungen für Klasse I anbieten. |
| 510(k)-Vorvermarktungsprüfung | Obligatorische 510(k)-Freigabe für den kommerziellen Vertrieb in den USA erforderlich. | Von der 510(k)-Premarket-Notification befreit. | Verlangen Sie eine gültige 510(k)-K-Nummer für Angebote interner GAG-Klammernahtgeräte. |
| Einhaltung der Sonderkontrollen | Obligatorische Leistungsprüfungen (Berstdruck, Klammerausformung, Zuverlässigkeit der Auslösesperre). | Standardmäßige allgemeine Kontrollen (GMP/QS-Verordnung, Verpackungskennzeichnung). | Fordern Sie das vollständige Nachweispaket zu den Sonderkontrollen für interne Klammernahtgeräte an. |
Korrekturhinweis: In einigen Fachpublikationen wurde der Produktcode QQS fälschlicherweise als der umklassifizierte Code für interne Klammernahtgeräte zitiert. Offizielle CDRH-Datenbanken der FDA bestätigen, dass GAG der Klasse-II-Code für interne chirurgische Klammernahtgeräte ist, während QQS der Klasse-I-Code für externe Hautklammergeräte ist 5.
Ausschreibungsspezifikationen & Abnahmeprüfungen zum Ausschluss von Fehlermodi bei Klammernahtgeräten
Die Übertragung von Erkenntnissen aus MAUDE und Rückrufen in Beschaffungskriterien ermöglicht es Klinikeinkäufern, Biomedizintechnikern und Distributoren, wirksame Qualitätsschranken zu etablieren. Ausschreibungen und Lieferantenverträge sollten verbindliche Prüfgrenzwerte enthalten, die den häufigsten Fehlermodi der FDA direkt zugeordnet sind:
| Adressierter Fehlermodus | FDA-MAUDE- / Rückrufbasis | Verbindliche Abnahmeprüfung & technische Spezifikation | Verifizierungsdokument des Lieferanten |
|---|---|---|---|
| Fehlgeschlagene Anastomose & Leckage der Klammernaht | 769 MAUDE-Berichte; Klasse-I-Rückruf von SureForm (unvollständige Klammernahtlinien). | Berstdruckprüfung der Klammernaht: Versiegelte Geweberänder müssen einem Flüssigkeitsdruck von >50 mmHg ohne Bersten oder Leckage standhalten. 100 % visuelle Überprüfung der 'B-Form'-Klammerausformung unter einem optischen Komparator. | ISO 13485-Prüfstandsbericht; Berstdruck-Prüfprotokoll gemäß Leitfaden von ASTM/FDA. |
| Versehentliche Fehlauslösung / Auslösen eines verbrauchten Magazins | Klasse-I-Korrekturmaßnahme für Ethicon ENDOPATH; Versagen des Sperrmechanismus. | Prüfung der Sicherheitsauslösesperre: 100 % Prüfung der Verriegelung unter Krafteinwirkung, die sicherstellt, dass der Griff nicht betätigt werden kann, wenn das Nachlademagazin fehlt, verbraucht oder nicht ordnungsgemäß eingesetzt ist. | Risikoanalyse (FMEA), die den Schweregrad des Sperrversagens = katastrophal ausweist; 100-%-Linienprüfprotokoll. |
| Gewebespalt-Deflexion & -Quetschung | Covidien-Rückrufe bezüglich der Spalthöhe; Gewebeschädigung (627 MAUDE-Berichte). | Branchensteifigkeit & Gewebespalt-Toleranz: Die Branchen müssen die Spalthöhentoleranz unter maximaler Klemmbelastung ohne strukturelle Durchbiegung innerhalb von ±0.05 mm einhalten. | Finite-Elemente-Analyse (FEA) und physikalische Belastungstestkurven zur Branchendurchbiegung. |
| Übermäßige Auslösekraft / Blockieren des Griffs | Verbiegen der Schubstange; am Gewebe verriegeltes Klammernahtgerät, das eine Konversion erfordert. | Grenzwerte für die Auslösekraft & Notentriegelung: Die Auslösekraft darf manuell 40 N nicht überschreiten; der manuelle Notentriegelungsmechanismus muss innerhalb von <5 Sekunden funktionieren. | Ergonomische Auslösekraft-Profilkurven; Validierung der Notfall-Gewebeentriegelung. |
| Verletzung der Verpackungssterilität | Rückrufe von Ethicon & Cardinal Health bezüglich des Sterilbarrieresystems. | Verpackungsintegrität nach ISO 11607: Farbstoffpenetration (ASTM F1929) und Blasenemissionsprüfung (ASTM F2096) nach beschleunigter Alterung & Transportsimulation. | Sterilisationsvalidierungsbericht (EO-Rückstände nach ISO 10993-7) und Bericht zur Verpackungshaltbarkeit. |
Wo ordnet sich das Zirkumzisions-Klammernahtgerät ein? Schließen der QQR-Evidenzlücke
Eine zentrale Produktlinie im Urologie-Portfolio von VEMERIX ist das zirkuläre Einweg-Zirkumzisions-Klammernahtgerät und das Zirkumzisions-Anastomat-Set. Diese spezialisierten chirurgischen Instrumente führen die zirkuläre Vorhautresektion und die Klammeranastomose in einem einzigen raschen Arbeitsgang durch.
Bei der Suche in der Datenbank der US-FDA nach zirkulären Zirkumzisions-Klammernahtgeräten unter dem Produktcode QQR (unter 21 CFR 884.4530 definiert als 'Zirkumzisionsgerät mit Stapler') ergeben Überwachungsabfragen für den gesamten Erfassungszeitraum null MAUDE-Berichte und null US-510(k)-Freigaben. Wie in unserem Leitfaden zum Mechanismus von Zirkumzisions-Klammernahtgeräten dargelegt, bedeutet dieser Wert von null nicht, dass zirkuläre Zirkumzisions-Klammernahtgeräte ein klinisches Risiko von null aufweisen.
Vielmehr spiegelt der fehlende Nachweis in der US-Datenbank ein kommerzielles Registrierungsmuster wider: Die meisten weltweit hergestellten zirkulären Einzelschritt-Zirkumzisions-Klammernahtgeräte werden in Asien, Europa, Lateinamerika und dem Nahen Osten unter einer CE-Kennzeichnung oder NMPA-Klasse-II-Registrierungen (wie etwa der NMPA-Registrierung Lu Mech Reg. 20192020192 von Medison) vertrieben oder unter allgemeinen Einreichungen für chirurgische Instrumente aufgeführt. Da die klinische Anwendung zirkulärer Zirkumzisions-Klammernahtgeräte in den USA im Vergleich zu traditionellen Klemmen (Code HFX) nach wie vor minimal ist, bleibt die passive US-MAUDE-Berichterstattung für den Code QQR ohne Einträge.
Folglich können sich internationale Einkäufer bei der Qualifizierung von Einweg-Zirkumzisions-Klammernahtgeräten oder Anastomat-Sets nicht an einem QQR-spezifischen MAUDE-Datensatz orientieren. Der fundierte, vertretbare Qualitätsansatz besteht darin, die Post-Market-Fehlerübersicht für chirurgische GAG-Klammernahtgeräte als stellvertretende Spezifikationsbasis zu behandeln. Zirkuläre Zirkumzisions-Klammernahtgeräte nutzen exakt dieselben mechanischen Prinzipien – Ambossausrichtung, Titanklammer-Ausformung, Gewebekompressions-Spaltkontrolle und Schnitt mittels Rundmesser – wie zirkuläre GI-Klammernahtgeräte. Das Anfordern von GAG-äquivalenten Nachweisen zur Klammerausformung, zum Berstdruck und zur Auslösesperre stellt eine umfassende Qualitätsprüfung für Programme zu Zirkumzisions-Klammernahtgeräten sicher.
Wo sich VEMERIX einordnet – und wo die Due Diligence weiterhin ansetzt
VEMERIX, die internationale Marke von Weihai Medison Medical Equipment Co., Ltd., agiert als Plattform für Gesamtlösungen in der minimalinvasiven Chirurgie für die Urologie, Gefäßchirurgie und perioperative Versorgung. Innerhalb des Urologie-Portfolios fertigt Medison NMPA-registrierte Einweg-Zirkumzisions-Klammernahtgeräte und Anastomat-Sets, die für ambulante Operationszentren und Krankenhaus-Operationssäle konzipiert sind.
VEMERIX fertigt oder liefert keine internen gastrointestinalen oder thorakalen chirurgischen Klammernahtgeräte (Code GAG). Für Urologie-Distributoren und Beschaffungsteams von Krankenhäusern, die zirkuläre Anastomosetechnologien bewerten, spiegeln die Fertigungs- und Qualitätssysteme von Medison jedoch exakt die technischen Standards wider, die in diesem Post-Market-Bericht hervorgehoben werden:
- Präzise Amboss- und Klammerausrichtung: Hergestellt unter NMPA-Klasse-II-Registrierung (Lu Mech Reg. 20192020192 für Zirkumzisions-Klammernahtgeräte; Lu Mech Reg. 20162020372 für Anastomat-Sets), unter Einsatz automatisierter Montage zur Gewährleistung eines konsistenten B-förmigen Klammerverschlusses über alle Größencodes hinweg.
- 100 % EO-Sterilisation und Verpackungskontrolle: Aufbereitet mittels nach ISO 11135 validierter Ethylenoxid-Sterilisation mit nach ISO 11607 konformer Sterilbarriere-Verpackung, wodurch Risiken durch Nadellöcher in der Verpackung und Resttoxizität eliminiert werden.
- Vollständige Qualifikationspakete: VEMERIX stellt Händlern und Beschaffungsverantwortlichen umfassende technische Unterlagen zur Verfügung, einschließlich Maßtoleranzen, Prüfprotokollen zur Klammerbildung, Validierung der EO-Sterilisation und regulatorischer Dokumentation.
- Portfolioübergreifende Synergien: Für vollständige Abläufe in der ambulanten Urologie kombiniert VEMERIX Zirkumzisions-Klammernahtgeräte mit postoperativer Schutzbekleidung (Katheterfixierungen und Circum-CARE-Post-OP-Hosen) und Lösungen zur topischen Wundversorgung (medizinischer Hautkleber und HOCl-Desinfektionsmittel).
Due Diligence beginnt mit der Prüfung objektiver Testdaten. Einkaufsgremien und OEM-Partnern wird empfohlen, die technischen Pakete, Musterchargen und Registrierungsdossiers von VEMERIX anzufordern, um die Konformität mit internationalen Qualitätsstandards zu überprüfen.
Häufig gestellte Fragen (FAQ)
Wie viele unerwünschte Ereignisse zu chirurgischen Klammernahtgeräten sind in der MAUDE-Datenbank der FDA erfasst, und was bedeuten die Fallzahlen tatsächlich?
Im Jahr 2019 gab die FDA eine interne Gesamtzahl von mehr als 41,000 Meldungen zu Medizinprodukten für interne chirurgische Klammernahtgeräte und Klammern bekannt, die zwischen Januar 2011 und März 2018 eingegangen waren (darunter 366 Todesfälle und >9,000 schwere Verletzungen). Unsere gezielte openFDA-Recherche für den Produktcode GAG ('Stapler, Surgical') mit Eingang zwischen 2015 und 2026 identifizierte 3,645 Meldungen (2,977 Fehlfunktionen, 624 Verletzungen und 38 Todesfälle). MAUDE-Daten stellen eine passive Überwachung dar; diese Fallzahlen spiegeln gemeldete Ereignisse und nicht die gesamte klinische Inzidenz wider, verdeutlichen jedoch das hohe Überwachungsvolumen dieser Produktkategorie.
Sind chirurgische Klammernahtgeräte Produkte der Klasse I oder Klasse II — und was änderte sich mit der Neuklassifizierung durch die FDA im Jahr 2021?
Vor Oktober 2021 waren interne chirurgische Klammernahtgeräte der Klasse I zugeordnet (von der 510(k)-Premarket-Prüfung ausgenommen). Am 8. Oktober 2021 veröffentlichte die FDA eine endgültige Verfügung (Final Order) im Federal Register, mit der chirurgische Klammernahtgeräte für den internen Einsatz gemäß 21 CFR 878.4740 (Produktcode GAG) in die Klasse II (Special Controls) umgestuft wurden. Interne Klammernahtgeräte erfordern nun eine obligatorische 510(k)-Freigabe und Leistungsnachweise nach den Special Controls. Externe Hautklammergeräte (Produktcode QQS) verbleiben in Klasse I und sind von der 510(k)-Pflicht ausgenommen.
Was sind die häufigsten Versagensmodi chirurgischer Klammernahtgeräte in den Aufzeichnungen der FDA?
Die am häufigsten kodierten patientenbezogenen Fehlermodi in MAUDE für den Produktcode GAG sind das Versagen der Anastomosierung (769 Meldungen), das Aufbrechen der Gewebe-/Klammernahtreihe (627 Meldungen), intraoperative Hämorrhagie/Blutung (149 Meldungen), Gewebelazeration (92 Meldungen) und Wunddehiszenz (65 Meldungen). Zu den mechanischen Grundursachen zählen fehlerhafte Klammerausformung, Fehlausrichtung des Ambosses, unpassender Gewebespalt zwischen den Maulteilen, Versagen der Sicherheitsverriegelung und übermäßiger Kraftaufwand beim Auslösen.
Welche Rückrufe chirurgischer Klammernahtgeräte wurden als FDA-Klasse-I eingestuft, und was verursachte sie?
Zu den bekanntesten FDA-Klasse-I-Rückrufen zählen der Rückruf von Intuitive Surgical für 8-mm-SureForm-30-Gray-Reloads (unvollständige Klammernahtreihen in Verbindung mit 1 Todesfall und 4 Verletzungen) und die Korrekturmaßnahme von Ethicon Endo-Surgery für ENDOPATH-Kartuschen (unbeabsichtigte Auslösesperre und verformte Klammern in Verbindung mit 1 Todesfall und 7 Verletzungen). Klasse-I-Rückrufe stellen die höchste regulatorische Risikostufe dar, bei der ein Produktversagen eine hinreichende Wahrscheinlichkeit schwerer Verletzungen oder des Todes birgt.
Wenn für unser Zirkumzisions- oder Anastomosen-Klammernahtgerät keine MAUDE-Meldungen vorliegen, bedeutet das, dass es sicher ist?
Nein. Der Produktcode QQR ('Zirkumzisionsgerät mit Klammernahtgerät') weist in der US-Datenbank null MAUDE-Berichte und null 510(k)-Freigaben auf, da zirkuläre Zirkumzisions-Klammernahtgeräte international vorwiegend unter CE-Kennzeichnung oder NMPA-Zulassungen vermarktet werden oder unter allgemeinen Codes gelistet sind. Nullwerte bei der passiven Überwachung deuten eher auf ein geringes US-Meldeaufkommen als auf ein klinisches Nullrisiko hin. Beschaffungsteams sollten interne Leistungsspezifikationen für chirurgische Klammernahtgeräte (GAG) als stellvertretende Ausgangsbasis anwenden.
Welche Abnahmeprüfungen und Spezifikationen sollte ein Beschaffungsteam für die Fehlermodi chirurgischer Klammernahtgeräte festlegen?
Beschaffungsspezifikationen sollten vorschreiben: (1) Berstdruckprüfung der Klammernaht (>50 mmHg) und optische Prüfung der B-Form-Schließhöhe zu 100 %; (2) Verifizierung der mechanischen Auslösesperre zu 100 % bei fehlenden/verbrauchten Magazinen; (3) Grenzwerte für die Durchbiegung des Maulteils (±0.05 mm Toleranz unter Last); (4) Grenzwerte für die maximale Auslösekraft (<40 N) und Validierung der manuellen Notentriegelung; und (5) Integritätsprüfung der Sterilbarriere-Verpackung nach ISO 11607.