04Chirurgie · Urologie
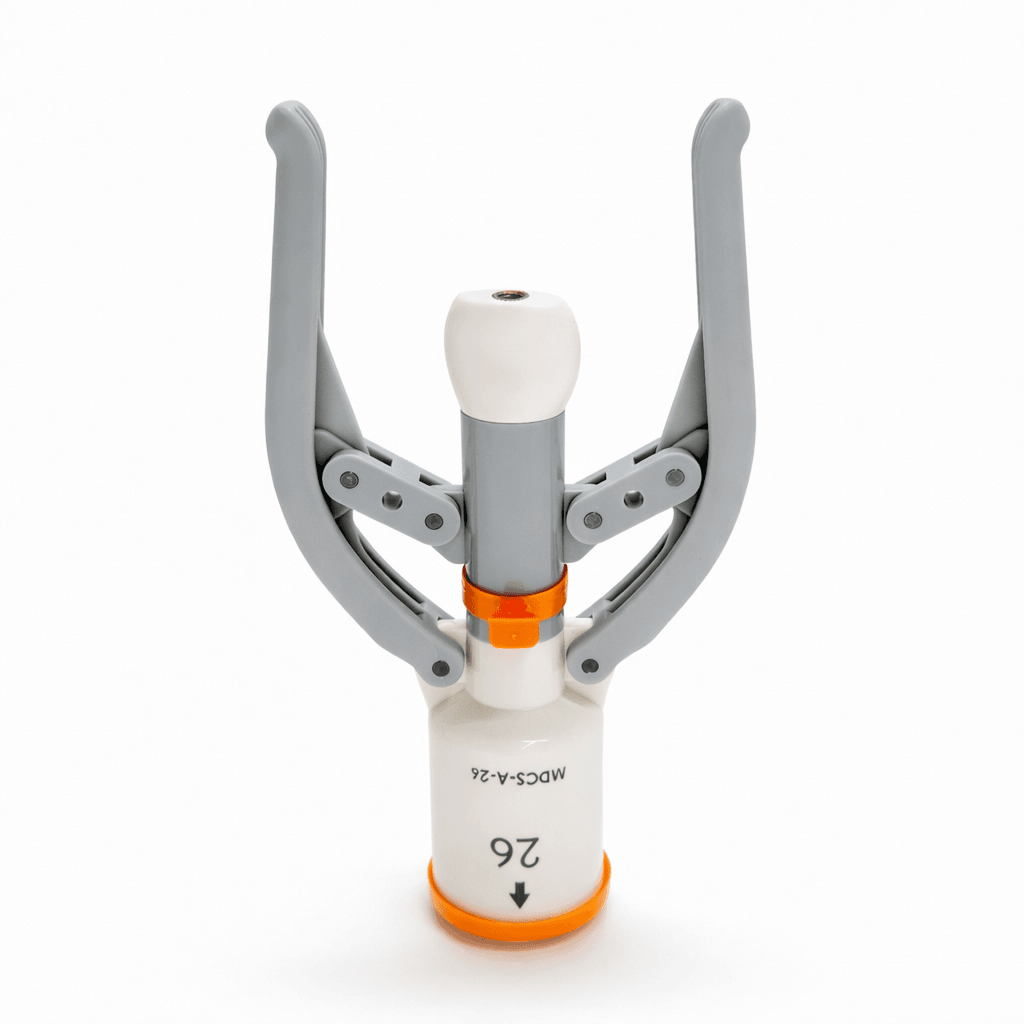
Einweg-Zirkumzisions-Klammernahtgerät
Schneiden und Anastomosieren in einem einzigen Arbeitsgang.
Klassifizierung
Klasse II
NMPA-Reg.
Lu Mech Reg. 20192020192
Ein Einweg-Klammernahtgerät, das die Zirkumzisionsresektion und Anastomose in einer einzigen Bewegung durchführt. Entwickelt, um die OP-Zeit zu verkürzen, Blutungen zu reduzieren und das Ergebnis über verschiedene Operateure hinweg zu standardisieren.
HAUPTMERKMALE
Was die Funktionsweise ausmacht.
- Schnitt + Klammeranastomose in einem einzigen Arbeitsgang
- Reduzierte Blutung und kürzere OP-Zeit
- Zum Einmalgebrauch, werksseitig sterilisiert
- Standardisierte Klammernahtreihe für konsistente Ergebnisse
ANWENDUNGSBEREICHE
Wo es eingesetzt wird.
- Behandlung von Phimose
- Behandlung von Vorhautüberschuss
SPEZIFIKATIONEN
Technische Spezifikationen.
Klassifizierung
Medizinprodukt der Klasse II
NMPA-Registrierung
Lu Mech Reg. 20192020192
Sterilisation
Werksseitig EO-sterilisiert
AUS VEMERIX INSIGHTS
Marktanalyse hinter diesem Produkt
Regulatorischer Leitfaden
Deckt eine südafrikanische Betriebslizenz die geplante Medizinprodukt-Aktivität ab?
Gleichen Sie die geplante Tätigkeit mit der Lizenz ab, bestimmen Sie den Änderungsweg und prüfen Sie die erforderlichen Nachweise vor Aufnahme einer sterilen Verbrauchsmateriallinie.
2. November 2026 · 14 Min. Lesezeit
Regulatorischer Leitfaden
Vor der Registrierung eines Medizinprodukts in Nigeria: Einfuhrverbotslisten prüfen
Die NAFDAC nimmt keine neuen Anträge für ein importiertes Produkt an, das auf der bundesstaatlichen Import Prohibition List oder ihrer eigenen Ceiling List steht; prüfen Sie daher beide Listen von 2026 und die Zolltarifposition, bevor Sie für legalisierte Dokumente zahlen.
19. Oktober 2026 · 18 Min. Lesezeit
Einkaufsleitfaden
Kauf eines Unternehmens für freigegebene Medizinprodukte: Verifizierung der 510(k)-Eigentumskette
Eine Due-Diligence-Methode für Käufer bei US-510(k)-Transaktionen: Nachweisen, wer die Freigabe heute hält, vier FDA- und Kennzeichnungsdatensätze abgleichen und Listungen, Kennzeichnungen sowie GUDID-Einträge fristgerecht übergeben.
14. Oktober 2026 · 36 Min. Lesezeit
Regulatorischer Leitfaden
Eine thailändische Registrierung als Medizinprodukte-Importeur ist keine Produktzulassung
Prüfen Sie die Betriebsstätten-, Produkt- und Sendungsdokumente eines thailändischen Partners, bevor Sie sich auf die Markteinführung eines sterilen Medizinprodukts festlegen.
10. Oktober 2026 · 22 Min. Lesezeit
Regulatorischer Leitfaden
Import steriler Einwegprodukte nach Vietnam: Die Dokumentenakte für 2026
Eine gestufte Dokumenten-Checkliste für die erste kommerzielle Lieferung: Bestätigen Sie die vietnamesische Verkehrsfähigkeitsnummer, bestimmen Sie den Weg für das CFS und die Autorisierungsschreiben und trennen Sie die Zollkennzeichnung von den Pflichten zur Marktfreigabe.
9. Oktober 2026 · 20 Min. Lesezeit
Einkaufsleitfaden
Medicare-Ärztehonorare 2026 für endovenöse Laserablation und Zirkumzision: Was ärztliche Leistung ist, was Praxiskosten sind und wie CMS das Set bepreist
Die ärztliche Leistung beträgt bei CPT 36478 in beiden Bereichen $172.68; die Differenz von $733.49 zwischen dem Praxisbetrag von $980.32 und dem Facility-Arzthonorar von $246.83 entfällt auf die Praxiskosten.
28. September 2026 · 19 Min. Lesezeit
Einkaufsleitfaden
Wie China Werksinspektionen ab dem 1. November 2026 bewerten wird
Die NMPA veröffentlichte die Bekanntmachung 14 am 15. September 2026; ihre 200 abgestuften Prüfpunkte gelten ab dem 1. November 2026. Bis dahin bleibt CFDA 2015 Nr. 218 das maßgebliche Dokument für Vor-Ort-Inspektionen.
20. September 2026 · 16 Min. Lesezeit
Technischer Leitfaden
Benötigt ein Zirkumzisions-Klammernahtgerät Chinas neue Norm für lineare Klammernahtgeräte?
Gleichen Sie das CoA eines Zirkumzisions-Klammernahtgeräts mit Chinas offiziellem Geltungsbereich für Klammernahtgeräte-Normen ab: YY 0875-2023 deckt lineare Klammernahtgeräte und Magazine ab, keine zirkulären Vorhautschneider.
19. September 2026 · 16 Min. Lesezeit
Regulatorischer Leitfaden
Benötigt diese chinesische Klasse-II-Sendung bereits eine UDI?
Ein Leitfaden zur Wareneingangsprüfung und zu regulatorischen Fristen für internationale Händler, OEM-/Private-Label-Einkäufer und Verantwortliche der Krankenhausbeschaffung zur Bewertung von Sendungen steriler chinesischer Klasse-II-Medizinprodukte, den Fristen für verbleibende Produktarten nach Bekanntmachung 21, dem Katalog der dritten Tranche mit 103 Produktarten und den Ausnahmen nach Bekanntmachung 15 mit Stand vom 18. September 2026.
18. September 2026 · 16 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die Entwicklungsakte eines Lieferanten nach QMSR
Ein Leitfaden für Eingangsaudits für Medizinprodukte-Distributoren, OEMs und Private-Label-Partner: warum 21 CFR 820.30 unter der QMSR reserviert ist, wie ISO 13485:2016 Abschnitt 7.3 die rechtlichen Pflichten regelt, was CP 7382.850 unter Entwicklung prüft, wie EN ISO 13485 und GB/T 42061-2022 die Akte überlagern, der Übergang vom DHF zur Medizinprodukteakte und ein 8-Punkte-Abnahmeprotokoll für Einkäufer.
15. September 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
Wenn ein chinesisches EO-CoA keine Zyklusakte nach ISO 11135 ist
Ein Leitfaden zur Wareneingangsprüfung und Lieferantenqualifizierung für internationale Medizinprodukte-Händler, Beschaffungsteams in Krankenhäusern und OEM-Einkäufer zur Bewertung chinesischer Ethylenoxid-Sterilisationszertifikate, von Editionswechseln der GB 18279 sowie von FDA- oder EU-Zyklusakten-Overlays im September 2026.
14. September 2026 · 15 Min. Lesezeit
Einkaufsleitfaden
Wenn eine Mustercharge nicht die kommerzielle Charge ist: Warum eine Zyklusakte nach ISO 11135:2014 und FDA Rec 14-529 keine neue Größe, keinen neuen Blister oder keine neue Beladung adoptieren, warum AAMI TIR28 Rec 14-603 das Produktadoptions-Overlay ist, warum die Einzellosenfreigabe nach Anhang E keine Adoption darstellt und warum ISO/FDIS 11135 nicht die Zyklusakte ist
Ein Leitfaden zur Wareneingangsprüfung und Lieferantenqualifizierung für internationale Medizinprodukte-Distributoren, Einkäufer in Krankenhäusern und OEM-Ingenieure zum Umgang mit Ethylenoxid-Zykluszertifikaten, Produktadoption, Einzellosenfreigabe und kommerzieller Palettendichte im Rahmen der US-FDA-, ISO- und AAMI-Regelwerke im September 2026.
12. September 2026 · 19 Min. Lesezeit
Einkaufsleitfaden
Wenn eine Ausschreibung 75 Prozent oder 80 Prozent Restlaufzeit für ein steriles Medizinprodukt fordert: Warum die FDA vom April 1991 und die EU-MDR GSPR 11.4 keine gesetzliche Vorgabe für den Restprozentsatz festlegen, warum UNICEF im Oktober 2023 zwei Drittel und eine Fünf-Jahres-Untergrenze anwendet, warum WHO TRS 1044 Anhang 8 eine Monatstabelle nach Risikobewertung darstellt und warum die ISO 11607 keine Wareneingangsuhr ist
Ein operativer Beschaffungs- und regulatorischer Leitfaden für internationale Medizinprodukte-Händler, Krankenhauseinkäufer und OEM-Anbieter zum Umgang mit Ausschreibungsklauseln zur Restlaufzeit, Wareneingangsprüfungen an der Laderampe und gekennzeichneten Verfalldaten nach den Regelwerken der USA, der EU, von UNICEF und der WHO im September 2026.
11. September 2026 · 18 Min. Lesezeit
Technischer Leitfaden
Welche Konformitätserklärung für Verpackungen nach ISO 11607 den 20. Dezember 2026 überdauert: Warum FDA Rec 14-594 und 14-595 2019 einschließlich AMD1:2023 nennen, warum Rec 14-530 und 14-531 bis zu diesem Datum akzeptabel bleiben, warum der Beschluss (EU) 2024/815 bereits EN ISO 11607-1:2020/A1:2023 zitiert und warum GB/T 19633.1-2024 die am 1. Dezember 2025 implementierte 2019-IDT ist
Ein praxisorientierter technischer und regulatorischer Leitfaden für internationale Medizinprodukte-Händler, OEM-Einkäufer und Qualitätsingenieure zur Bewertung von Validierungsakten für Sterilbarriere-Verpackungen, Konformitätserklärungen und Anerkennungszeitplänen in den USA, der EU und China im September 2026.
10. September 2026 · 17 Min. Lesezeit
Technischer Leitfaden
Welche Ausgabe von ISO 10993-7 für ein EO-Rückstands-CoA im Jahr 2026 maßgeblich ist: Warum ISO 10993-7:2026 nicht die FDA-Anerkennung 2-275 ist, warum die Aktualisierung vom 25. Mai 2026 für Teil 1 Teil 7 nicht umgestellt hat und warum MDCG 2024-13 weiterhin EN ISO 10993-7:2008+A1:2022 nennt
Ein praxisorientierter technischer und regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und Qualitätsingenieure zur Bewertung von Rückstands-Analysezertifikaten, Dissipationskurven und regulatorischer Anerkennung für EO-sterilisierte Einwegprodukte in den USA, der EU und China im Jahr 2026.
9. September 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
So qualifizieren Sie eine chinesische Medizinproduktefabrik nach der NMPA-Bekanntmachung 107: Warum ISO 13485, MDSAP und ein GMP-Zertifikat von 2014 nicht die Akte vom 1. November 2026 sind, was die Artikel 2–3, 17–21, 32, 91, 104 und 107–113 verlangen und warum eine Produktionslizenz oder NMPA-Registrierung kein China-GMP ist
Ein operativer Leitfaden zur Fabrikqualifizierung und zum Lieferantenaudit für internationale Distributoren, Private-Label-/OEM-Einkäufer und Beschaffungsteams von Krankenhäusern zur Bewertung chinesischer Hersteller steriler Medizinprodukte gemäß der NMPA-Bekanntmachung Nr. 107 von 2025, der Guten Herstellungspraxis mit 132 Artikeln mit Inkrafttreten zum 1. November 2026 und der gleichzeitigen Aufhebung der CFDA-Bekanntmachung Nr. 64 von 2014.
8. September 2026 · 22 Min. Lesezeit
Regulatorischer Leitfaden
So bringen Sie ein Medizinprodukt im Jahr 2026 auf den mexikanischen Markt: Registro Sanitario im Vergleich zu den Äquivalenzabkommen von 2010 (FDA/Kanada) und 2012 (Japan) versus das abgekürzte Verfahren nach Option F gemäß den Lineamientos vom 18. Juli 2025, IMDRF Management Committee im Vergleich zu MDSAP nur für GMP-Zertifikate, Homoclave COFEPRIS-04-050 weiterhin physisch, der Visor vom 20. August 2026, offizielle Gebühren nach LFD-Artikel 195-A und warum CE / 510(k) / NMPA / MDSAP keine mexikanische gesundheitsbehördliche Registrierung ersetzen
Ein praxisorientierter regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und ausländische Hersteller, die sterile Einmalprodukte gemäß den Artikeln 262 und 376 des Ley General de Salud, den Risikoklassen nach RIS-Artikel 83, den Äquivalenzabkommen von 2010 (FDA/Kanada) und 2012 (Japan) sowie dem abgekürzten Verfahren nach Option F vom 18. Juli 2025 auf dem mexikanischen Markt in Verkehr bringen.
7. September 2026 · 22 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Medizinprodukts auf dem japanischen Markt im Jahr 2026: Marketing Authorization Holder versus Designated MAH gemäß PMD Act Artikel 23-2 und 23-2-17, Registrierung ausländischer Hersteller gemäß Artikel 23-2-4 versus Arzneimittel-Akkreditierung, Todokede versus Ninsho versus Shonin, Verordnung 169 und MDSAP, offizielle Yen-Gebühren und warum CE / 510(k) / NMPA / HSA keine japanische Lizenz ersetzen
Ein praxisorientierter regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und ausländische Hersteller, die sterile Einwegprodukte gemäß PMD Act Artikel 23-2, 23-2-4 und 23-2-17, der MHLW-Verordnung 169 sowie offiziellen PMDA-Gebührenordnungen auf dem japanischen Markt in Verkehr bringen.
5. September 2026 · 15 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die Produktions- und Prozesslenkungsakte eines Lieferanten nach der QMSR: Warum 21 CFR 820.70, 820.75 und 820.80 reserviert sind, was ISO 13485 Abschnitt 7.5 und 21 CFR 820.45 fordern, was das Compliance Program 7382.850 unter Produktion und Dienstleistungserbringung prüft und warum ein DHR-Ordner oder eine Listung als Lohnsterilisierer nicht die Akte ist
Ein Leitfaden zur Aktenprüfung Feld für Feld für Medizinproduktehändler, OEM-Einkäufer und Beschaffungsteams in Krankenhäusern bei der Bewertung von Lieferanten steriler Einmalprodukte nach dem 2. Februar 2026: Warum 21 CFR 820.70, 820.75 und 820.80 reserviert sind, was ISO 13485 Abschnitt 7.5 und 21 CFR 820.45 für Produktion, Prozessvalidierung und Kennzeichnungsprüfung vorschreiben und wie das Compliance Program 7382.850 der FDA Produktion und Dienstleistungserbringung auditiert.
4. September 2026 · 16 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die CAPA- und Reklamationsakte eines Lieferanten nach der QMSR: Warum 21 CFR 820.100 und 820.198 reserviert sind, was die Abschnitte 8.2.2 / 8.3 / 8.5.2 / 8.5.3 der ISO 13485 und 21 CFR 820.35 vorschreiben, was das Compliance Program 7382.850 prüft und warum ein MDR-Bericht nicht die Reklamationsakte ist
Ein Leitfaden für Eingangs-Audits für Medizinproduktehändler, OEMs und Klinik-Beschaffungsteams: Warum 21 CFR 820.100 und 820.198 unter der QMSR reserviert sind, wie die Abschnitte 8.2.2, 8.3, 8.5.2 und 8.5.3 der ISO 13485 die rechtlichen Pflichten tragen, was 21 CFR 820.35 zusätzlich vorschreibt, was CP 7382.850 unter Messung, Analyse und Verbesserung prüft, warum ein MDR-Bericht nicht die Reklamationsakte ist, und ein 7-Punkte-Abnahmeprotokoll für Einkäufer.
2. September 2026 · 18 Min. Lesezeit
Einkaufsleitfaden
Hersteller von Einweg-Zirkumzisionsgeräten (2026): Eine evidenzgeprüfte globale Lieferantenlandschaft für Distributoren
Eine registerbasierte Lieferantenübersicht, die Marken, rechtliche Hersteller, Sterilisationsbetriebe, gelistete Betriebsstätten, Zertifikatsinhaber und Distributoren voneinander abgrenzt, bevor eine Angebotsanfrage gestellt wird.
31. August 2026 · 76 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die Beschaffungslenkung und die Auslagerungsakte eines Lieferanten nach der QMSR: Warum 21 CFR 820.50 reserviert ist, was die Abschnitte 4.1.5 und 7.4 der ISO 13485 fordern, was das Compliance Program 7382.850 prüft, und eine Abnahme-Checkliste für Einkäufer
Ein praxisorientierter Audit-Leitfaden für Einkäufer zu Beschaffungs- und Auslagerungsakten bei Medizinprodukten: Warum 21 CFR 820.50 unter der QMSR reserviert ist, wie die Abschnitte 4.1.5 und 7.4 der ISO 13485 die rechtlichen Pflichten tragen, was das FDA Compliance Program 7382.850 prüft, warum Lieferantenaudit-Berichte nicht mehr ausgenommen sind, und eine 7-Punkte-Checkliste für die Wareneingangsprüfung.
31. August 2026 · 19 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die ISO 14971-Risikomanagementakte eines Lieferanten: Was die QMSR nach dem 2. Februar 2026 tatsächlich verlangt, EN ISO 14971:2019+A11:2021 für die MDR, Chinas GB/T 42062-2022 und eine Abnahme-Checkliste für Einkäufer
Ein praxisorientierter Audit-Leitfaden für Einkäufer zu Risikomanagementakten für Medizinprodukte: Trennung von ISO 13485-QMSR-Prozessvorgaben und ISO 14971-Konformität, Verifizierung von EN ISO 14971:2019+A11:2021 für die EU-MDR, Orientierung in Chinas GB/T 42062-2022 und Durchführung eines 7-Punkte-Eingangsabnahmeprotokolls.
27. August 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
So bringen Sie ein Medizinprodukt 2026 auf den saudi-arabischen Markt: MDMA versus Bevollmächtigter versus Betriebslizenz, SFDA-Klassen A–D, Gebühren 2025 und die Bündelungsregeln vom Mai 2026
Ein operativer Entscheidungsleitfaden für internationale Distributoren, Private-Label-/OEM-Einkäufer und ausländische Hersteller: Orientierung zu den MDMA-Anforderungen des Königreichs Saudi-Arabien gemäß Gesetz M/54, dem Verfahren zur Prüfung der technischen Dokumentation (Technical File Assessment), den SFDA-Klassen A–D (MDS-G008), der Gebührenordnung vom Mai 2025, den Bündelungskriterien vom 3. Mai 2026 (MDS-G028), Mandaten für Bevollmächtigte, der Betriebslizenzierung für Importeure und der Überprüfung bei der Hafenabfertigung.
25. August 2026 · 18 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die ISO 10993-Biokompatibilitätsakte eines Lieferanten: Endpunkte nach Kontaktart und -dauer, der Übergang zur Ausgabe 2025 (FDA-Frist Juli 2029) und eine Akzeptanz-Checkliste für die USA, die EU und China
Ein praxisorientierter Audit-Leitfaden für Einkäufer zu biologischen Sicherheitsakten für Medizinprodukte: Zuordnung von Endpunkten zu Kontaktkategorie und -dauer, Verifizierung der finalen Form des Prüfartikels, Navigation des Übergangs zu ISO 10993-1:2025 bei der FDA, der EU-MDR und der chinesischen NMPA sowie das Erkennen disqualifizierender Lücken in den Unterlagen.
22. August 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
So prüfen Sie ein Freiverkaufszertifikat für Medizinprodukte: Ein Leitfaden für Distributoren zu CFS und Exportzertifikaten, zur Überprüfung ausstellender Behörden (FDA, EU, UK MHRA, NMPA) und zum Erkennen von Warnsignalen
Ein praxisnaher Leitfaden zur feldweisen Überprüfung von Exportzertifikaten für Medizinprodukte: Authentifizierung von CFGs der FDA über FECV, Validierung von Zertifikaten nach EU-MDR Artikel 60, Prüfung von Freiverkaufsdokumenten der britischen MHRA, Einordnung der chinesischen Exportzertifikatsreformen vom Mai 2026 und Abgleich des Geltungsbereichs mit Ihrer RFQ.
21. August 2026 · 19 Min. Lesezeit
Regulatorischer Leitfaden
So überprüfen Sie ein ISO 13485-Zertifikat: Ein Leitfaden für Händler zum Lesen des QMS-Zertifikatsgeltungsbereichs, zur Überprüfung der Akkreditierung von Zertifizierungsstellen und zur Unterscheidung echter Zertifikate von Fälschungen
Ein praxisorientierter Leitfaden zum feldweisen Lesen von Zertifikaten, Tabelle zum Abgleich von Geltungsbereich und SKU, Prüf-Workflow für IAF CertSearch und Akkreditierungsstellen, Aufschlüsselung des Übergangs zu Global ACI 2026, Triage von gefälschten Zertifikaten und Zertifikatsmühlen sowie Nachweisübersicht für Vertriebsverträge.
20. August 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Registrierung und Vertrieb von Einweg-Zirkumzisionsgeräten: Ein Markteintritts-Evidenzpaket für die USA (FDA 510(k)), die EU (MDR) und China (NMPA) für Händler und Private-Label-Käufer
Eine rechtsordnungsübergreifende regulatorische Matrix und Evidenz-Checkliste für Händler zum Vergleich von US 21 CFR 884.4530, EU-MDR Klasse IIa Regel 6, provinziellen Klasse-II-NMPA-Registrierungen in China und WHO-Präqualifikationshürden.
17. August 2026 · 19 Min. Lesezeit
Einkaufsleitfaden
Was die MAUDE- und Rückrufdaten der FDA über Fehlfunktionen chirurgischer Klammernahtgeräte offenbaren: Eine Post-Market-Evidenzkarte für die Beschaffung und das Lieferantenscreening von chirurgischen Klammernahtgeräten (2015–2026)
Eine originäre Analyse der Post-Market-Surveillance-Daten der FDA von 3,645 MAUDE-Meldungen zu Medizinprodukten, Rückrufen der Klassen I/II und der Class-II-Reklassifizierungsanordnung von 2021 (21 CFR 878.4740, Produktcode GAG) – umgesetzt in Ausschreibungsspezifikationen, Abnahmeprüfungen und Kriterien für das Lieferantenscreening bei der Beschaffung von chirurgischen Einweg-Klammernahtgeräten und -Zirkumzisionsstaplern.
13. August 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
Was die MAUDE- und Rückrufdaten der FDA über Fehler bei Zirkumzisionsgeräten offenbaren: Eine Post-Market-Evidenzübersicht für Beschaffung und Lieferantenprüfung bei Zirkumzisionen (2015–2026)
Eine eigenständige Überwachungsanalyse der FDA zu 31 510(k)-Freigaben für Zirkumzisionsgeräte, 34 Rückrufen und 942 MAUDE-Meldungen über unerwünschte Ereignisse (Gesamtbestand; 592 im Zeitraum 2015–2026), überführt in Akzeptanzkriterien für Ausschreibungen und Fragen zur Lieferantenvigilanz für Einweg-Zirkumzisionsstapler-, Ring- und Klemmgeräte.
11. August 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
Qualifizierung eines Herstellers von Zirkumzisionsgeräten oder eines Händlerprogramms: CE-Nachweise, QMS-Geltungsbereich, Rolle des rechtlichen Herstellers und Kontrolle von Registrierungsdokumenten
Eine praxisorientierte Audit- und Qualifizierungs-Checkliste für Händler und Private-Label-Einkäufer zur Bewertung von Herstellern von Zirkumzisionsgeräten, zur Unterscheidung von ISO 13485 und produktspezifischen CE-Zertifikaten, zur Definition der Pflichten des rechtlichen Herstellers und zum Schutz der Gebietsexklusivität.
5. August 2026 · 24 Min. Lesezeit
Einkaufsleitfaden
Großabnahmepreis, Mindestbestellmenge (MOQ) und Einstandspreis für Einweg-Zirkumzisionsgeräte: Ein Arbeitsblatt zur Angebotsnormalisierung und Gesamtkostenberechnung für Distributoren und Großeinkäufer
Ein B2B-Beschaffungsrahmen zur Überführung von Ab-Werk-Geräteangeboten in belastbare Einstandskosten pro Einheit unter Berücksichtigung von Größenmix-MOQs, Sterilverpackung, zolltariflicher Behandlung, Zolltarifeinreihung und Bedingungen für die Chargenfreigabe.
5. August 2026 · 22 Min. Lesezeit
Einkaufsleitfaden
Größenbestimmung und Portfolioauswahl bei Einweg-Zirkumzisionsgeräten: Ein Leitfaden für Distributoren und die Beschaffung zu Ring, Anastomat oder Stapler und Sets (Erwachsene versus Pädiatrie)
Abstimmung der Gerätemechanik auf den klinischen Durchsatz, Etablierung von Größenskalen für Erwachsene und die Pädiatrie sowie Überprüfung von Registrierungsnachweisen für FDA, CE und NMPA.
3. August 2026 · 22 Min. Lesezeit
Technischer Leitfaden
Validierung der Ethylenoxid-Sterilisation für Einweg-Medizinprodukte: Ein Leitfaden zu ISO 11135-Prozessen, Rückständen nach ISO 10993-7 und FDA-Nachweisen für OEM- und Private-Label-Einkäufer
Die Qualifizierung eines OEM für sterile Einweg-Medizinprodukte erfordert einen validierten ISO 11135-Prozess, dokumentierte Rückstandsabbauprofile nach ISO 10993-7 unter 4 mg EO / 9 mg ECH für begrenzten Kontakt, klare Protokolle für die parametrische oder BI-Freigabe sowie eine regulatorische Change-Control-Strategie im Rahmen der Sterilization-Master-File-Pilotprogramme der FDA.
3. August 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
Auftragsfertigung von Medizinprodukten (2026): Eine Evidenz-Checkliste für Einkäufer steriler Einmalprodukte
Ein ISO 13485-Zertifikat ist die Eingangsfrage – nicht die Antwort.
3. August 2026 · 24 Min. Lesezeit
Technischer Leitfaden
Sterilbarrieresystem-Verpackung und Validierung der Haltbarkeit für Einmal-Medizinprodukte: Ein Abnahmeleitfaden nach ISO 11607 und beschleunigter Alterung
Die Erfüllung der Anforderungen nach ISO 11607 erfordert mehr als einen Reinraumbeutel – sie verlangt einen validierten Form- und Siegelprozess gemäß Teil 2, Arrhenius-Berechnungen zur beschleunigten Alterung nach ASTM F1980, bestätigt durch Echtzeitstabilität, eine Transportsimulation nach ASTM D4169 sowie Kriterien für Siegelnahtfestigkeit und -integrität bei der Chargenfreigabe.
3. August 2026 · 16 Min. Lesezeit
Regulatorischer Leitfaden
Unique Device Identification (UDI) für Private-Label- und OEM-Einweg-Medizinprodukte: Eine Entscheidungsmatrix für die USA (FDA), die EU (MDR/EUDAMED) und China (NMPA)
Bestimmung, wer Inhaber der UDI-DI ist, welche Zuteilungsstelle zu verwenden ist und wann die Datenbankübermittlung gemäß 21 CFR 830, EU-MDR Artikel 27 und den NMPA-UDI-Vorschriften verpflichtend wird.
3. August 2026 · 22 Min. Lesezeit
Marktanalyse
Vom Skalpell mit Naht zum einzelnen Klick: Der Wandel zu Einweg-Zirkumzisionsgeräten
Wie Einwegringe, Zirkulärstapler und Einweg-Nahtsets eine 20-minütige Operation mit Skalpell und Naht in einen rund 7-minütigen nahtlosen Eingriff verwandelten – ein von Asien ausgehender Technologiewechsel bei Medizinprodukten, den die Welt übernahm, bevor die US-FDA ihn erfasste.
6. Juli 2026 · 28 Min. Lesezeit
MEHR IN CHIRURGIE
Verwandte Produkte
Bereit, Einweg-Zirkumzisions-Klammernahtgerät zu evaluieren?
Mustereinheiten werden für qualifizierte Einkäufer in der Regel in unter 10 Arbeitstagen versandt. Vertriebspartner – fragen Sie nach Gebietsexklusivität.