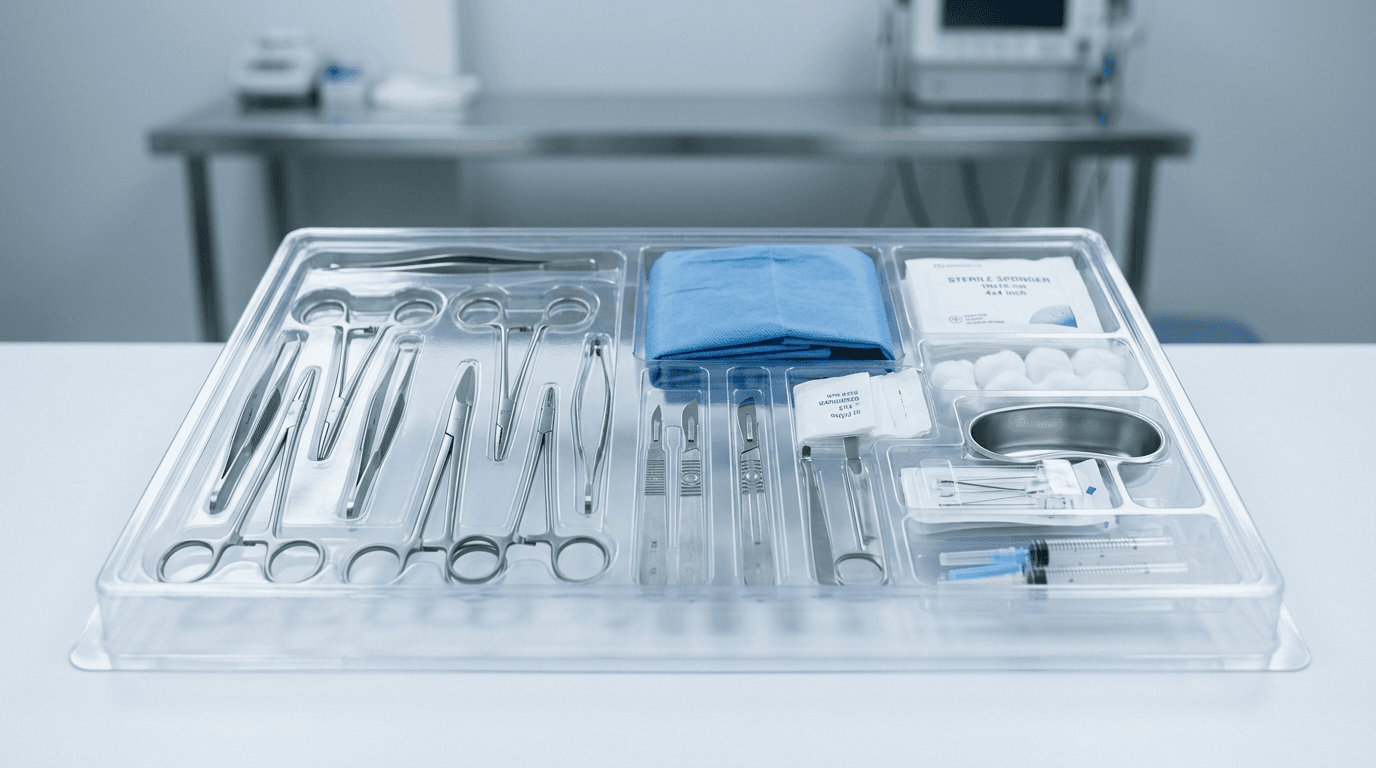
Kontext für Führungskräfte & Zielgruppe: Dieser Leitfaden richtet sich an Händler von Medizinprodukten, Beschaffungskommissionen von Krankenhäusern, OEM-/Private-Label-Markeninhaber sowie Fachkräfte für Regulatory Affairs, die auf den Märkten der Vereinigten Staaten und der Europäischen Union tätig sind oder für diese beschaffen. Beim Erwerb oder der Konfektionierung eines vorverpackten sterilen Trays, das mehrere Instrumente, Verbandmittel und Verbrauchsmaterialien enthält, stellen kaufmännische Teams häufig folgende Fragen: Erfordert die Kombination freigegebener oder mit der CE-Kennzeichnung versehener Komponenten in einem einzigen Sterilbeutel einen neuen Zulassungsantrag? Wer haftet als rechtlicher Hersteller? Und welche Nachweisdokumente müssen vor dem Import oder der Freigabe einer Charge auditiert werden?
Die kurze Antwort lautet: Weder die US-FDA noch die EU-MDR betrachtet ein zusammengestelltes Kit als bloße ‚Einkaufstasche‘ vorab freigegebener Produkte. Durch das Zusammenstellen eines Kits entsteht eine eigenständige regulatorische Einheit mit eigener Kennzeichnung, Unique Device Identification (UDI), Anforderungen an das Qualitätsmanagementsystem (QMS) und Haftung nach dem Inverkehrbringen. Dieser Leitfaden schlüsselt die rechtlichen Rahmenbedingungen in beiden Rechtsordnungen auf, analysiert reale Fehlermuster aus der Rückrufdatenbank der FDA und liefert eine entscheidungsrelevante Verifizierungs-Prüfliste für Ihre nächste Angebotsanfrage (RFQ) oder Ihr nächstes Lieferantenaudit.
In diesem Leitfaden
- Was ein ‚Behandlungsset‘ für eine Regulierungsbehörde ist
- Wann ein Kit ein eigenes FDA-510(k) benötigt – und die Convenience-Kit-Leitlinie von 1997
- Was Artikel 22 der EU-MDR fordert
- Was tatsächlich schiefgeht – Analyse von 4,426 Kit-/Tray-Rückrufen
- Wer der rechtliche Hersteller eines zusammengestellten Kits ist
- Die Prüfliste zur Beschaffung und Verifizierung auf Kit-Ebene
- Wo sich VEMERIX einordnet – und wo die Sorgfaltspflicht dennoch beginnt
- Häufig gestellte Fragen
1. Was genau ist ein ‚Behandlungsset‘ für eine Regulierungsbehörde – und warum ist es nicht einfach die Summe seiner Komponenten?
Für Kliniker oder Klinikeinkäufer ist ein steriles Behandlungsset ein Instrument zur Steigerung der betrieblichen Effizienz: eine einzelne sterile Packung, die eine Einweg-Zirkumzisionsklemme, ein Skalpell, ein Abdecktuch, Nahtmaterial und Gaze enthält, oder eine Ultraschallsondenabdeckung, eine Nadelführung und ein steriles Gelpäckchen. Es verkürzt die Vorbereitungszeit, beseitigt Engpässe beim Raumwechsel und standardisiert die aseptische Arbeitsweise.
Für eine Regulierungsbehörde bringt das gemeinsame Verpacken mehrerer Medizinprodukte jedoch neue, sich verstärkende physikalische, chemische und mikrobiologische Risikovektoren mit sich:
- Physikalische und verpackungsbezogene Dynamik: Schwere Metallinstrumente, die neben dünnen Polyurethan-Sondenabdeckungen oder Flüssigkeitsschläuchen verpackt sind, können die Sterilbarriere während des Transports aufscheuern oder durchstechen.
- Chemische und materielle Wechselwirkungen: Rückstände von Ethylenoxidgas (EO), Weichmacher oder Klebstoffe eines Verbrauchsmaterials können während der Endsterilisation oder der Alterung über die Haltbarkeitsdauer auf benachbarte Produkte migrieren.
- Verschiebungen der Zweckbestimmung: Das Zusammenfassen einzelner Komponenten kann einen neuen klinischen Arbeitsablauf oder ein Verfahren implizieren, das nicht von den Gebrauchsanweisungen (Instructions for Use, IFU) der ursprünglichen Komponentenhersteller abgedeckt ist.
- Sterilisationsinkompatibilitäten: Werden vorsterilisierte Komponenten einem zweiten Endsterilisationszyklus unterzogen (z. B. die erneute Sterilisation einer bereits bestrahlten Klinge mit EO-Gas), kann dies Polymere abbauen, Kunststoffe verspröden lassen oder die chemische Wirksamkeit verändern.
Nach US-Bundesrecht enthält 21 CFR 801.3 die genaue gesetzliche Definition: ‚Convenience kit bezeichnet zwei oder mehr verschiedene Medizinprodukte, die zur Bequemlichkeit des Anwenders gemeinsam verpackt sind.‘2
In der Klassifikationsarchitektur der FDA (analysiert anhand der openFDA-Klassifikations-Momentaufnahme vom 24. Juli 2026, die insgesamt 7,084 Produktcodes umfasst) sind Kits keineswegs ein Nebengedanke. 358 Produktcodes – 132 der Klasse I, 199 der Klasse II, 12 der Klasse III und 15 nicht klassifizierte oder anderweitig eingestufte – führen 'kit' oder 'tray' in ihrer Produktartbezeichnung (Übereinstimmung auf Wortebene; Kits, die unter komponentenspezifischen Bezeichnungen klassifiziert sind, werden nicht mitgezählt).9,11 Über die reine Zählung auf Namebene hinaus dokumentieren die Klassifikationsdatensätze der FDA selbst ein dediziertes System für Kits: Codes wie OHG (Zirkumzisions-Tray) und MCY (Wundverband-Kit) halten in ihren eigenen Klassifikationsdefinitionen fest, dass sie im Rahmen der Leitlinie für Convenience Kits vom 20. Mai 1997 eingerichtet wurden und dem Vollzugsermessen unterliegen, sodass keine 510(k) auf Kit-Ebene erforderlich ist, wenn die Kriterien der Leitlinie erfüllt sind.11
Darüber hinaus werden viele Prozeduren-Kits über reguläre 510(k)-Premarket-Benachrichtigungen als eigenständige Medizinprodukte reguliert und freigegeben, anstatt sich auf den Ermessensspielraum bei der Konfektionierung von Convenience Kits zu verlassen. Tabelle 1 veranschaulicht, wie dedizierte Produktcodes für Kits neben Freigaben für Einzelprodukte in der FDA-510(k)-Datenbank koexistieren.
| Produktcode | Klassifikationsbezeichnung des Produkts | FDA-Klasse | Medizinisches Fachpanel | Bisherige 510(k)s in openFDA | Repräsentative Antragsteller von Prädikatsprodukten |
|---|---|---|---|---|---|
| FCM | Tray, Katheterisierung, steril, urethral, mit oder ohne Katheter (Kit) | Klasse II (21 CFR 876.5130) | Gastroenterologie / Urologie | 60 | C.R. Bard (TOUCHLESS II, 1991; BD Touchless Plus, Mai 2026), Latex Industries, Amsino International |
| MCY | Wundverband-Kit | Klasse II (21 CFR 880.5075) | Allgemeiner Krankenhausbedarf | 24 – alle datiert von 1990 bis März 1997; der Klassifikationsdatensatz des Codes ordnet ihn nun der Convenience-Kit-Richtlinie von 1997 zu | ConvaTec (E.R. Squibb), Busse Krankenhaus-Einwegartikel, Catalina Biomedical |
| FCH | Tray, Biopsie, ohne Biopsieinstrumente | Klasse I (21 CFR 876.4730) | Gastroenterologie / Urologie | 2 | Kontron Instrumente, Manan Fertigung |
| NWO | Kit, Katheter, urologisch | Klasse II (21 CFR 876.5130) | Gastroenterologie / Urologie | 1 | Colorado Katheter-Unternehmen |
| OHG | Zirkumzisions-Tray | Klasse II (21 CFR 884.4530) | Geburtshilfe / Gynäkologie | 0 | Klassifikationsdatensatz: eingerichtet im Rahmen der Leitlinie für Convenience Kits vom 20. Mai 1997; unterliegt dem Vollzugsermessen |
| PPB / OWL / PEZ | Foley-Katheter-Kit · Peripheres Kathetereinführungs-Kit · Verbandswechsel-Kit für zentralvenöse Katheter | Klasse II (21 CFR 876.5130 / 880.5200) | Gastroenterologie / Urologie · Allgemeiner Krankenhausbedarf | jeweils 0 | Klassifikationsdatensätze: eingerichtet im Rahmen der Leitlinie für Convenience Kits vom 20. Mai 1997; unterliegen dem Vollzugsermessen |
Die Koexistenz von dedizierten 510(k)-Freigaben für Kits – FCM wurde von 1976 bis Mai 2026 kontinuierlich freigegeben, und FCH sowie NWO weisen eine geringe Anzahl an Freigaben auf Kit-Ebene auf – neben Kit-Codes, deren Klassifikationsdatensätze sie der Vollzugsermessens-Richtlinie von 1997 zuordnen (OHG, MCY seit Mai 1997, PPB, OWL, PEZ), bestätigt die zentrale Prämisse: Die erste regulatorische Prüfung eines Kit-Einkäufers muss klären, ob ein angebotenes Produkt im Rahmen einer dedizierten 510(k)-Freigabe für Kits oder unter dem Vollzugsermessen für Konfektionierer vertrieben wird.10
2. Wann benötigt ein Kit eine eigene FDA-510(k) – und wann kann sich der Konfektionierer auf die Richtlinie von 1997 stützen?
In den Vereinigten Staaten glauben Händler und Konfektionierer von Medizinprodukten häufig, dass ein Kit vollständig von der Aufsicht der FDA ausgenommen sei, wenn alle darin enthaltenen Artikel rechtmäßig in Verkehr gebracht wurden. Dies ist rechtlich unzutreffend. Die maßgebliche Regelung ist die Convenience Kits Interim Regulatory Guidance der FDA, herausgegeben am 20. Mai 1997.1
Die Regelung von 1997 stellt eine Ausübung von Vollzugsermessen dar, keine formelle gesetzliche Ausnahme. Die FDA erklärt ausdrücklich, dass sie für ein Convenience-Kit 'nicht beabsichtigt, eine 510(k)-Freigabe zu verlangen', jedoch nur dann, wenn alle drei der folgenden kumulativen Bedingungen strikt erfüllt sind:
- Bedingung 1 — Gelisteter Kit-Typ: Das Kit muss einem der anerkannten Kit-Typen entsprechen, die im Anhang der Leitlinie von 1997 veröffentlicht sind (in der 'kit', 'set' und 'tray' als synonym behandelt werden). Die Liste enthält ausdrücklich Circumcision Tray (unter geburtshilflichen und gynäkologischen Geräten), Sterile Puncture Tray (unter Geräten für die allgemeine und plastische Chirurgie), Catheter Care Tray (unter gastroenterologischen und urologischen Geräten), Suture Removal Kit, Dressing Change Tray und Bone Marrow Biopsy Tray.
- Bedingung 2 — Unabhängig freigegebene Komponenten: Jede einzelne Medizinproduktekomponente im Kit muss bereits über eine eigene gültige 510(k)-Freigabe verfügen oder aus eigenem Recht rechtmäßig von der 510(k)-Pflicht befreit sein. Der Zusammensteller darf keine nicht zugelassene oder nicht autorisierte Komponente in ein Convenience-Kit einbringen.
- Bedingung 3 — Dokumentierte Feststellung im Qualitätssystem: Der Zusammensteller/Hersteller muss in seinen Unterlagen zum Qualitätssystem dokumentierte Feststellungen vorhalten, die belegen, dass die Zusammenstellung und jegliche Weiterverarbeitung (wie Verpackung und Endsterilisation) die Sicherheit oder Wirksamkeit keines der Komponentenprodukte wesentlich beeinträchtigen.
Wird auch nur eine dieser drei Bedingungen nicht erfüllt, entfällt das Vollzugsermessen und das Kit wird zu einem verfälschten oder falsch gekennzeichneten Medizinprodukt, das vor dem kommerziellen Vertrieb einer eigenen gesonderten 510(k)-Vorvermarktungsanzeige bedarf.
Welche Auslöser führen dazu, dass ein Convenience-Kit das 510(k)-Vollzugsermessen verliert?
Zulassungs- und Beschaffungsteams müssen fünf spezifische Grenzen überwachen, die den Status als Convenience-Kit unmittelbar aufheben:
- Aufnahme nicht zugelassener oder nicht freigegebener Medizinprodukte: Der Bezug eines generischen Skalpells, einer Nadelführung oder einer Pinzette von einem nicht registrierten Lieferanten aus Übersee, der über keine aktive 510(k)-Freigabe oder Listung als 510(k)-befreites Produkt verfügt, hebt das Vollzugsermessen für das gesamte Kit auf.
- Aufnahme von Arzneimitteln oder Biologika: Die Leitlinie von 1997 lässt die Anforderungen an Arzneimittel unberührt: Sie verweist Zusammensteller von Kits, die als Arzneimittel regulierte Komponenten enthalten, für die Vorvermarktungsanforderungen dieser Arzneimittelkomponenten an das Arzneimittelzentrum der FDA (CDER), und sie gilt nicht für Kits, die in den Zuständigkeitsbereich des CBER (Biologika) fallen. Das Hinzufügen eines vorgefüllten Lokalanästhetikums (wie 1 % Lidocain-HCl) führt das Kit aus dieser reinen Medizinprodukte-Regelung heraus und in den Bereich der Arzneimittel-Medizinprodukt-Kombinationen.
- Veränderte Komponentenindikationen oder Arbeitsabläufe: Die gemeinsame Zusammenstellung eines Mehrzweck-Trokars und -Katheters und die Vermarktung des Kits speziell für eine spezialisierte neonatale oder kardiovaskuläre Indikation, die für die einzelnen Komponenten nicht freigegeben ist.
- Sterilisationswechselwirkungen: Das Unterziehen einer nur für Gammastrahlung freigegebenen Komponente einem Ethylenoxid(EO)-Sterilisationszyklus, der toxische Rückstände erzeugt oder die Polymerzugfestigkeit ohne validierte Biokompatibilitätsdaten verändert.
- IVD-Kits und Kombinationsprodukte: Die UDI-Auslegung der FDA zu Convenience-Kits schließt In-vitro-Diagnostika, die den IVD-Kennzeichnungsanforderungen von 21 CFR Part 809 unterliegen, sowie Kombinationsprodukte im Sinne von 21 CFR 3.2(e) aus — IVD-Testkits liegen außerhalb der in diesem Leitfaden behandelten Regeln für Convenience-Kits.
Der Zusammensteller ist weiterhin ein rechtlicher Hersteller: QMSR- und Kit-UDI-Pflichten
Ein weit verbreitetes Missverständnis unter Distributoren ist die Annahme, dass der Rückgriff auf die Convenience-Kit-Regelung von 1997 allgemeine Herstellungspflichten entfallen lässt. In der Realität betrachtet die FDA das Unternehmen, das das Kit verpackt und sterilisiert, als Medizinproduktehersteller, der der vollständigen Betriebsstättenregistrierung (21 CFR Part 807), der Produktlistung und der Current Good Manufacturing Practice (CGMP) unterliegt.
Der QMSR-Übergang (wirksam ab 2. Februar 2026): Die Leitlinie von 1997 schrieb vor, dass Zusammensteller Dokumente 'in Übereinstimmung mit der Quality System Regulation (21 CFR 820)' führen müssen. Am 2. Februar 2026 trat die Quality Management System Regulation (QMSR) der FDA in Kraft, wodurch 21 CFR Part 820 mit ISO 13485:2016 harmonisiert wurde.4 Die FDA hat die Leitlinie von 1997 nicht neu herausgegeben, doch das Qualitätssicherungssystem, auf das sie sich nun bezieht, ist die QMSR: Kit-Zusammensteller müssen ihre Convenience-Kit-Bestimmungen, Kompatibilitätsprüfungen und Sterilisationsaufzeichnungen innerhalb eines auf ISO 13485:2016 aufgebauten QMS führen — beispielsweise unter dessen Lenkungsmaßnahmen für Design und Entwicklung (Abschnitt 7.3) und Produktion (Abschnitt 7.5) — und nicht mehr nach dem abgelösten QSR-Text.
Unique Device Identification (UDI) auf Kit-Ebene: Gemäß den UDI-Vorschriften der FDA und der Leitlinie zu Convenience Kits vom April 2019 wird ein Convenience-Kit für Zwecke der UDI-Kennzeichnung als einzelnes Produkt behandelt.3 Nach 21 CFR 801.30(a)(11) sind einzelne Produkte, die in der Primärverpackung eines Convenience-Kits verpackt sind, davon ausgenommen, eine eigene UDI auf ihrer Einzelverpackung zu tragen, sofern das äußere Etikett des Convenience-Kits eine konforme UDI mit Device Identifier (DI) und Production Identifier (PI) trägt. Beachten Sie die Abgrenzung: Die Leitlinie von 2019 besagt, dass ihre Auslegung des Begriffs ‚Convenience Kit‘ nur für das UDI-System gilt und den Begriff nicht für sonstige regulatorische Zwecke definiert.
3. Was verlangt Artikel 22 der EU-MDR — Erklärung, Benannte Stelle oder vollständige Konformitätsbewertung?
In der Europäischen Union wird der Rechtsrahmen für mehrteilige Kits durch Artikel 22 der Verordnung (EU) 2017/745 (Medizinprodukte-Verordnung / MDR) mit dem Titel 'Systeme und Behandlungseinheiten' geregelt.5
Im Gegensatz zur US-Praxis des Vollzugsermessens begründet Artikel 22 einen kodifizierten, dreistufigen gesetzlichen Rahmen. Der anzuwendende Konformitätsweg hängt vollständig davon ab, ob die Komponenten bereits mit der CE-Kennzeichnung versehen sind, ob sie innerhalb ihrer genehmigten Zweckbestimmungen kombiniert werden und ob der Zusammensteller die finale Behandlungseinheit sterilisiert.
| MDR-Weg | Rechtsgrundlage | Anwendungsvoraussetzungen | Rolle der Benannten Stelle | CE-Kennzeichnung auf der Außenverpackung | Verpflichtende Ergebnisdokumente |
|---|---|---|---|---|---|
| Weg 1: Erklärungsweg | MDR Artikel 22(1) & 22(2) | Kombination von CE-gekennzeichneten Produkten (sowie IVDs oder anderen Produkten) streng innerhalb ihrer Zweckbestimmungen und der Grenzen der Herstellerangaben. | Nicht erforderlich. | Nein. Die Packung trägt die Identität des Zusammenstellers, aber KEINE zusätzliche CE-Kennzeichnung. | Erklärung nach Artikel 22(2) erstellt und für die nach Artikel 10(8) geltende Aufbewahrungsfrist den zuständigen Behörden zur Verfügung gehalten (mindestens 10 Jahre; die längste anwendbare Frist ist maßgeblich); Gebrauchsanweisung/Kennzeichnung gemäß Anhang I Abschnitt 23. |
| Weg 2: Sterilitätsweg mit Benannter Stelle | MDR Artikel 22(3) | Der Zusammensteller sterilisiert die Behandlungseinheit (die CE-gekennzeichnete Komponenten enthält) für das Inverkehrbringen. | Bewertung durch eine Benannte Stelle (Anhang IX oder Anhang XI Teil A), streng beschränkt auf die Aspekte zur Gewährleistung und Aufrechterhaltung der Sterilität, bis das Sterilbarrieresystem geöffnet oder beschädigt wird. | Keine zusätzliche CE-Kennzeichnung auf der Packung — es gilt Artikel 22(5). Der Geltungsbereich der Bescheinigung der Benannten Stelle deckt ausschließlich die Sterilitätsaspekte ab. | Auf die Sterilität beschränkte Bescheinigung der Benannten Stelle; Erklärung nach Artikel 22 (zuzüglich der gesonderten Erklärung, dass die Sterilisation gemäß den Anweisungen der Hersteller der Komponenten erfolgte); Sterilisationsvalidierung nach EN ISO 11135 / 11137; Verpackungsaufzeichnungen gemäß ISO 11607. |
| Weg 3: Eigenständiges Produkt | MDR Artikel 22(4) | Mindestens einer Komponente fehlt die CE-Kennzeichnung; Kombination ist unvereinbar mit der Zweckbestimmung; oder Sterilisation widerspricht den Gebrauchsanweisungen der Komponenten. | Vollständige Konformitätsbewertung nach Artikel 52 auf der Grundlage der eigenen Klassifizierung der Behandlungseinheit; der Zusammensteller übernimmt die Pflichten, die Herstellern obliegen. | Ja. Die Behandlungseinheit ist ein eigenständiges Produkt und muss CE-gekennzeichnet sein (mit der Kennnummer der Benannten Stelle, sofern ihre Klasse die Einbeziehung einer Benannten Stelle erfordert). | Vollständige Technische Dokumentation (Anhang II & III); Klinischer Bewertungsbericht (CER); Qualitätsmanagementsystem; CE-Zertifikat. |
Aufschlüsselung der Absätze von Artikel 22: Erklärungen, Sterilität und die Klippe des 'eigenständigen Produkts'
Das Verständnis der genauen Funktionsweise von Artikel 22 erfordert eine detaillierte Prüfung seiner gesetzlichen Absätze:
- Artikel 22(1) Anwendungsbereich: Natürliche oder juristische Personen können CE-gekennzeichnete Medizinprodukte mit anderen CE-gekennzeichneten Produkten, IVDs (gemäß Verordnung (EU) 2017/746) oder anderen Produkten kombinieren, die den geltenden EU-Rechtsvorschriften entsprechen, sofern sie als System oder Behandlungseinheit in Verkehr gebracht werden.
- Artikel 22(2) Die erstellte Erklärung: Der Zusammensteller muss eine formelle Erklärung abgeben, in der erklärt wird, dass: (a) er die wechselseitige Vereinbarkeit der Produkte gemäß den Anweisungen der Hersteller überprüft und beim Zusammenstellen der Behandlungseinheit entsprechend gehandelt hat; (b) er das System oder die Behandlungseinheit so verpackt hat, dass die Eigenschaften und Leistungen der Produkte nicht nachteilig beeinflusst werden, und sie mit den relevanten Informationen versehen hat, einschließlich der von den Herstellern gemäß Abschnitt 23 von Anhang I bereitzustellenden Informationen; und (c) die gesamte Tätigkeit geeigneten Methoden der internen Überwachung, Verifizierung und Validierung unterliegt.
- Artikel 22(3) Sterilisationsverfahren unter Einbeziehung einer Benannten Stelle: Wenn der Zusammensteller die Behandlungseinheit sterilisiert, muss er eines der Konformitätsbewertungsverfahren nach Anhang IX (QMS-Audit) oder Anhang XI Teil A (Qualitätssicherung bezogen auf die Produktion) anwenden. Entscheidend ist, dass das Audit und das Zertifikat der Benannten Stelle streng auf diejenigen Aspekte der Zusammenstellung beschränkt sind, die der Gewährleistung und Aufrechterhaltung der Sterilität dienen, bis die Sterilbarriere geöffnet oder beschädigt wird.
- Artikel 22(4) Der Auslöser 'eigenständiges Produkt': Enthält die Behandlungseinheit ein Produkt, das keine CE-Kennzeichnung trägt, ist die Kombination der Produkte mit deren ursprünglichen Zweckbestimmungen nicht vereinbar oder wurde die Sterilisation nicht gemäß den Anweisungen der Komponentenhersteller durchgeführt, wird die Behandlungseinheit als eigenständiges Produkt behandelt. Der Zusammensteller übernimmt dann die den Herstellern gemäß Artikel 10 obliegenden Pflichten und muss das Kit einem vollständigen Konformitätsbewertungsverfahren gemäß Artikel 52 unterziehen.
- Artikel 22(5) Verbot einer zusätzlichen CE-Kennzeichnung: Artikel 22(5) schreibt ausdrücklich vor: 'Die in Absatz 1 genannten Systeme oder Behandlungseinheiten werden selbst nicht mit einer zusätzlichen CE-Kennzeichnung versehen'. Stattdessen muss die Kennzeichnung der Behandlungseinheit den Namen, den eingetragenen Handelsnamen oder die eingetragene Marke sowie die Kontaktanschrift des Zusammenstellers tragen, zusammen mit den in Abschnitt 23 von Anhang I aufgeführten Angaben.
MDCG 2018-3 Rev.1: UDI-Regeln und Rahmenbedingungen
Die Koordinierungsgruppe Medizinprodukte (MDCG) der Europäischen Kommission hat MDCG 2018-3 Rev.1 (Juni 2020) herausgegeben, um die UDI- und Registrierungsmechanismen für Systeme und Behandlungseinheiten festzulegen.6
Gemäß MDCG 2018-3 Rev.1 muss einer Behandlungseinheit nach Artikel 22 eine Basis-UDI-DI zugewiesen werden — die Behandlungseinheiten mit derselben Gruppe von Komponenten und derselben Zweckbestimmung identifiziert — und diese muss, zusammen mit den anderen Kerndatenelementen aus Anhang VI Teil B, unter der einmaligen Registrierungsnummer (SRN) des Zusammenstellers im Einklang mit Artikel 29(2) an die UDI-Datenbank (EUDAMED) übermittelt werden. Die Behandlungseinheit selbst muss anschließend eine eigene UDI (UDI-DI + UDI-PI) zugewiesen bekommen und tragen, die im Allgemeinen auf der Außenseite der Verpackung angebracht ist; die Basis-UDI-DI ist die Registrierungskennung, kein Kennzeichnungselement. Der Leitfaden bestätigt ausdrücklich, dass Behandlungseinheiten, die unter Artikel 22(4) fallen (eigenständige Produkte), außerhalb des Anwendungsbereichs der Registrierung von Behandlungseinheiten liegen und den Standard-UDI-Regeln für Medizinprodukte folgen müssen.
Die Abgrenzung bei kundenseitig angeforderter Bündelung: MDCG 2018-3 Rev.1 zieht zudem eine praktische Grenze unterhalb von Artikel 22: Wenn ein Akteur der Lieferkette auf Anfrage eines Kunden oder Krankenhauses verschiedene Produkte gemeinsam bereitstellt und – in dieser Gesamtkombination – diese Kombination weder selbst in Verkehr bringt noch beabsichtigt, dass sie gemeinsam für einen spezifischen medizinischen Zweck verwendet wird, gilt diese Person als Händler, nicht als Hersteller von Systemen oder Behandlungseinheiten gemäß Artikel 22(1). Das eigene Beispiel des Leitfadens: ein Händler, der auf Kundenanfrage eine sterile Pinzette, eine sterile Nadel und OP-Handschuhe in einer einzigen Lieferung bereitstellt. Die Schlussfolgerung für Einkäufer: Standardisierte, katalogisierte Behandlungseinheiten, die im Voraus für den kommerziellen Vertrieb hergestellt werden, fallen unter Artikel 22, und ein Lieferant kann sich seinen Pflichten nicht dadurch entziehen, dass er ein Katalogpaket als ‚kundenspezifisches Bündel‘ bezeichnet.
4. Was bei Kits in der Praxis tatsächlich schiefgeht — Analyse von 4,426 Kit-/Tray-Rückrufen der FDA (2015–2026)
Die regulatorische Theorie gibt vor, was geschehen sollte; Daten aus der Überwachung nach dem Inverkehrbringen zeigen, wo die Kit-Zusammenstellung in der Praxis tatsächlich scheitert. Um reale Fehlermechanismen zu quantifizieren, haben wir die openFDA-Datenbank für Medizinprodukterückrufe abgefragt (lokaler Snapshot vom 24. Juli 2026, der insgesamt 58,785 Rückrufaktionen umfasst).9
Über alle Produktcodes für Medizinprodukte hinweg nannten 7,343 von 58,785 Rückrufaktionen seit Beginn der Aufzeichnungen (12.5 %) ein Kit oder Tray in der Produktbeschreibung. Mit Fokus auf das moderne regulatorische Zeitfenster von 2015 bis einschließlich des Teiljahres 2026 verzeichneten Zusammensteller von Kits und Trays — größtenteils vom Unternehmen initiierte Maßnahmen, die in der Rückrufdatenbank der FDA erfasst wurden — 4,426 Kit-/Tray-Rückrufaktionen.
Die Klassifizierung der narrativen Begründungen dieser 4,426 Rückrufe anhand einer nicht-exklusiven Ursachentaxonomie zeigt, worauf sich Fehler in der Qualitätskontrolle konzentrieren (Tabelle 3).
| Fehlerklasse des Rückrufs | Anzahl der Rückrufaktionen | Prozentsatz der Kit-Rückrufe | Zugrunde liegende Konstruktions- und Montagemechanismen |
|---|---|---|---|
| Sterilbarriere- / Verpackungsintegrität | 1,377 | 31.1% | Kanalleckagen in Beutelsiegelnähten, Nadellöcher in Tyvek, Rissbildung bei thermogeformten Blistern, Abrieb durch scharfe Instrumente, Mikrorisse durch Transportvibrationen. |
| Qualitätsmangel an Komponenten (Nicht-Sterilität) | 1,288 | 29.1% | Komponentendefekte von Unterlieferanten: gerissene Kunststoffansätze, stumpfe Nadelspitzen, defekte Absperrhähne, Katheterschläuche außerhalb der Spezifikation, fehlerhafte Skalpellklingen. |
| Inhaltliche Fehler bei Kennzeichnung / Gebrauchsanweisung | 435 | 9.8% | Fehlende Verfallsdaten, fehlerhafte UDI-PI-Barcodes, fehlende Kontraindikationen, nicht übereinstimmende Sprachübersetzungen, ausgelassene französische/spanische Gebrauchsanweisungen. |
| Falsche / nicht vorgesehene Komponente bestückt | 323 | 7.3% | Verwechslungen an der Fertigungslinie: Einlegen einer falschen Katheter-French-Größe, einer falschen Nadelstärke, von falschem Nahtmaterial oder einer falschen Klemmengröße in die Blisterkavitäten. |
| Fehlende / unvollständige Komponente | 219 | 4.9% | Montageversäumnisse durch das Personal: fehlendes steriles Abdecktuch, fehlendes antiseptisches Tupferstäbchen, fehlende Nadelschutzkappe oder fehlende Neutralelektrode. |
| Verfall / Haltbarkeit / Datumskontrolle | 222 | 5.0% | Kit nach Ablauf des Verfallsdatums der am frühesten ablaufenden Komponente vertrieben; nicht übereinstimmende Haltbarkeitsangaben zwischen Innen- und Außenverpackung. |
| Sonstige / allgemeine narrative Begründung | 1,569 | 35.4% | Nicht zuzuordnende Freitextbeschreibungen, komplexe mehrdimensionale Untersuchungen, freiwillige vorsorgliche Rücknahmen, Untersuchungen von Kundenreklamationen. |
Methodischer Hinweis: Die Kategorien in Tabelle 3 schließen sich nicht gegenseitig aus (einzelne Rückrufbegründungen führen häufig mehrere gleichzeitig auftretende Fehler an, wie etwa einen Komponentendefekt, der zu Verpackungsabrieb führt); die Prozentangaben stellen den Anteil des aus 4,426 Aktionen bestehenden Datensatzes dar, der bestimmten Schlüsselwortmustern entspricht. Die Fallzahlen stellen Meldeaktionen dar, keine Inzidenzraten.
Das Phänomen des Kaskadenrückrufs: Wenn eine einzelne Komponente das gesamte Kit zu Fall bringt
Der folgenschwerste Befund in den Rückrufaufzeichnungen für 2015–2026 ist das Kaskadenrückruf-Phänomen. Ein Kit-Konfektionierer kann über makellose Reinräume, eine perfekte Validierung der Beutelversiegelung und lückenlose Chargenprotokolle verfügen und dennoch vor einem massiven, millionenschweren Feld-Rückruf stehen, weil ein vorgelagerter Komponentenlieferant einen Rückruf für einen einzelnen Artikel im Tray veranlasst hat.
Unsere Datensatzanalyse identifizierte mindestens 330 Kit-Rückrufaktionen zwischen 2015 und 2026, die ausgelöst wurden, weil eine enthaltene Teilkomponente vorgelagert zurückgerufen oder Gegenstand einer Sicherheitswarnung der FDA war (113 im Jahr 2024 – dominiert von Kits mit Kunststoffspritzen, die unter die Sicherheitswarnung der FDA vom 19. März 2024 fielen – und bereits 68 im Teiljahr 2026). Zwei aktuelle, live verifizierte Datensätze der openFDA-API veranschaulichen, wie Komponentenkaskaden in der Praxis auftreten:
- Fall 1 — Kaskade beim Medline-Zirkumzisions-Tray (FDA-Rückruf Z-2546-2026, eingeleitet am 21. Mai 2026): Medline Industries leitete einen Rückruf von 512 Convenience-Kits ein – insbesondere einschließlich des MERCY MEDICAL CIRCUMCISION TRAY –, weil die Kits Ampullen mit Huons Lidocaine HCl Injection USP 1% enthielten, die Huons vorgelagert zurückgerufen hatte, nachdem eine Herstellungsinspektion der FDA Qualitätsmängel festgestellt hatte.7 Die eigene Konfektionierung, Versiegelung und Sterilität des Kits standen nicht infrage – der Rückruf erfolgte ausschließlich aufgrund der darin enthaltenen Arzneimittelampulle.
- Fall 2 — Kaskade beim Medline-Ultraschall-Gefäßzugangs-Kit (FDA-Rückruf Z-2742-2024, eingeleitet am 8. April 2024): Medline rief Prozeduren-Kits (einschließlich Kits für die ultraschallgestützte periphere Kathetereinführung) zurück, weil sie Einweg-Kunststoffspritzen enthielten, die von der Sicherheitswarnung der FDA vom 19. März 2024 bezüglich Kunststoffspritzen bestimmter Hersteller betroffen waren.8
Rückrufkonzentration bei Zirkumzisions-Trays: Im gesamten Datensatz für 2015–2026 nannten 33 Rückrufaktionen ausdrücklich Zirkumzisions-Trays oder Zirkumzisions-Kits (überwiegend Medline Industries und Centurion Medical Products). Die Ursachen reichten von Komponentenkaskaden (betroffene Spritzen, zurückgerufenes Lidocain, nicht konforme PVP-Tupfer, MASTISOL-Kleber) über Fehler bei der Versiegelung der Sterilbarriere (unvollständige Heißsiegelungen, beeinträchtigte Verpackungen) bis hin zu Versäumnissen bei der Konfektionierung (eine Kit-Charge, die ohne das erforderliche Sterilisationsverfahren vertrieben wurde).9
Kritischer Post-Market-Vorbehalt: Passive Überwachungsdaten in den MAUDE- und Rückrufdatenbanken der FDA spiegeln das Meldeaufkommen, die Produktzusammensetzung und die kommerzielle Marktpräsenz wider – nicht jedoch absolute Ausfallraten oder Sicherheitsrankings. Ein großer Kit-Konfektionierer wie Medline taucht in den Rückrufdaten häufig auf, weil er jährlich zig Millionen Behandlungseinheiten für Tausende von Krankenhausspezifikationen herstellt.
5. Wer ist der rechtliche Hersteller eines konfektionierten Kits – und welche Fallstricke birgt das Warehouse-Kitting?
Ein häufiges betriebliches Szenario im Medizinproduktevertrieb betrifft das „Warehouse-Kitting“: Ein regionaler Händler erwirbt fertige sterile Zirkumzisionsgeräte von einem Hersteller, sterile Abdecksets von einem zweiten und sterile Gaze von einem dritten, packt alle drei in seinem lokalen Lager in einen mit eigener Marke versehenen Umkarton und verkauft die Kombination als „Komplettes Zirkumzisions-Behandlungsset“.
Wie ist der rechtliche Status dieses Händlers nach US-amerikanischem und EU-Recht?
| Regulatorische Dimension | Vereinigte Staaten (FDA 21 CFR) | Europäische Union (MDR 2017/745) |
|---|---|---|
| Zugewiesene rechtliche Rolle | Hersteller / Umverpacker / Umetikettierer (21 CFR 807.3). | Zusammensteller von Systemen/Behandlungseinheiten (Artikel 22) oder rechtlicher Hersteller (Artikel 16 / Artikel 22(4)). |
| Betriebsstättenregistrierung | Verpflichtende jährliche Registrierung bei der FDA und Entrichtung der FDA-Betriebsstättengebühr. | Verpflichtende Akteursregistrierung in EUDAMED; Erhalt einer einmaligen Registrierungsnummer für Wirtschaftsakteure (Single Registration Number, SRN). |
| QMS-Anforderungen | Muss für Verpackung, Kennzeichnung und Handhabung QMSR / ISO 13485 (21 CFR Part 820) einhalten. | Muss dokumentierte interne Überwachungs-, Verifizierungs- und Validierungsverfahren gemäß Artikel 22(2)(c) einrichten. |
| Kennzeichnungspflichten | Das äußere Kit-Etikett muss den Zusammensteller/Umverpacker benennen, alle Inhalte auflisten und die Kit-UDI angeben. | Das äußere Packungsetikett muss die Identität des Zusammenstellers, die packungseigene UDI (UDI-DI + UDI-PI) und die Angaben gemäß Anhang I Abschnitt 23 tragen; die Basis-UDI-DI wird in EUDAMED registriert und nicht auf dem Etikett angebracht. |
| Haftung bei Endsterilisation | Wenn der Händler resterilisiert, gilt die Richtlinie von 1997 nur dann, wenn er — im Rahmen seines QMS — dokumentieren kann, dass die Aufbereitung die Sicherheit oder Wirksamkeit der Komponenten nicht wesentlich beeinträchtigt; andernfalls benötigt das Kit eine eigene 510(k). | Wenn der Händler sterilisiert, MUSS er sich einer Bewertung durch eine Benannte Stelle gemäß Artikel 22(3) unterziehen, beschränkt auf Aspekte der Sterilität. |
| Regel des frühesten Verfallsdatums | Das Verfallsdatum auf dem äußeren Kit-Etikett DARF das kürzeste Verfallsdatum einer enthaltenen sterilen Komponente NICHT überschreiten. | Die Haltbarkeitsdauer des Kits wird strikt durch die validierte Haltbarkeitsdauer der am frühesten verfallenden Einzelkomponente begrenzt. |
Die Falle des frühesten Verfallsdatums: Ein wiederkehrender Befund bei Inspektionen der FDA und Audits Benannter Stellen in der EU ist die Missachtung der Regel des frühesten Verfallsdatums. Wenn ein Eingriffsset eine chirurgische Klemme mit einer Haltbarkeit von 5 Jahren, sterile Gaze mit einer Haltbarkeit von 3 Jahren und eine Hautdesinfektionslösung mit einer Haltbarkeit von 2 Jahren enthält, muss das äußere Kit-Etikett ein Verfallsdatum von genau 2 Jahren tragen. Die Zuweisung eines Verfallsdatums von 5 Jahren an das Kit würde dazu führen, dass es als fehlgekennzeichnet gilt.
6. Checkliste für Beschaffung und Verifizierung auf Kit-Ebene: Was Sie in Ihrer nächsten Lieferanten-RFQ verbindlich fordern sollten
Bei der Qualifizierung eines Auftragsherstellers oder Lieferanten für sterile Eingriffssets – wie etwa Zirkumzisions-Anastomat-Sets, ultraschallgestützte Gefäßpunktionssets oder NPWT-Verbandsets – sollten Beschaffungs- und Qualitätsteams ein allgemeines ISO 13485-Zertifikat nicht als Nachweis der Kit-Konformität akzeptieren. Schreiben Sie in Ihren RFQ-Spezifikationen das folgende Sechs-Punkte-Kit-Nachweispaket verbindlich vor (Tabelle 5).
| Audit-Gate | Verbindliche Lieferantennachweise | Akzeptanzkriterien & Warnsignale |
|---|---|---|
| Gate 1: Matrix zum regulatorischen Status der Komponenten | Eine umfassende Stückliste (BOM), die jede Unterkomponente, deren rechtlichen Hersteller, das Herkunftsland, die FDA-510(k)-Freigabenummer oder den Freistellungsstatus sowie die EU-CE-Zertifikatsnummer (mit Kennnummer der Benannten Stelle) aufführt. | Bestanden: 100 % der Komponenten verfügen über dokumentierte, aktive Marktzulassungen. Warnsignal: Jede Komponente, die auf einer ausstehenden Freigabe („pending“) oder einem nicht gelisteten Übersee-OEM beruht. |
| Gate 2: Prüfung von Kompatibilität und Wechselwirkungen | Dokumentierte technische Bewertung gemäß MDR Artikel 22(2)(a) und FDA-QMSR zum Nachweis der wechselseitigen physikalischen, chemischen und biologischen Kompatibilität zwischen den Komponenten. | Bestanden: Nachgewiesenes Fehlen von Materialabbau, Weichmachermigration oder Durchstoßrisiken der Verpackung bei Transportprüfungen (ASTM D4169). Warnsignal: Keine dokumentierte Kompatibilitätsakte. |
| Gate 3: Sterilisationsvalidierung und Routineüberwachung | Vollständiges Protokoll und vollständiger Bericht zur Sterilisationsvalidierung gemäß ISO 11135 (Ethylenoxid) oder ISO 11137 (Strahlung) zum Erreichen eines Sterility Assurance Level (SAL) von 10⁻⁶; Berichte über EO-Rückstände und Belüftung gemäß ISO 10993-7. | Bestanden: Bioburden-Validierung im Halbzyklus-Verfahren, Daten zur fraktionierten Letalität, EO-Rückstände innerhalb der zulässigen Grenzwerte für Patienten. Warnsignal: Rückgriff auf Sterilisationsdaten einzelner Komponenten ohne Validierung der Gesamtpackung. |
| Gate 4: Validierung des Sterilbarrieresystems und der Haltbarkeit | Verpackungsvalidierung gemäß ISO 11607-1/2 einschließlich Siegelnahtfestigkeit (ASTM F88), Farbstoffeindringprüfung (ASTM F1929), visueller Prüfung (ASTM F1886) sowie Berichten zur beschleunigten und Echtzeit-Alterung. | Bestanden: Validierte Sterilbarriere, die ihre Integrität bei der Transportsimulation und über die angegebene Haltbarkeitsdauer hinweg aufrechterhält. Warnsignal: Haltbarkeitsdauer des äußeren Kits überschreitet das früheste Verfallsdatum einer Komponente. |
| Gate 5: Kennzeichnungspaket für UDI und Außenverpackung | Vollständige Kennzeichnungsvorlage mit UDI auf Kit-Ebene (GS1 oder HIBCC DataMatrix/1D), Produktkennung (DI), Herstellungskennung (PI: Charge, Verfallsdatum, Seriennummer), eingetragenem Namen/Anschrift des Zusammenstellers und Gebrauchsanweisungen gemäß Anhang I Abschnitt 23. | Bestanden: Konforme UDI-Syntax, verifizierte Lesbarkeit des GS1-Barcodes, zutreffende Warnhinweise und mehrsprachige Gebrauchsanweisungen. Warnsignal: Fehlende UDI auf Kit-Ebene oder unzulässige CE-Kennzeichnung auf einer Packung gemäß Artikel 22(1). |
| Gate 6: Vereinbarung zu Änderungskontrolle und Kaskadenbenachrichtigung | Rechtsverbindliche Qualitätssicherungsvereinbarung, die eine Vorankündigung von mindestens 90 Tagen bei jedem Wechsel eines Komponentenlieferanten, jeder Materialänderung oder Verpackungsmodifikation sowie eine unverzügliche Benachrichtigung innerhalb von 24 Stunden bei jedem vorgelagerten Rückruf vorschreibt. | Bestanden: Strenge Schwellenwerte für Änderungsmitteilungen im Einklang mit ISO 13485:2016 Abschnitt 7.3.9. Warnsignal: Vertrag gestattet dem Lieferanten den unangekündigten Austausch 'äquivalenter' Unterkomponenten. |
7. Wo sich VEMERIX einordnet — und wo die Due Diligence dennoch beginnt
VEMERIX ist die internationale Marke von Weihai Medison Medical Equipment Co., Ltd., positioniert als Plattform für Gesamtlösungen in der minimalinvasiven Chirurgie für die Urologie, Gefäßchirurgie und perioperative Versorgung.
Unser Kernportfolio an Verbrauchsmaterialien umfasst dedizierte, mehrteilige sterile Eingriffssets, die speziell für ambulante Eingriffe mit hohem Durchsatz und spezialisierte klinische Arbeitsabläufe entwickelt wurden:
- Zirkumzisions-Anastomat-Set (Lu Mech Reg. 20162020372): Ein spezialisiertes urologisches Eingriffsset, das unseren Zirkumzisions-Anastomat der NMPA-Klasse II mit einer Größenschablone, einer Vorhautklemme, einer elastischen kohäsiven Binde, einem Mullverband, Tupferstäbchen zur Hautdesinfektion und ergänzenden Verbrauchsmaterialien in Konfigurationen für Erwachsene und Kinder kombiniert. Einzelheiten zur Auswahl der Kit-Komponenten und zur Chargenabnahmeprüfung finden Sie in unserem begleitenden Leitfaden zu Komponenten und Abnahme von Zirkumzisions-Anastomat-Sets.
- Ultraschallgeführtes Punktionsset: Ein Klasse-II-Set zum Einmalgebrauch für den bildgestützten Zugang, das sterile Schallkopfbezüge mit Universalpassform, sterile Nadelführungen, elastische Befestigungsbänder und Beutel mit sterilem Ultraschallgel zur Lokalisierung von Gefäßzugängen und für perkutane Führungsabläufe kombiniert. Für Regeln zur Kompatibilität von Schallkopfbezügen konsultieren Sie unseren Auswahlleitfaden für ultraschallgeführte Punktionssets.
- Einweg-NPWT-Drainageverband-Set: Ein perioperatives Wundversorgungsset, das unsere proprietäre Mehrkammer-Drainageglocke mit Seitenabsaugung (S.O.M.T.-Technologie) mit PVA-/PU-Schaumstoff, einer semipermeablen Membran sowie unabhängigen Drainage- und Injektionsleitungen mit T-Konnektor kombiniert.
Für eine eingehendere Analyse der Verpackungsvalidierung von Medizinprodukten und der Private-Label-Konformität beachten Sie unsere technischen Leitfäden zu Sterilbarriere-Verpackung und Haltbarkeitsvalidierung, unsere UDI-Entscheidungsmatrix für Private-Label-Medizinprodukte sowie unseren Leitfaden zu Designtransfer und Änderungskontrolle unter QMSR/ISO 13485.
Unsere redaktionelle Verpflichtung zu transparenter Due Diligence: Wir verlangen von potenziellen Distributoren oder Beschaffungsteams nicht, Qualität ungeprüft vorauszusetzen. Wir sind der Überzeugung, dass Sie – ganz gleich, ob Sie VEMERIX oder einen anderen globalen Medizinproduktehersteller qualifizieren – unsere Sets genau der Verifizierungs-Checkliste mit sechs Gates unterziehen sollten, die in Tabelle 5 dargestellt ist.
Wir stellen qualifizierten Händlern und OEM-Partnern vollständige regulatorische Nachweisdossiers bereit – einschließlich Registrierungszertifikaten für Komponenten, Berichten zur EO-Sterilisationsvalidierung gemäß ISO 11135, Verpackungsvalidierungsdaten gemäß ISO 11607 und umfassenden Qualitätsvereinbarungen. Informieren Sie sich über unsere Qualitäts- & regulatorischen Managementsysteme oder kontaktieren Sie unser technisches Team, um Musterpackungen und regulatorische Dokumentationen anzufordern.
8. Häufig gestellte Fragen (FAQ)
Benötigt ein medizinisches Convenience-Kit in den Vereinigten Staaten immer eine eigene 510(k)?
Nein. Gemäß der Convenience Kits Interim Regulatory Guidance der FDA vom Mai 1997 übt die FDA Vollzugsermessen aus (was bedeutet, dass sie nicht beabsichtigt, eine 510(k) zu verlangen), wenn das Kit einem der anerkannten Typen auf der Liste der FDA entspricht (z. B. Circumcision Tray, Sterile Puncture Tray), alle Komponentenprodukte unabhängig voneinander über eine 510(k)-Freigabe verfügen oder davon ausgenommen sind und der Zusammensteller dokumentierte Feststellungen in seinem Qualitätssystem (unter QMSR / ISO 13485) führt, die belegen, dass Verpackung und Sterilisation die Sicherheit oder Wirksamkeit der Komponenten nicht beeinträchtigen.1 Wird eine dieser Bedingungen verletzt, ist eine gesonderte 510(k) erforderlich.
Darf eine Behandlungseinheit nach Artikel 22 der EU-MDR eine eigene CE-Kennzeichnung auf dem Umkarton tragen?
Nein. Gemäß Artikel 22(5) der Verordnung (EU) 2017/745 dürfen Behandlungseinheiten, die nach Artikel 22(1) zusammengestellt wurden, selbst keine zusätzliche CE-Kennzeichnung tragen.5 Die einzelnen darin enthaltenen CE-gekennzeichneten Komponenten behalten ihren CE-Status, die äußere Verpackung trägt jedoch den Namen und die Anschrift des Zusammenstellers, eine eigene UDI (UDI-DI + Herstellungskennung) sowie die Angaben nach Anhang I Abschnitt 23; die Basis-UDI-DI wird in EUDAMED registriert, anstatt auf dem Etikett angebracht zu werden. Führt der Zusammensteller eine Endsterilisation der Behandlungseinheit gemäß Artikel 22(3) durch, beschränkt sich die Einbindung der Benannten Stelle auf die Aspekte zur Sicherstellung und Aufrechterhaltung der Sterilität – die Behandlungseinheit selbst trägt weiterhin keine zusätzliche CE-Kennzeichnung.
Darf ein Medizinproduktehändler sterile Verfahrenssets im eigenen Lager zusammenstellen?
Ja, dies führt jedoch unter beiden Regulierungssystemen dazu, dass der Händler zum rechtlichen Hersteller wird. In den USA wird der Händler zu einem Zusammensteller/Umverpacker, der der Betriebsstättenregistrierung bei der FDA (21 CFR Part 807), der Produktlistung, der QMSR-Konformität und den UDI-Vorschriften auf Kit-Ebene unterliegt. In der EU wird der Händler zu einem Zusammensteller nach Artikel 22 (was eine Akteursregistrierung in EUDAMED und eine Erklärung nach Artikel 22 erfordert) oder muss sich, falls er eine Endsterilisation durchführt, einem Audit durch eine Benannte Stelle gemäß Artikel 22(3) unterziehen.
Was ist die häufigste Ursache für Rückrufe von Verfahrenssets in der Datenbank der FDA?
In unserer Analyse von 4,426 Rückrufaktionen der FDA zu Kits/Trays (2015–2026) machten Fehler bei Sterilbarriere und Verpackungsintegrität 31.1% (1,377 Aktionen) aus, gefolgt von Qualitätsmängeln bei Komponenten mit 29.1% (1,288 Aktionen).9 Darüber hinaus handelte es sich bei mindestens 330 Kit-Rückrufen um reine Kaskadenrückrufe, die dadurch verursacht wurden, dass vorgelagerte Unterkomponenten zurückgerufen oder Gegenstand einer Sicherheitswarnung der FDA wurden, was die entscheidende Notwendigkeit einer strikten Änderungskontrolle bei Lieferanten unterstreicht.
Bedeuten hohe Rückrufzahlen, dass Verfahrenssets von Natur aus riskanter sind als Einzelprodukte?
Nein. Datensätze der passiven Überwachung in openFDA spiegeln das Handelsvolumen, die große Anzahl einzelner Komponenten pro Kit und verbindliche Meldevorschriften nach dem Inverkehrbringen wider – nicht die tatsächliche Inzidenz klinischer Ausfälle oder die relative Produktsicherheit. Mehrkomponenten-Kits dominieren die Lieferketten von Krankenhäusern; ruft ein vorgelagerter Hersteller eine weit verbreitete Spritze oder Durchstechflasche zurück, müssen Dutzende nachgelagerte Kit-Zusammensteller verpflichtende Kit-Rückrufe durchführen, selbst wenn die Primärverpackung und die Sterilbarriere des Kits einwandfrei waren.