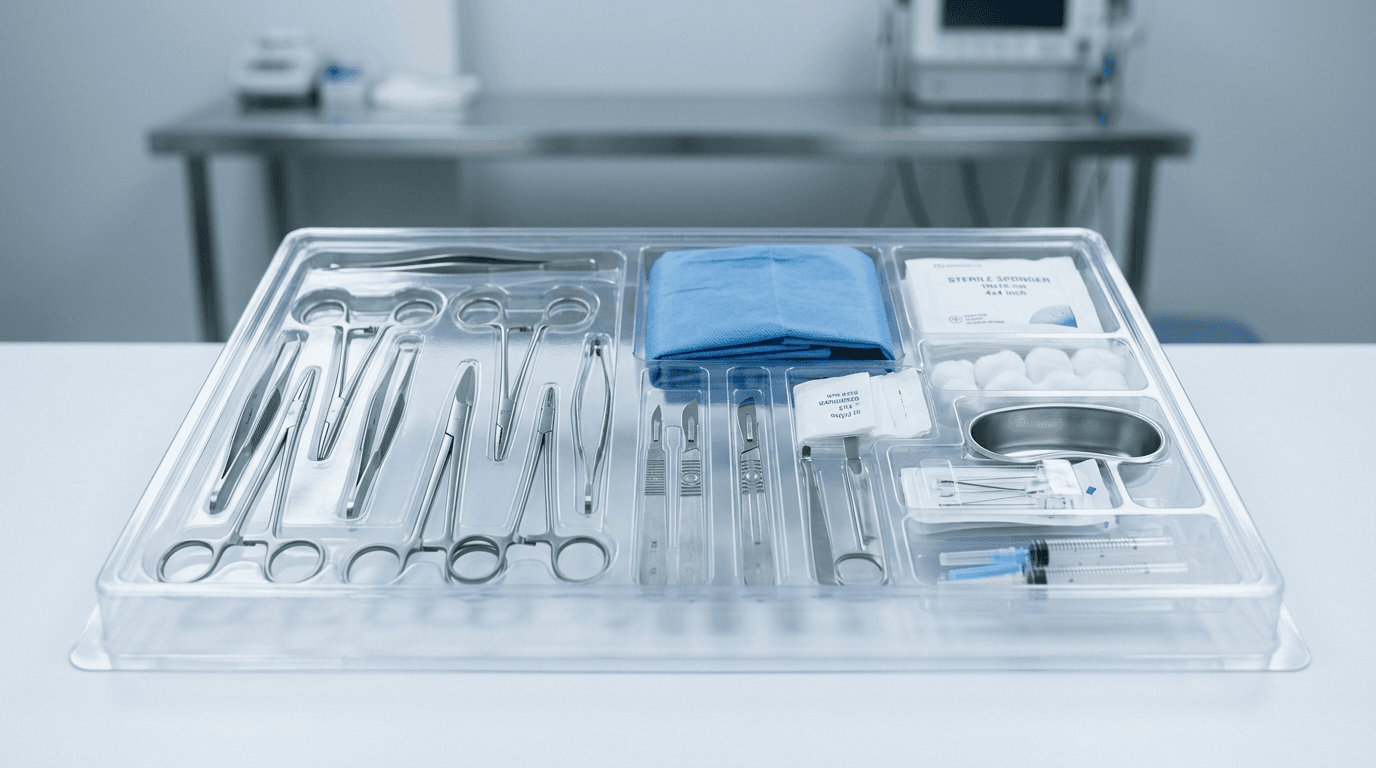
Contexte général et public visé : Ce guide s'adresse aux distributeurs de dispositifs médicaux, aux commissions d'achats hospitaliers, aux détenteurs de marques OEM/marque propre et aux professionnels des affaires réglementaires opérant sur les marchés des États-Unis et de l'Union européenne ou s'y approvisionnant. Lors de l'achat ou de l'assemblage d'un plateau stérile préconditionné contenant plusieurs instruments, pansements et consommables, les équipes commerciales s'interrogent fréquemment : Le fait de combiner des composants autorisés ou portant le marquage CE dans un sachet stérile unique exige-t-il une nouvelle soumission préalable à la commercialisation ? Qui assume la responsabilité du fabricant légal ? Et quelles preuves documentaires doivent être auditées avant d'importer ou de libérer un lot ?
En résumé, ni la FDA américaine ni le MDR européen ne considèrent un kit assemblé comme un simple « panier » d'articles préalablement autorisés. L'assemblage d'un kit crée une entité réglementaire distincte, assortie de ses propres exigences en matière d'étiquetage, d'identification unique des dispositifs (UDI), de système de gestion de la qualité (SMQ) et de responsabilité post-commercialisation. Ce guide décortique les cadres juridiques des deux juridictions, analyse les schémas réels de défaillance issus de la base de données des rappels de la FDA et fournit une liste de contrôle de vérification décisionnelle pour votre prochaine demande de devis (RFQ) ou audit fournisseur.
Dans ce guide
- Ce qu'est un « kit de procédure » pour un régulateur
- Quand un kit nécessite son propre 510(k) de la FDA — et la politique de 1997 relative aux kits de convenance
- Ce qu'exige l'article 22 du MDR européen
- Ce qui pose réellement problème — analyse de 4,426 rappels de kits/plateaux
- Qui est le fabricant légal d'un kit assemblé
- La liste de contrôle d'approvisionnement et de vérification au niveau du kit
- Où se situe VEMERIX — et où commence toujours la diligence raisonnable
- Foire aux questions
1. Qu'est-ce exactement qu'un « kit de procédure » pour un régulateur — et pourquoi n'est-il pas simplement la somme de ses composants ?
Pour un clinicien ou un acheteur hospitalier, un kit de procédure stérile est un outil d'efficacité opérationnelle : un emballage stérile unique contenant un clamp de circoncision à usage unique, un bistouri, un champ opératoire, du fil de suture et de la gaze, ou une gaine de sonde échographique, un guide d'aiguille et un sachet de gel stérile. Il réduit le temps de préparation, élimine les goulets d'étranglement lors de la rotation des salles et standardise la technique aseptique.
Pour une autorité réglementaire, toutefois, le conditionnement conjoint de plusieurs dispositifs médicaux introduit de nouveaux vecteurs de risques physiques, chimiques et microbiologiques qui se cumulent :
- Dynamique physique et de conditionnement : Des instruments métalliques lourds conditionnés à côté de fines gaines de sonde en polyuréthane ou de tubulures pour fluides peuvent abraser ou perforer la barrière stérile pendant le transport.
- Interactions chimiques et des matériaux : Le gaz résiduel d'oxyde d'éthylène (EO), les plastifiants ou les adhésifs provenant d'un consommable peuvent migrer vers les dispositifs adjacents lors de la stérilisation terminale ou du vieillissement au cours de la durée de conservation.
- Modification de la destination : Le regroupement de composants individuels peut impliquer un nouveau flux de travail clinique ou une nouvelle procédure non couverte par les notices d'utilisation (IFU) des fabricants d'origine des composants.
- Incompatibilités de stérilisation : Soumettre des composants préalablement stérilisés à un second cycle de stérilisation terminale (par ex. restériliser au gaz d'oxyde d'éthylène une lame déjà irradiée) peut dégrader les polymères, rendre les plastiques cassants ou altérer l'efficacité chimique.
En vertu du droit fédéral américain, le 21 CFR 801.3 fournit la définition légale exacte : « Un kit de convenance désigne deux dispositifs médicaux différents ou plus, conditionnés ensemble pour la commodité de l'utilisateur. »2
Dans l'architecture de classification de la FDA (analysée à partir de l'instantané de classification openFDA du 24 juillet 2026, englobant un total de 7,084 codes produits), les kits ne sont pas une considération secondaire. 358 codes produits — 132 de classe I, 199 de classe II, 12 de classe III et 15 non classifiés ou désignés autrement — comportent « kit » ou « tray » dans la dénomination de leur type de dispositif (correspondance au niveau du mot ; les kits classifiés sous des dénominations de type composant ne sont pas comptabilisés).9,11 Au-delà du décompte au niveau des dénominations, les dossiers de classification de la FDA attestent eux-mêmes d'un régime dédié aux kits : des codes tels qu'OHG (Circumcision Tray) et MCY (Wound Dressing Kit) indiquent dans leurs propres définitions de classification qu'ils ont été établis en vertu du document d'orientation sur les kits de convenance du 20 mai 1997 et relèvent du pouvoir discrétionnaire d'application, ne requérant aucun 510(k) au niveau du kit lorsque les critères du document d'orientation sont remplis.11
En outre, de nombreux kits de procédure sont réglementés et autorisés en tant que dispositifs à part entière par le biais de notifications préalables à la commercialisation standard 510(k), plutôt que de s'appuyer sur le pouvoir discrétionnaire applicable à l'assemblage de kits de convenance. Le tableau 1 illustre la façon dont des codes produits dédiés aux kits coexistent aux côtés des autorisations de dispositifs uniques dans la base de données 510(k) de la FDA.
| Code produit | Dénomination de classification du dispositif | Classe FDA | Comité de spécialité médicale | Total historique des 510(k) dans openFDA | Demandeurs de prédicats représentatifs |
|---|---|---|---|---|---|
| FCM | Plateau de sondage urétral stérile, avec ou sans sonde (kit) | Classe II (21 CFR 876.5130) | Gastro-entérologie / Urologie | 60 | C.R. Bard (TOUCHLESS II, 1991 ; BD Touchless Plus, mai 2026), Latex Industries, Amsino International |
| MCY | Kit de pansement | Classe II (21 CFR 880.5075) | Hôpital général | 24 — tous datés de 1990 à mars 1997 ; le dossier de classification de ce code le place désormais sous la politique relative aux kits de convenance de 1997 | ConvaTec (E.R. Squibb), Busse Hospital Disposables et Catalina Biomédical |
| FCH | Plateau de biopsie, sans instruments de biopsie | Classe I (21 CFR 876.4730) | Gastro-entérologie / Urologie | 2 | Kontron Instruments et Manan Manufacturing |
| NWO | Kit de sonde urinaire | Classe II (21 CFR 876.5130) | Gastro-entérologie / Urologie | 1 | Société Colorado Catheter |
| OHG | Plateau de circoncision | Classe II (21 CFR 884.4530) | Obstétrique / Gynécologie | 0 | Dossier de classification : établi en vertu du document d'orientation sur les kits de convenance du 20 mai 1997 ; relève du pouvoir discrétionnaire d'application |
| PPB / OWL / PEZ | Kit de sonde de Foley · Kit d'insertion de cathéter périphérique · Kit de réfection de pansement pour cathéter veineux central | Classe II (21 CFR 876.5130 / 880.5200) | Gastro-entérologie / Urologie · Hôpital général | 0 chacun | Dossiers de classification : établis en vertu du document d'orientation sur les kits de convenance du 20 mai 1997 ; relèvent du pouvoir discrétionnaire d'application |
La coexistence d'autorisations 510(k) dédiées aux kits — FCM a fait l'objet d'autorisations continues de 1976 jusqu'en mai 2026, et FCH ainsi que NWO comportent un petit nombre d'autorisations au niveau du kit — aux côtés de codes de kits dont les dossiers de classification les placent sous la politique du pouvoir discrétionnaire d'application de 1997 (OHG, MCY depuis mai 1997, PPB, OWL, PEZ) confirme le postulat fondamental : la première démarche réglementaire d'un acheteur de kits doit déterminer si un produit proposé est vendu au titre d'une autorisation 510(k) dédiée au kit ou en vertu du pouvoir discrétionnaire d'application accordé à l'assembleur.10
2. Quand un kit nécessite-t-il son propre 510(k) de la FDA — et quand l'assembleur peut-il se prévaloir de la politique de 1997 ?
Aux États-Unis, les distributeurs et assembleurs de dispositifs médicaux pensent souvent que si tous les éléments contenus dans un kit sont légalement commercialisés, le kit lui-même est totalement exempté de la surveillance de la FDA. C'est juridiquement inexact. La politique de référence est le document d'orientation de la FDA intitulé Convenience Kits Interim Regulatory Guidance, publié le 20 mai 1997.1
La politique de 1997 relève du pouvoir discrétionnaire d'application, et non d'une exemption légale formelle. La FDA indique explicitement qu'elle « n'a pas l'intention d'exiger d'autorisation 510(k) » pour un kit de convenance, mais uniquement lorsque les trois conditions cumulatives suivantes sont strictement remplies :
- Condition 1 — Type de kit répertorié : Le kit doit correspondre à l'un des types de kits reconnus publiés dans l'annexe du document d'orientation de 1997 (qui considère « kit », « set » et « tray » comme synonymes). La liste comprend explicitement le Plateau de circoncision (dans les dispositifs obstétricaux et gynécologiques), le Plateau de ponction stérile (dans les dispositifs de chirurgie générale et plastique), le Plateau de soins de cathéter (dans les dispositifs de gastro-entérologie et d'urologie), le Kit de retrait de sutures, le Plateau de réfection de pansement et le Plateau de biopsie de moelle osseuse.
- Condition 2 — Composants autorisés individuellement : Chaque composant de dispositif médical au sein du kit doit déjà posséder sa propre autorisation 510(k) valide ou être légalement exempt de 510(k) de plein droit. L'assembleur ne peut pas introduire de composant non approuvé ou non autorisé dans un kit de convenance.
- Condition 3 — Évaluation documentée au sein du système qualité : L'assembleur/fabricant doit conserver des évaluations documentées dans les dossiers de son système qualité démontrant que l'assemblage et tout traitement ultérieur (tel que le conditionnement et la stérilisation terminale) n'altèrent pas de manière significative la sécurité ou l'efficacité de l'un quelconque des dispositifs composants.
Si l'une quelconque de ces trois conditions n'est pas remplie, le pouvoir discrétionnaire d'application devient caduc, et le kit devient un dispositif altéré ou mal étiqueté nécessitant sa propre notification préalable à la commercialisation 510(k) dédiée avant toute distribution commerciale.
Quels facteurs déclencheurs font perdre à un kit de convenance le bénéfice du pouvoir discrétionnaire d'application du 510(k) ?
Les équipes chargées des affaires réglementaires et des achats doivent surveiller cinq limites spécifiques qui annulent immédiatement le statut de kit de convenance :
- Inclusion de dispositifs non approuvés ou non autorisés : S'approvisionner en bistouri générique, guide-aiguille ou pince auprès d'un fournisseur étranger non enregistré ne disposant pas d'une autorisation 510(k) active ou d'un enregistrement d'exemption de 510(k) annule le pouvoir discrétionnaire pour l'ensemble du kit.
- Inclusion de médicaments ou de produits biologiques : Le document d'orientation de 1997 laisse intactes les exigences relatives aux médicaments : il renvoie les assembleurs de kits contenant des composants réglementés en tant que médicaments vers le centre des médicaments de la FDA (CDER) pour les exigences préalables à la commercialisation de ces composants médicamenteux, et il ne s'applique pas aux kits relevant de la compétence du CBER (produits biologiques). L'ajout d'un anesthésique local prérempli (tel que de la lidocaïne HCl à 1 %) fait sortir le kit de cette politique réservée aux seuls dispositifs pour le faire entrer dans le champ des produits combinés médicament-dispositif.
- Modification des indications ou des protocoles d'utilisation des composants : Regrouper un trocart et un cathéter à usage général et commercialiser le kit spécifiquement pour une indication néonatale ou cardiovasculaire spécialisée non autorisée pour les composants individuels.
- Interactions liées à la stérilisation : Soumettre un composant autorisé uniquement pour l'irradiation gamma à un cycle de stérilisation à l'oxyde d'éthylène (OE) générant des résidus toxiques ou altérant la résistance à la traction du polymère sans données validées de biocompatibilité.
- Kits DIV et produits combinés : L'interprétation de la FDA relative à l'UDI pour les kits de convenance exclut les dispositifs médicaux de diagnostic in vitro soumis aux exigences d'étiquetage des DIV du 21 CFR Part 809 et les produits combinés tels que définis au 21 CFR 3.2(e) — les kits de tests DIV se situent en dehors des règles relatives aux kits de convenance traitées dans ce guide.
L'assembleur reste un fabricant légal : obligations relatives au QMSR et à l'UDI des kits
Une idée reçue fréquente chez les distributeurs est que s'appuyer sur la politique de 1997 relative aux kits de convenance élimine les obligations générales de fabrication. En réalité, la FDA considère l'entité qui conditionne et stérilise le kit comme un fabricant de dispositifs médicaux soumis à l'enregistrement complet de l'établissement (21 CFR Part 807), à l'enregistrement des dispositifs et aux bonnes pratiques de fabrication actuelles (CGMP).
La transition vers le QMSR (en vigueur le 2 février 2026) : Le guide de 1997 imposait aux assembleurs de tenir à jour des dossiers « en conformité avec la réglementation relative au système qualité (21 CFR 820) ». Le 2 février 2026, le règlement relatif au système de management de la qualité (QMSR) de la FDA est entré en vigueur, harmonisant le 21 CFR, partie 820, avec l'ISO 13485:2016.4 La FDA n'a pas réédité le guide de 1997, mais le système qualité auquel il fait désormais référence est le QMSR : les assembleurs de kits doivent tenir à jour leurs qualifications de kit de convenance, leurs revues de compatibilité et leurs enregistrements de stérilisation au sein d'un SMQ fondé sur l'ISO 13485:2016 — par exemple dans le cadre de ses contrôles de conception et développement (clause 7.3) et de production (clause 7.5) — plutôt que sur le texte remplacé du QSR.
Identification unique des dispositifs (UDI) au niveau du kit : Selon la réglementation UDI de la FDA et le guide d'avril 2019 sur les kits de convenance, un kit de convenance est traité comme un dispositif unique aux fins de l'étiquetage UDI.3 En vertu du 21 CFR 801.30(a)(11), les dispositifs individuels conditionnés à l'intérieur du contenant immédiat d'un kit de convenance sont dispensés de porter leur propre UDI sur leur conditionnement individuel, à condition que l'étiquette extérieure du kit de convenance porte un identifiant de dispositif (DI) et un identifiant de production (PI) conformes pour l'UDI. Notez cette limite : le guide de 2019 précise que son interprétation des kits de convenance s'applique uniquement au système UDI et ne définit pas ce terme à d'autres fins réglementaires.
3. Que requiert l'article 22 du MDR de l'UE — Déclaration, organisme notifié ou évaluation complète de la conformité ?
Dans l'Union européenne, le régime réglementaire applicable aux kits multi-composants est régi par l'article 22 du règlement (UE) 2017/745 (règlement relatif aux dispositifs médicaux / MDR), intitulé « Systèmes et nécessaires ».5
Contrairement à la politique américaine de tolérance réglementaire, l'article 22 établit un cadre légal codifié à trois niveaux. La voie de conformité applicable dépend entièrement du fait que les composants portent déjà le marquage CE, qu'ils soient combinés dans le cadre de leur destination approuvée et que l'assembleur stérilise le nécessaire final.
| Voie du MDR | Base juridique | Conditions d'applicabilité | Rôle de l'organisme notifié | Marquage CE sur l'emballage extérieur | Documents de sortie obligatoires |
|---|---|---|---|---|---|
| Voie 1 : Voie de la déclaration | Article 22(1) et 22(2) du MDR | Association de dispositifs marqués CE (ainsi que de DIV ou d'autres produits) strictement dans le cadre de leur destination et des limites fixées par les fabricants. | Aucun requis. | Non. Le nécessaire porte l'identité de l'assembleur, mais PAS de marquage CE supplémentaire. | Déclaration au titre de l'article 22(2) établie et tenue à la disposition des autorités compétentes pendant la période de conservation applicable en vertu de l'article 10(8) (au moins 10 ans ; la période applicable la plus longue prévaut) ; notice d'utilisation/étiquetage conformément à l'annexe I, section 23. |
| Voie 2 : Voie de la stérilité avec organisme notifié | Article 22(3) du MDR | L'assembleur stérilise le nécessaire (contenant des composants marqués CE) en vue de sa mise sur le marché. | Évaluation par l'organisme notifié (annexe IX ou annexe XI, partie A) strictement limitée aux aspects visant à assurer et maintenir la stérilité jusqu'à ce que la barrière stérile soit ouverte ou endommagée. | Pas de marquage CE supplémentaire sur le nécessaire — l'article 22(5) s'applique. La portée du certificat de l'organisme notifié couvre uniquement les aspects liés à la stérilité. | Certificat de l'organisme notifié limité à la stérilité ; déclaration au titre de l'article 22 (accompagnée de la déclaration distincte attestant que la stérilisation a suivi les instructions des fabricants des composants) ; validation de la stérilisation selon l'EN ISO 11135 / 11137 ; enregistrements d'emballage selon l'ISO 11607. |
| Voie 3 : Dispositif à part entière | Article 22(4) du MDR | Au moins un composant est dépourvu de marquage CE ; la combinaison est incompatible avec la destination ; ou la stérilisation est contraire aux notices d'utilisation des composants. | Évaluation complète de la conformité en vertu de l'article 52 sur la base de la classification propre au nécessaire ; l'assembleur assume les obligations incombant aux fabricants. | Oui. Le pack est un dispositif en tant que tel et doit porter le marquage CE (assorti du numéro de l'organisme notifié lorsque sa classe requiert l'intervention d'un organisme notifié). | Documentation technique complète (annexes II et III) ; rapport d'évaluation clinique (CER) ; système de gestion de la qualité ; certificat CE. |
Déconstruction des paragraphes de l'article 22 : déclarations, stérilité et écueil du « dispositif en tant que tel »
Comprendre les mécanismes exacts de l'article 22 exige d'examiner en détail ses paragraphes réglementaires :
- Article 22(1) – Champ d'application : Les personnes physiques ou morales peuvent combiner des dispositifs médicaux portant le marquage CE avec d'autres dispositifs portant le marquage CE, des DMDIV (au titre du règlement (UE) 2017/746) ou d'autres produits conformes à la législation européenne applicable, pour autant qu'ils soient mis sur le marché sous la forme d'un système ou d'un nécessaire de procédure.
- Article 22(2) – La déclaration établie : L'assembleur doit établir une déclaration formelle attestant que : (a) il a vérifié la compatibilité réciproque des dispositifs conformément aux instructions des fabricants et a agi en conséquence lors de l'assemblage du pack ; (b) il a conditionné le système ou le nécessaire de procédure de manière à ce que les caractéristiques et les performances des dispositifs ne soient pas altérées, et l'a accompagné des informations pertinentes, y compris les informations devant être fournies par les fabricants conformément à la section 23 de l'annexe I ; et (c) l'ensemble de cette activité fait l'objet de méthodes appropriées de contrôle, de vérification et de validation internes.
- Article 22(3) – Procédure de stérilisation avec organisme notifié : Si l'assembleur stérilise le nécessaire de procédure, il doit appliquer l'une des procédures d'évaluation de la conformité prévues à l'annexe IX (audit du SMQ) ou à l'annexe XI, partie A (assurance de la qualité de la production). Point crucial, l'audit et le certificat de l'organisme notifié sont strictement limités aux aspects de l'assemblage liés à l'obtention et au maintien de la stérilité jusqu'à ce que la barrière stérile soit ouverte ou endommagée.
- Article 22(4) – Le déclencheur du « dispositif en tant que tel » : Si le pack contient un dispositif ne portant pas le marquage CE, si la combinaison de dispositifs n'est pas compatible avec leurs destinations prévues initiales, ou si la stérilisation n'a pas été réalisée conformément aux instructions des fabricants des composants, le pack est traité comme un dispositif en tant que tel. L'assembleur assume alors les obligations incombant aux fabricants en vertu de l'article 10 et doit soumettre le kit à une évaluation complète de la conformité au titre de l'article 52.
- Article 22(5) – Interdiction d'un marquage CE supplémentaire : L'article 22(5) dispose explicitement : « Les systèmes ou nécessaires visés au paragraphe 1 ne portent pas eux-mêmes de marquage CE supplémentaire ». En lieu et place, l'étiquette du pack doit mentionner le nom, la raison sociale ou la marque déposée et l'adresse de contact de l'assembleur, ainsi que les informations précisées à la section 23 de l'annexe I.
Règles UDI et conditions limites du MDCG 2018-3 Rev.1
Le Groupe de coordination des dispositifs médicaux (MDCG) de la Commission européenne a publié le document MDCG 2018-3 Rev.1 (juin 2020) afin d'établir les mécanismes d'UDI et d'enregistrement applicables aux systèmes et nécessaires de procédure.6
Conformément au MDCG 2018-3 Rev.1, un nécessaire de procédure relevant de l'article 22 doit se voir attribuer un Basic UDI-DI — identifiant les packs présentant le même ensemble de composants et la même destination — et être transmis, conjointement avec les autres données fondamentales de l'annexe VI, partie B, à la base de données UDI (EUDAMED) sous le numéro d'enregistrement unique (SRN) de l'assembleur, conformément à l'article 29(2). Le pack lui-même doit ensuite se voir attribuer et porter son propre UDI (UDI-DI + UDI-PI), généralement apposé sur la face externe de l'emballage ; le Basic UDI-DI constitue l'identifiant d'enregistrement et non un élément d'étiquetage. Le guide confirme explicitement que les packs relevant de l'article 22(4) (dispositifs en tant que tels) sont exclus du champ d'application de l'enregistrement des nécessaires de procédure et doivent suivre les règles UDI standard applicables aux dispositifs médicaux.
La frontière du regroupement à la demande du client : le MDCG 2018-3 Rév. 1 trace également une limite pratique en deçà de l'article 22 : lorsqu'un acteur de la chaîne d'approvisionnement met à disposition différents produits ensemble à la demande d'un client ou d'un hôpital, et — dans toute cette combinaison — ne met pas lui-même cette combinaison sur le marché ni ne la destine à être utilisée conjointement dans un but médical déterminé, cette personne est considérée comme un distributeur, et non comme un producteur de systèmes ou de nécessaires au titre de l'article 22(1). L'exemple même donné par le guide : un distributeur fournissant des pinces stériles, une aiguille stérile et des gants de chirurgie dans un seul envoi à la demande d'un client. Le corollaire pour les acheteurs : les nécessaires standardisés, répertoriés au catalogue et produits à l'avance en vue d'une distribution commerciale relèvent de l'article 22, et un fournisseur ne peut s'affranchir de ses obligations en qualifiant un nécessaire de catalogue de « regroupement personnalisé ».
4. Ce qui dysfonctionne réellement avec les kits sur le terrain — Analyse de 4,426 rappels de kits/plateaux de la FDA (2015–2026)
La théorie réglementaire dicte ce qui devrait se produire ; les données de surveillance après commercialisation révèlent où l'assemblage des kits fait réellement défaut. Afin de quantifier les mécanismes de défaillance en conditions réelles, nous avons interrogé la base de données des rappels de dispositifs d'openFDA (instantané local du 24 juillet 2026, comprenant un total de 58,785 actions de rappel).9
Tous codes produits de dispositifs médicaux confondus, 7,343 des 58,785 actions de rappel enregistrées depuis l'origine (12.5 %) mentionnaient un kit ou un plateau dans la description du produit. En se concentrant sur la période réglementaire moderne allant de 2015 à l'année partielle 2026, les assembleurs de kits et de plateaux — principalement dans le cadre d'actions à l'initiative des entreprises enregistrées dans la base de données des rappels de la FDA — ont enregistré 4,426 actions de rappel de kits/plateaux.
La classification des motifs descriptifs des 4,426 rappels selon une taxonomie non exclusive des causes profondes révèle les points de concentration des défaillances du contrôle qualité (tableau 3).
| Catégorie de défaillance du rappel | Nombre d'actions de rappel | Pourcentage des rappels de kits | Mécanismes d'ingénierie et d'assemblage sous-jacents |
|---|---|---|---|
| Intégrité de la barrière stérile / de l'emballage | 1,377 | 31.1% | Fuites par canaux de scellage des sachets, micro-perforations du Tyvek, fissuration des blisters thermoformés, abrasion due aux instruments tranchants, micro-déchirures causées par les vibrations lors du transport. |
| Défaut de qualité des composants (non lié à la stérilité) | 1,288 | 29.1% | Défauts de composants provenant de sous-traitants : embases en plastique fissurées, pointes d'aiguilles émoussées, robinets défectueux, tubulures de cathéter hors spécifications, lames de bistouri défectueuses. |
| Erreurs d'étiquetage / de contenu de la notice d'utilisation | 435 | 9.8% | Dates de péremption manquantes, codes-barres UDI-PI incorrects, contre-indications manquantes, traductions linguistiques discordantes, notices d'utilisation en français/espagnol omises. |
| Composant erroné / non prévu inséré | 323 | 7.3% | Confusions sur la ligne d'assemblage : chargement d'un cathéter de taille French incorrecte, mauvais calibre d'aiguille, matériau de suture erroné ou clamp de taille incorrecte dans les alvéoles du blister. |
| Composant manquant / incomplet | 219 | 4.9% | Omissions lors de l'assemblage par l'opérateur : champ stérile manquant, applicateur antiseptique manquant, capuchon d'aiguille manquant ou électrode neutre absente. |
| Péremption / Durée de conservation / Contrôle des dates | 222 | 5.0% | Kit distribué au-delà de la date de péremption de son composant à échéance la plus proche ; discordance entre les mentions de durée de conservation interne et externe. |
| Autre / Motif descriptif général | 1,569 | 35.4% | Descriptions en texte libre non catégorisées, investigations multidimensionnelles complexes, retraits préventifs volontaires, enquêtes sur des réclamations clients. |
Note méthodologique : Les catégories du tableau 3 ne sont pas exclusives (les descriptions individuelles de rappel citent souvent plusieurs défaillances concomitantes, comme un défaut de composant entraînant une abrasion de l'emballage) ; les pourcentages représentent la part du jeu de données de 4,426 actions correspondant à des profils de mots-clés spécifiques. Les chiffres représentent des actions de signalement, et non des taux d'incidence.
Le phénomène du rappel en cascade : quand un seul composant compromet l'ensemble du kit
Le constat le plus lourd de conséquences dans le registre des rappels 2015–2026 est le phénomène de rappel en cascade. Un assembleur de kits peut maintenir des salles blanches impeccables, une validation parfaite du scellage des sachets et des dossiers de lot irréprochables, tout en étant confronté à un rappel sur le terrain massif de plusieurs millions de dollars parce qu'un fournisseur de composants en amont a émis un rappel pour un seul article présent dans le plateau.
Notre analyse du jeu de données a identifié au moins 330 actions de rappel de kits entre 2015 et 2026 déclenchées parce qu'un sous-composant contenu a été rappelé en amont ou a fait l'objet d'une alerte de sécurité de la FDA (113 en 2024 — dominées par des kits contenant des seringues en plastique visées par l'alerte de sécurité de la FDA du 19 mars 2024 — et déjà 68 pour l'année partielle 2026). Deux enregistrements récents de l'API openFDA vérifiés en direct démontrent comment les cascades de composants se produisent en pratique :
- Cas 1 — Cascade sur un plateau de circoncision Medline (rappel FDA Z-2546-2026, engagé le 21 mai 2026) : Medline Industries a engagé un rappel de 512 trousses de commodité (« convenience kits ») — comprenant spécifiquement le MERCY MEDICAL CIRCUMCISION TRAY — parce que les kits contenaient des ampoules de Huons Lidocaine HCl Injection USP 1% que Huons avait rappelées en amont après qu'une inspection de fabrication par la FDA a identifié des problèmes de qualité.7 L'assemblage, le scellage et la stérilité propres au kit n'étaient pas en cause — le rappel existait uniquement en raison de l'ampoule de médicament présente à l'intérieur.
- Cas 2 — Cascade sur un kit d'accès vasculaire sous échographie Medline (rappel FDA Z-2742-2024, engagé le 8 avril 2024) : Medline a rappelé des kits de procédure (y compris des kits d'insertion de cathéters périphériques sous échographie) parce qu'ils contenaient des seringues jetables en plastique concernées par l'alerte de sécurité de la FDA publiée le 19 mars 2024, relative aux seringues en plastique de certains fabricants.8
Concentration des rappels de plateaux de circoncision : Sur l'ensemble du jeu de données 2015–2026, 33 actions de rappel désignaient spécifiquement des plateaux de circoncision ou des kits de circoncision (principalement Medline Industries et Centurion Medical Products). Les causes profondes couvraient les cascades de composants (seringues concernées, lidocaïne rappelée, tampons de préparation à la PVP non conformes, adhésif MASTISOL), les défaillances de scellage de la barrière stérile (thermoscellages incomplets, emballages compromis) et des omissions lors de l'assemblage (un lot de kits distribué sans le procédé de stérilisation requis).9
Mise en garde post-commercialisation essentielle : Les données de surveillance passive issues des bases de données MAUDE et des rappels de la FDA reflètent le volume de notification, la composition des produits et la présence commerciale sur le marché — et non des taux de défaillance absolus ou des classements de sécurité. Un grand assembleur de kits comme Medline apparaît fréquemment dans les données de rappel parce qu'il fabrique des dizaines de millions de trousses de procédure par an à travers des milliers de configurations hospitalières.
5. Qui est le fabricant légal d'un kit assemblé — et quels sont les pièges de l'assemblage de kits en entrepôt ?
Un scénario opérationnel fréquent dans la distribution de dispositifs médicaux concerne le « warehouse kitting » (assemblage de kits en entrepôt) : un distributeur régional achète des dispositifs de circoncision stériles finis auprès d'un premier fabricant, des paquets de champs opératoires stériles auprès d'un deuxième, et des gazes stériles auprès d'un troisième, place ces trois éléments dans une boîte extérieure portant sa marque dans son entrepôt local, et commercialise cette combinaison sous le nom de « Complete Circumcision Procedure Pack » (kit complet d'intervention de circoncision).
Quel est le statut juridique de ce distributeur au regard du droit américain et européen ?
| Dimension réglementaire | États-Unis (FDA 21 CFR) | Union européenne (MDR 2017/745) |
|---|---|---|
| Rôle juridique attribué | Fabricant / Reconditionneur / Réétiqueteur (21 CFR 807.3). | Assembleur de systèmes/nécessaires (Article 22) ou Fabricant légal (Article 16 / Article 22(4)). |
| Enregistrement de l'établissement | Enregistrement annuel obligatoire auprès de la FDA et paiement de la redevance d'établissement de la FDA. | Enregistrement obligatoire des acteurs dans EUDAMED ; obtention d'un numéro d'enregistrement unique (SRN) d'opérateur économique. |
| Exigences relatives au SMQ | Doit être conforme au QMSR / à l'ISO 13485 (21 CFR Part 820) pour le conditionnement, l'étiquetage et la manipulation. | Doit établir des procédures documentées de surveillance interne, de vérification et de validation conformément à l'article 22(2)(c). |
| Responsabilités en matière d'étiquetage | L'étiquette extérieure du kit doit mentionner l'assembleur/le reconditionneur, énumérer l'ensemble du contenu et indiquer l'UDI du kit. | L'étiquette extérieure du pack doit comporter l'identité de l'assembleur, l'UDI propre au pack (UDI-DI + UDI-PI) et les informations de la section 23 de l'annexe I ; l'UDI-DI de base est enregistré dans EUDAMED, et non apposé sur l'étiquette. |
| Responsabilité en matière de stérilisation terminale | Si le distributeur restérilise, la politique de 1997 ne s'applique que s'il peut documenter — dans le cadre de son SMQ — que le traitement n'altère pas de manière significative la sécurité ou l'efficacité des composants ; dans le cas contraire, le kit nécessite son propre 510(k). | Si le distributeur stérilise, il DOIT être soumis à une évaluation par un organisme notifié au titre de l'article 22(3), limitée aux aspects liés à la stérilité. |
| Règle de la date d'expiration la plus proche | La date d'expiration figurant sur l'étiquette extérieure du kit NE PEUT PAS dépasser la date d'expiration la plus courte de l'un quelconque des composants stériles inclus. | La durée de conservation du kit est strictement limitée par la durée de conservation validée du composant individuel dont la date d'expiration est la plus proche. |
Le piège de la date d'expiration la plus proche : Un constat récurrent lors des inspections de la FDA et des audits d'organismes notifiés de l'UE est le non-respect de la règle de la date d'expiration la plus proche. Si un plateau d'intervention contient un clamp chirurgical doté d'une durée de conservation de 5 ans, des gazes stériles d'une durée de conservation de 3 ans et une solution de préparation cutanée d'une durée de conservation de 2 ans, l'étiquette extérieure du kit doit porter une date d'expiration d'exactement 2 ans. Attribuer une date d'expiration de 5 ans au kit le rendrait non conforme pour étiquetage trompeur.
6. Liste de contrôle d'approvisionnement et de vérification à l'échelle du kit : ce qu'il faut exiger dans votre prochain appel d'offres fournisseur
Lors de la qualification d'un sous-traitant de fabrication ou d'un fournisseur de kits de procédure stériles — tels que les kits d'anastomats de circoncision, les sets de ponction vasculaire échoguidée ou les kits de pansements pour NPWT —, les équipes d'achats et de qualité ne devraient pas accepter un certificat ISO 13485 générique comme preuve de la conformité du kit. Exigez le dossier de preuves en six points pour le kit suivant dans les spécifications de votre appel d'offres (tableau 5).
| Jalon d'audit | Livrables obligatoires du fournisseur | Critères d'acceptation et signaux d'alerte |
|---|---|---|
| Jalon 1 : Matrice du statut réglementaire des composants | Une nomenclature complète (BOM) énumérant chaque sous-composant, son fabricant légal, son pays d'origine, son numéro d'autorisation FDA 510(k) ou son statut d'exemption, et son numéro de certificat CE pour l'UE (avec l'identifiant de l'organisme notifié). | Conforme : 100 % des composants disposent d'autorisations de mise sur le marché documentées et en vigueur. Signal d'alerte : Tout composant reposant sur une autorisation « en attente » ou sur un OEM étranger non répertorié. |
| Jalon 2 : Examen de la compatibilité et des interactions | Évaluation technique documentée conformément à l'article 22(2)(a) du MDR et au QMSR de la FDA, démontrant la compatibilité physique, chimique et biologique mutuelle entre les composants. | Conforme : Absence vérifiée de dégradation des matériaux, de migration de plastifiants ou de risques de perforation de l'emballage lors des essais de transport (ASTM D4169). Signal d'alerte : Absence de dossier de compatibilité documenté. |
| Jalon 3 : Validation de la stérilisation et contrôle de routine | Protocole et rapport complets de validation de la stérilisation selon l'ISO 11135 (oxyde d'éthylène) ou l'ISO 11137 (rayonnements) atteignant un niveau d'assurance de la stérilité (SAL) de 10⁻⁶ ; rapports d'aération des résidus d'OE selon l'ISO 10993-7. | Conforme : Validation par demi-cycle et charge biologique, données de létalité fractionnaire, résidus d'OE dans les limites admissibles pour le patient. Signal d'alerte : Se fonder sur les données de stérilisation de chaque composant sans validation de l'ensemble du pack. |
| Jalon 4 : Validation de la barrière stérile et de la durée de conservation | Validation de l'emballage selon l'ISO 11607-1/2 incluant la résistance du scellage (ASTM F88), la pénétration de colorant (ASTM F1929), l'inspection visuelle (ASTM F1886) et les rapports de vieillissement accéléré/en temps réel. | Conforme : Barrière stérile validée maintenant son intégrité lors de la simulation de transport et sur toute la durée de conservation revendiquée. Signal d'alerte : La durée de conservation du kit externe dépasse la date d'expiration du composant dont l'échéance est la plus proche. |
| Étape 5 : Dossier d'étiquetage UDI et de l'emballage extérieur | Maquette d'étiquetage complète faisant apparaître l'UDI au niveau du kit (GS1 ou HIBCC DataMatrix/1D), l'identifiant du dispositif (DI), l'identifiant de production (PI : lot, péremption, numéro de série), la raison sociale et l'adresse de l'assembleur, ainsi que les notices d'utilisation conformes à l'annexe I, section 23. | Conforme : Syntaxe UDI conforme, lisibilité vérifiée du code-barres GS1, avertissements exacts et notices d'utilisation multilingues. Signal d'alerte : UDI manquant au niveau du kit ou marquage CE illégal sur un kit relevant de l'article 22(1). |
| Étape 6 : Accord de maîtrise des modifications et de notification en cascade | Accord qualité juridiquement contraignant imposant un préavis minimal de 90 jours pour tout changement de fournisseur de composant, modification de matériau ou modification d'emballage, ainsi qu'une notification immédiate sous 24 heures de tout rappel en amont. | Conforme : Seuils stricts de notification des modifications alignés sur l'article 7.3.9 de la norme ISO 13485:2016. Signal d'alerte : Le contrat autorise le fournisseur à remplacer sans préavis des sous-composants « équivalents ». |
7. Où se positionne VEMERIX — et où commence toujours la due diligence
VEMERIX est la marque internationale de Weihai Medison Medical Equipment Co., Ltd., positionnée comme une plateforme de solutions complètes pour la chirurgie mini-invasive au service de l'urologie, de la chirurgie vasculaire et des soins périopératoires.
Notre portefeuille principal de consommables comprend des kits de procédure stériles dédiés et multi-composants, développés spécifiquement pour la chirurgie ambulatoire à haut volume et les flux de travail cliniques spécialisés :
- Kit d'anastomat de circoncision (Lu Mech Reg. 20162020372) : Un kit d'intervention urologique spécialisé associant notre anastomat de circoncision de classe II NMPA à une jauge de calibrage, une pince à prépuce, une bande élastique cohésive, un pansement de gaze, des bâtonnets applicateurs pour préparation cutanée et des consommables auxiliaires, en configurations adulte et enfant. Pour obtenir des précisions sur la sélection des composants du kit et les essais d'acceptation des lots, veuillez consulter notre guide des composants et d'acceptation du kit d'anastomat de circoncision.
- Kit de ponction sous guidage échographique : Un kit d'accès par imagerie de classe II à usage unique associant des gaines de sonde stériles à ajustement universel, des guides-aiguilles stériles, des bandes élastiques de fixation et des sachets de gel échographique stérile pour les protocoles de repérage des accès vasculaires et de guidage percutané. Pour connaître les règles de compatibilité des gaines de sonde, consultez notre guide de sélection des kits de ponction sous guidage échographique.
- Kit de pansement de drainage pour NPWT à usage unique : Un kit de soins des plaies périopératoires associant notre cupule de drainage multichambre à aspiration latérale exclusive (technologie S.O.M.T) à une mousse PVA / PU, une membrane semi-perméable et des tubulures indépendantes de drainage et d'injection dotées d'un raccord en T.
Pour une analyse plus approfondie de la validation du conditionnement des dispositifs et de la conformité pour les marques de distributeur, consultez nos référentiels techniques sur la validation de l'emballage barrière stérile et de la durée de conservation, notre matrice de décision UDI pour les dispositifs sous marque de distributeur, ainsi que notre guide sur le transfert de conception et la maîtrise des modifications selon le QMSR/ISO 13485.
Notre engagement éditorial pour une due diligence transparente : Nous ne demandons pas aux distributeurs potentiels ni aux équipes chargées des achats de croire en la qualité sur parole. Nous estimons que, qu'il s'agisse de qualifier VEMERIX ou tout autre fabricant médical d'envergure mondiale, vous devriez soumettre nos kits à l'exacte liste de contrôle de vérification en six étapes présentée dans le Tableau 5.
Nous fournissons aux distributeurs qualifiés et aux partenaires OEM des dossiers complets de preuves réglementaires — comprenant les certificats d'enregistrement des composants, les rapports de validation de la stérilisation à l'OE selon l'ISO 11135, les données de validation du conditionnement selon l'ISO 11607 et des accords de qualité complets. Découvrez nos systèmes de management de la qualité et des affaires réglementaires ou contactez notre équipe technique pour demander des packs d'échantillons et la documentation réglementaire.
8. Foire aux questions (FAQ)
Un kit médical de convenance nécessite-t-il toujours son propre 510(k) aux États-Unis ?
Non. En vertu du document d'orientation réglementaire provisoire de la FDA de mai 1997 sur les kits de convenance (Convenience Kits Interim Regulatory Guidance), la FDA exerce son pouvoir discrétionnaire d'application (ce qui signifie qu'elle n'a pas l'intention d'exiger un 510(k)) si le kit correspond à l'un des types reconnus sur la liste de la FDA (par ex. plateau de circoncision, plateau de ponction stérile), que tous les dispositifs composants bénéficient indépendamment d'une autorisation 510(k) ou d'une exemption, et que l'assembleur conserve des évaluations documentées dans son système qualité (au titre du QMSR / de l'ISO 13485) prouvant que le conditionnement et la stérilisation n'altèrent pas la sécurité ou l'efficacité des composants.1 Si l'une de ces conditions n'est pas remplie, un 510(k) dédié est requis.
Un nécessaire de procédure de l'UE au titre de l'article 22 du MDR peut-il porter son propre marquage CE sur la boîte extérieure ?
Non. En vertu de l'article 22(5) du règlement (UE) 2017/745, les nécessaires de procédure assemblés conformément à l'article 22(1) ne portent pas eux-mêmes de marquage CE supplémentaire.5 Les composants individuels marqués CE à l'intérieur conservent leur statut CE, mais l'emballage extérieur porte le nom et l'adresse de l'assembleur, son propre UDI (UDI-DI + identifiant de production) et les informations de la section 23 de l'annexe I ; le Basic UDI-DI est enregistré dans EUDAMED plutôt qu'apposé sur l'étiquette. Si l'assembleur procède à la stérilisation terminale du nécessaire au titre de l'article 22(3), l'intervention de l'organisme notifié est limitée aux aspects assurant et maintenant la stérilité — le nécessaire lui-même ne porte toujours pas de marquage CE supplémentaire.
Un distributeur de dispositifs médicaux peut-il assembler des kits de procédure stériles dans son propre entrepôt ?
Oui, mais cela confère au distributeur le statut de fabricant légal sous les deux régimes. Aux États-Unis, le distributeur devient un assembleur/reconditionneur soumis à l'enregistrement des établissements auprès de la FDA (21 CFR Part 807), au référencement des dispositifs, à la conformité au QMSR et aux règles d'UDI applicables au kit. Dans l'UE, le distributeur devient un assembleur au titre de l'article 22 (exigeant l'enregistrement de l'acteur dans EUDAMED et une déclaration au titre de l'article 22) ou, s'il effectue une stérilisation terminale, doit faire l'objet d'un audit par un organisme notifié en vertu de l'article 22(3).
Quelle est la cause la plus fréquente de rappels de kits de procédure dans la base de données de la FDA ?
Dans notre analyse de 4,426 actions de rappel de kits/plateaux par la FDA (2015–2026), les défauts d'intégrité de la barrière stérile et de l'emballage ont représenté 31.1 % (1,377 actions), suivis par les défauts de qualité des composants à hauteur de 29.1 % (1,288 actions).9 En outre, au moins 330 rappels de kits étaient de purs rappels en cascade causés par le rappel de sous-composants en amont ou par leur soumission à une alerte de sécurité de la FDA, soulignant la nécessité critique d'une maîtrise stricte des modifications fournisseurs.
Un nombre élevé de rappels signifie-t-il que les kits de procédure sont intrinsèquement plus risqués que les dispositifs individuels ?
Non. Les données de surveillance passive dans openFDA reflètent le volume commercial, le nombre élevé de composants individuels par kit et les règles obligatoires de déclaration post-commercialisation — et non l'incidence réelle des défaillances cliniques ou la sécurité relative des produits. Les kits multicomposants dominent les chaînes d'approvisionnement hospitalières ; lorsqu'un fabricant en amont rappelle une seringue ou un flacon largement distribué, des dizaines d'assembleurs de kits en aval doivent exécuter des rappels obligatoires de kits même si le conditionnement primaire et la barrière stérile du kit étaient irréprochables.