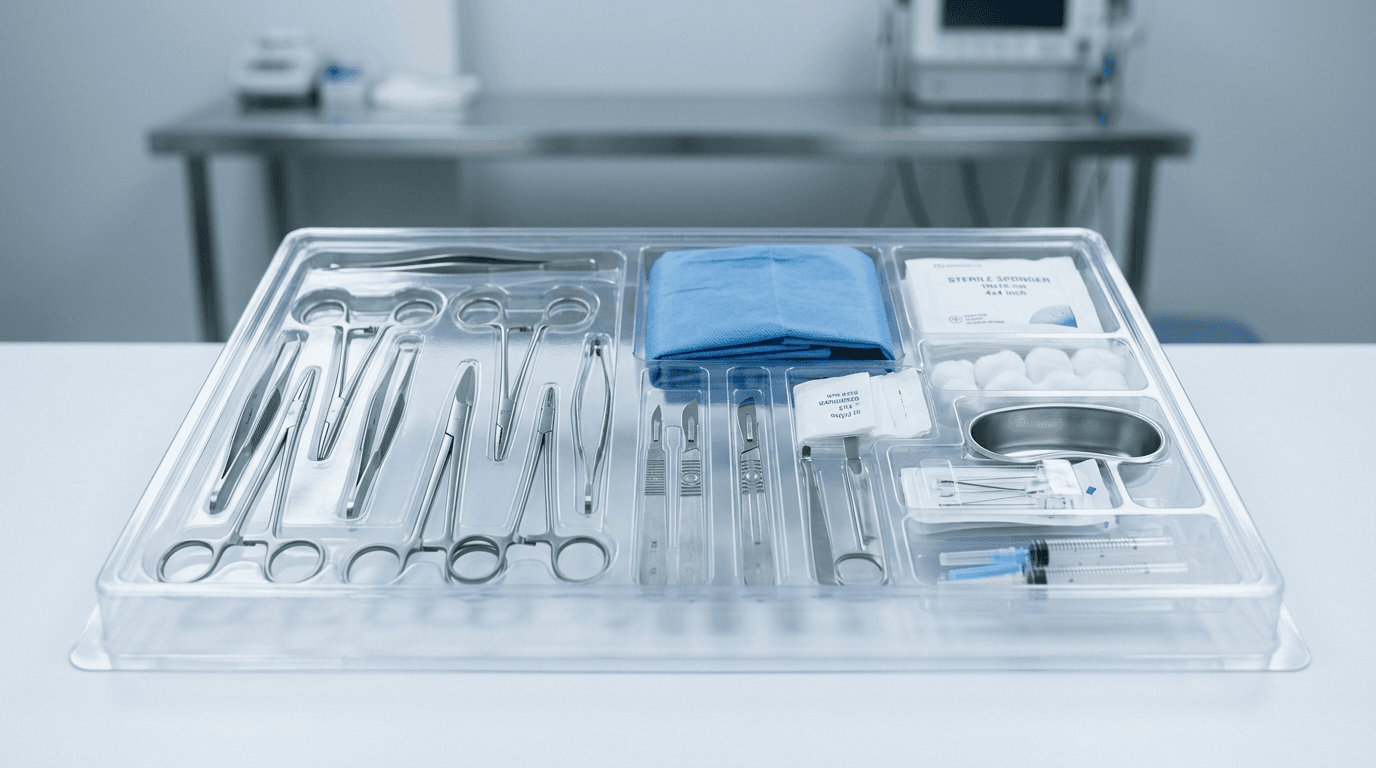
Contexto ejecutivo y alcance de la audiencia: Esta guía está dirigida a distribuidores de dispositivos médicos, comités de adquisiciones hospitalarias, propietarios de marcas OEM/de marca propia y profesionales de asuntos regulatorios que operan en los mercados de Estados Unidos y la Unión Europea o que adquieren productos para estos. Al comprar o ensamblar una bandeja estéril preenvasada que contiene múltiples instrumentos, apósitos y consumibles, los equipos comerciales se preguntan con frecuencia: ¿Combinar componentes autorizados o con marcado CE en una sola bolsa estéril requiere una nueva solicitud previa a la comercialización? ¿Quién asume la responsabilidad del fabricante legal? ¿Y qué evidencia documental debe auditarse antes de importar o liberar un lote?
La respuesta corta es que ni la FDA de EE. UU. ni el MDR de la UE consideran un kit ensamblado como una simple 'bolsa de compras' de artículos previamente autorizados. Ensamblar un kit crea una entidad regulatoria distinta con su propio etiquetado, requisitos de Identificación Única de Dispositivos (UDI) y de sistema de gestión de la calidad (QMS), así como responsabilidad poscomercialización. Esta guía desglosa los marcos legales en ambas jurisdicciones, analiza los patrones de falla reales de la base de datos de retiros del mercado de la FDA y ofrece una lista de verificación de nivel de decisión para su próxima solicitud de cotización (RFQ) o auditoría de proveedores.
En esta guía
- Qué es un 'kit de procedimiento' para un regulador
- Cuándo necesita un kit su propio FDA 510(k) — y la política de kits de conveniencia de 1997
- Qué exige el artículo 22 del MDR de la UE
- Qué falla realmente — análisis de 4,426 retiros de kits/bandejas
- Quién es el fabricante legal de un kit ensamblado
- La lista de verificación de abastecimiento y verificación a nivel de kit
- Dónde encaja VEMERIX — y dónde sigue comenzando la debida diligencia
- Preguntas frecuentes
1. ¿Qué es exactamente un 'kit de procedimiento' para un regulador — y por qué no es solo la suma de sus componentes?
Para un profesional clínico o comprador hospitalario, un kit de procedimientos estéril es una herramienta de eficiencia operativa: un único paquete estéril que contiene una pinza de circuncisión desechable, bisturí, campo quirúrgico, sutura y gasa, o una funda para sonda de ultrasonido, guía de aguja y un sobre de gel estéril. Reduce el tiempo de preparación, elimina los cuellos de botella en la rotación de salas y estandariza la técnica aséptica.
Para una autoridad regulatoria, sin embargo, envasar juntos múltiples dispositivos médicos introduce vectores de riesgo físicos, químicos y microbiológicos nuevos y acumulativos:
- Dinámica física y del envasado: Los instrumentos metálicos pesados envasados junto a fundas de sonda delgadas de poliuretano o tubos para fluidos pueden desgastar o perforar la barrera estéril durante el transporte.
- Interacciones químicas y de materiales: El gas residual de óxido de etileno (EO), los plastificantes o los adhesivos de un consumible pueden migrar a los dispositivos adyacentes durante la esterilización terminal o el envejecimiento durante la vida útil.
- Cambios en la finalidad prevista: Agrupar componentes individuales puede implicar un nuevo flujo de trabajo o procedimiento clínico no cubierto por las instrucciones de uso (IFU) de los fabricantes originales de los componentes.
- Incompatibilidades de esterilización: Someter componentes preesterilizados a un segundo ciclo de esterilización terminal (por ejemplo, reesterilizar con gas EO una hoja previamente irradiada) puede degradar polímeros, fragilizar plásticos o alterar la potencia química.
Conforme a la legislación federal de EE. UU., 21 CFR 801.3 proporciona la definición legal exacta: 'Kit de conveniencia significa dos o más dispositivos médicos diferentes envasados juntos para la conveniencia del usuario.'2
En la arquitectura de clasificación de la FDA (analizada a partir de la instantánea de clasificación de openFDA del 24 de julio de 2026, que abarca un total de 7,084 códigos de producto), los kits no son una consideración secundaria. 358 códigos de producto —132 de Clase I, 199 de Clase II, 12 de Clase III y 15 no clasificados o designados de otro modo— incluyen 'kit' o 'tray' en el nombre del tipo de dispositivo (coincidencia a nivel de palabra; no se contabilizan los kits clasificados bajo nombres de tipo componente).9,11 Más allá del recuento a nivel de nombre, los propios registros de clasificación de la FDA documentan un régimen específico para kits: códigos tales como OHG (Bandeja de circuncisión) y MCY (Kit de apósitos para heridas) indican en sus propias definiciones de clasificación que se establecieron de conformidad con la guía para kits de conveniencia del 20 de mayo de 1997 y están sujetos a discrecionalidad en la aplicación, por lo que no requieren una autorización 510(k) a nivel de kit cuando se cumplen los criterios de la guía.11
Asimismo, muchos kits de procedimientos están regulados y autorizados como dispositivos por derecho propio mediante notificaciones previas a la comercialización 510(k) estándar, en lugar de depender de la discrecionalidad de ensamblaje para kits de conveniencia. La Tabla 1 ilustra cómo los códigos de producto específicos para kits coexisten junto con las autorizaciones de dispositivos individuales en la base de datos 510(k) de la FDA.
| Código de producto | Nombre de clasificación del dispositivo | Clase de la FDA | Panel de especialidad médica | Total histórico de autorizaciones 510(k) en openFDA | Solicitantes de predicados representativos |
|---|---|---|---|---|---|
| FCM | Bandeja de cateterismo uretral estéril, con o sin catéter (kit) | Clase II (21 CFR 876.5130) | Gastroenterología / Urología | 60 | C.R. Bard (TOUCHLESS II, 1991; BD Touchless Plus, mayo de 2026), Latex Industries, Amsino International |
| MCY | Kit de apósitos para heridas | Clase II (21 CFR 880.5075) | Hospital general | 24 —todos con fechas de 1990 a marzo de 1997; el registro de clasificación del código lo sitúa actualmente bajo la política de kits de conveniencia de 1997 | ConvaTec (E.R. Squibb), Busse Desechables Hospitalarios, Catalina Biomédica |
| FCH | Bandeja de biopsia, sin instrumentos de biopsia | Clase I (21 CFR 876.4730) | Gastroenterología / Urología | 2 | Kontron Instrumentos, Manan Fabricación |
| NWO | Kit de catéter urinario | Clase II (21 CFR 876.5130) | Gastroenterología / Urología | 1 | Compañía de Catéteres de Colorado |
| OHG | Bandeja de circuncisión | Clase II (21 CFR 884.4530) | Obstetricia / Ginecología | 0 | Registro de clasificación: establecido bajo la guía para kits de conveniencia del 20 de mayo de 1997; bajo discrecionalidad en la aplicación |
| PPB / OWL / PEZ | Kit de catéter Foley · Kit de inserción de catéter periférico · Kit de cambio de apósito para catéter venoso central | Clase II (21 CFR 876.5130 / 880.5200) | Gastroenterología / Urología · Hospital general | 0 cada uno | Registros de clasificación: establecidos bajo la guía para kits de conveniencia del 20 de mayo de 1997; bajo discrecionalidad en la aplicación |
La coexistencia de autorizaciones 510(k) específicas para kits —FCM ha sido autorizado de forma continua desde 1976 hasta mayo de 2026, y FCH y NWO cuentan con un número reducido de autorizaciones a nivel de kit— junto con códigos de kit cuyos registros de clasificación los sitúan bajo la política de discrecionalidad en la aplicación de 1997 (OHG, MCY desde mayo de 1997, PPB, OWL, PEZ) confirma la premisa fundamental: la primera indagación regulatoria de un comprador de kits debe determinar si el producto propuesto se comercializa bajo una autorización 510(k) específica para kits o bajo la discrecionalidad en la aplicación para el ensamblador.10
2. ¿Cuándo necesita un kit su propia autorización 510(k) de la FDA —y cuándo puede el ensamblador acogerse a la política de 1997?
En los Estados Unidos, los distribuidores y ensambladores de dispositivos médicos a menudo creen que si todos los artículos dentro de un kit se comercializan legalmente, el kit en sí está completamente exento de la supervisión de la FDA. Esto es legalmente incorrecto. La política aplicable es la Convenience Kits Interim Regulatory Guidance de la FDA, emitida el 20 de mayo de 1997.1
La política de 1997 es un ejercicio de discrecionalidad en la aplicación, no una exención legal formal. La FDA establece explícitamente que 'no tiene la intención de exigir una autorización 510(k)' para un kit de conveniencia, pero solo cuando se cumplan estrictamente las tres condiciones acumulativas siguientes:
- Condición 1 — Tipo de kit incluido en la lista: El kit debe coincidir con uno de los tipos de kit reconocidos publicados en el anexo de la guía de 1997 (que considera 'kit', 'set' y 'tray' como sinónimos). La lista incluye explícitamente Bandeja de circuncisión (en Dispositivos obstétricos y ginecológicos), Bandeja de punción estéril (en Dispositivos de cirugía general y plástica), Bandeja para el cuidado de catéteres (en Dispositivos de gastroenterología y urología), Kit de retiro de suturas, Bandeja de cambio de apósitos y Bandeja de biopsia de médula ósea.
- Condición 2 — Componentes autorizados de forma independiente: Cada componente de dispositivo médico dentro del kit debe contar ya con su propia autorización 510(k) válida o estar legalmente exento de 510(k) por derecho propio. El ensamblador no puede introducir un componente no aprobado o no autorizado en un kit de conveniencia.
- Condición 3 — Determinación documentada del sistema de calidad: El ensamblador/fabricante debe mantener determinaciones documentadas en sus archivos del Sistema de Calidad que demuestren que el ensamblaje y cualquier procesamiento posterior (como el envasado y la esterilización terminal) no afectan significativamente la seguridad o eficacia de ningún dispositivo componente.
Si falla cualquiera de estas tres condiciones, la discrecionalidad en la aplicación queda sin efecto y el kit pasa a ser un dispositivo adulterado o con etiquetado incorrecto que requiere su propia notificación previa a la comercialización 510(k) específica antes de su distribución comercial.
¿Qué factores determinantes provocan que un kit de conveniencia pierda la discrecionalidad en la aplicación de 510(k)?
Los equipos regulatorios y de compras deben supervisar cinco límites específicos que anulan de inmediato la condición de kit de conveniencia:
- Inclusión de dispositivos no aprobados o no autorizados: Adquirir un bisturí genérico, una guía para aguja o pinzas de un proveedor extranjero no registrado que carezca de una autorización 510(k) activa o de un registro de exención de 510(k) anula la discrecionalidad para todo el kit.
- Inclusión de medicamentos o productos biológicos: La guía de 1997 no modifica los requisitos para medicamentos: remite a los ensambladores de kits que contienen componentes regulados como medicamentos al centro de medicamentos de la FDA (CDER) para los requisitos previos a la comercialización de dichos componentes farmacológicos, y no se aplica a kits bajo la jurisdicción del CBER (productos biológicos). Agregar un anestésico local prellenado (como lidocaína HCl al 1%) sitúa al kit fuera de esta política exclusiva para dispositivos y lo introduce en el terreno de los productos combinados de medicamento y dispositivo.
- Alteración de las indicaciones o flujos de trabajo de los componentes: Agrupar un trocar y un catéter de uso general y comercializar el kit específicamente para una indicación neonatal o cardiovascular especializada no autorizada para los componentes individuales.
- Interacciones de esterilización: Someter un componente autorizado únicamente para radiación gamma a un ciclo de esterilización con óxido de etileno (EO) que genere residuos tóxicos o altere la resistencia a la tracción del polímero sin datos validados de biocompatibilidad.
- Kits de IVD y productos combinados: La interpretación de la FDA sobre los kits de conveniencia para UDI excluye los dispositivos de diagnóstico in vitro sujetos a los requisitos de etiquetado de IVD de 21 CFR Parte 809 y los productos combinados según se definen en 21 CFR 3.2(e) — los kits de pruebas de IVD quedan fuera de las normas sobre kits de conveniencia abordadas en esta guía.
El ensamblador sigue siendo un fabricante legal: obligaciones de QMSR y de UDI para kits
Una idea errónea común entre los distribuidores es que acogerse a la política de kits de conveniencia de 1997 elimina las obligaciones generales de fabricación. En realidad, la FDA considera que la entidad que envasa y esteriliza el kit es un fabricante de dispositivos sujeto al registro completo del establecimiento (21 CFR Parte 807), al listado de dispositivos y a las Buenas Prácticas de Manufactura Vigentes (CGMP).
La transición a la QMSR (en vigor a partir del 2 de febrero de 2026): La guía de 1997 exigía que los ensambladores mantuvieran archivos 'de conformidad con el reglamento del Sistema de Calidad (21 CFR 820)'. El 2 de febrero de 2026, entró en vigor el Reglamento del Sistema de Gestión de la Calidad (QMSR) de la FDA, armonizando el 21 CFR Parte 820 con la norma ISO 13485:2016.4 La FDA no ha vuelto a emitir la guía de 1997, pero el sistema de calidad al que hace referencia ahora es la QMSR: los ensambladores de kits deben mantener sus determinaciones de kits de conveniencia, revisiones de compatibilidad y registros de esterilización dentro de un SGC basado en la norma ISO 13485:2016 —por ejemplo, bajo sus controles de diseño y desarrollo (cláusula 7.3) y de producción (cláusula 7.5)— en lugar del texto sustituido de la QSR.
Identificación única de dispositivos (UDI) a nivel de kit: Conforme a las normativas de UDI de la FDA y a la guía sobre kits de conveniencia de abril de 2019, un kit de conveniencia se considera un único dispositivo para fines de etiquetado con UDI.3 En virtud del 21 CFR 801.30(a)(11), los dispositivos individuales envasados dentro del envase inmediato de un kit de conveniencia están exentos de portar su propio UDI en su envase individual, siempre que la etiqueta exterior del kit de conveniencia lleve un identificador de dispositivo (DI) y un identificador de producción (PI) conformes del UDI. Tenga en cuenta el límite: la guía de 2019 establece que su interpretación sobre los kits de conveniencia se aplica únicamente al sistema UDI y no define el término para otros fines regulatorios.
3. ¿Qué exige el artículo 22 del MDR de la UE —declaración, organismo notificado o evaluación de la conformidad completa?
En la Unión Europea, el régimen regulatorio para los kits de múltiples componentes se rige por el artículo 22 del Reglamento (UE) 2017/745 (Reglamento sobre Dispositivos Médicos / MDR), titulado 'Sistemas y agrupaciones para procedimientos'.5
A diferencia de la política de discrecionalidad en la aplicación de los EE. UU., el artículo 22 establece un marco legal codificado de tres niveles. La vía de conformidad aplicable depende enteramente de si los componentes ya cuentan con el marcado CE, de si se combinan dentro de sus finalidades previstas aprobadas y de si el ensamblador esteriliza el paquete final.
| Vía del MDR | Base legal | Condiciones de aplicabilidad | Función del organismo notificado | Marcado CE en el paquete exterior | Documentos resultantes obligatorios |
|---|---|---|---|---|---|
| Vía 1: Ruta de la declaración | Artículo 22(1) y 22(2) del MDR | Combinación de dispositivos con marcado CE (y DIV u otros productos) estrictamente dentro de sus finalidades previstas y de los límites de los fabricantes. | No se requiere. | No. El paquete lleva la identificación del ensamblador, pero NO un marcado CE adicional. | Declaración del artículo 22(2) elaborada y mantenida a disposición de las autoridades competentes durante el período de conservación aplicable según el artículo 10(8) (al menos 10 años; rige el período aplicable más largo); IFU/etiquetado según el anexo I, sección 23. |
| Vía 2: Ruta de esterilidad con organismo notificado | Artículo 22(3) del MDR | El ensamblador esteriliza la agrupación para procedimientos (que contiene componentes con marcado CE) para el mercado. | Evaluación del organismo notificado (anexo IX o anexo XI, parte A) estrictamente limitada a los aspectos para garantizar y mantener la esterilidad hasta que la barrera estéril se abra o se dañe. | Sin marcado CE adicional en el paquete —se aplica el artículo 22(5). El alcance del certificado del organismo notificado cubre únicamente los aspectos de esterilidad. | Certificado del organismo notificado limitado a la esterilidad; declaración del artículo 22 (más la declaración por separado de que la esterilización siguió las instrucciones de los fabricantes de los componentes); validación de la esterilización según EN ISO 11135 / 11137; registros de envasado conforme a ISO 11607. |
| Vía 3: Dispositivo por derecho propio | Artículo 22(4) del MDR | Cualquier componente carece del marcado CE; la combinación es incompatible con la finalidad prevista; o la esterilización contradice las IFU de los componentes. | Evaluación de la conformidad completa con arreglo al artículo 52 basada en la clasificación propia del paquete; el ensamblador asume las obligaciones que incumben a los fabricantes. | Sí. El paquete es un dispositivo por derecho propio y debe llevar el marcado CE (con el número del organismo notificado cuando su clase requiera la intervención de un organismo notificado). | Documentación técnica completa (anexos II y III); informe de evaluación clínica (CER); sistema de gestión de la calidad; certificado CE. |
Desglose de los apartados del artículo 22: declaraciones, esterilidad y el precipicio del 'dispositivo por derecho propio'
Comprender la mecánica exacta del artículo 22 requiere examinar sus apartados normativos en detalle:
- Artículo 22(1) - Ámbito de aplicación: Las personas físicas o jurídicas pueden combinar dispositivos médicos con marcado CE con otros dispositivos con marcado CE, productos de diagnóstico in vitro (DIV) (en virtud del Reglamento (UE) 2017/746) u otros productos que cumplan con la legislación aplicable de la UE, siempre que se introduzcan en el mercado como un sistema o paquete de procedimiento.
- Artículo 22(2) - La declaración formulada: El ensamblador debe redactar una declaración formal en la que manifieste que: (a) verificó la compatibilidad mutua de los dispositivos de conformidad con las instrucciones de los fabricantes y actuó en consecuencia al ensamblar el paquete; (b) acondicionó el sistema o paquete de procedimiento de modo que las características y el funcionamiento de los dispositivos no se vean afectados negativamente, y lo suministró con la información pertinente, incluida la información que deben facilitar los fabricantes con arreglo a la sección 23 del anexo I; y (c) toda la actividad está sujeta a métodos adecuados de control interno, verificación y validación.
- Artículo 22(3) - Procedimiento de esterilización con organismo notificado: Si el ensamblador esteriliza el paquete de procedimiento, debe aplicar uno de los procedimientos de evaluación de la conformidad del anexo IX (auditoría del SGC) o del anexo XI, parte A (garantía de la calidad de la producción). De manera crucial, la auditoría y el certificado del organismo notificado se limitan estrictamente a los aspectos del ensamblaje relacionados con garantizar y mantener la esterilidad hasta que la barrera estéril se abra o se dañe.
- Artículo 22(4) - El desencadenante de 'dispositivo por derecho propio': Si el paquete contiene algún dispositivo que no lleve el marcado CE, si la combinación de dispositivos no es compatible con sus finalidades previstas originales o si la esterilización no se llevó a cabo de conformidad con las instrucciones de los fabricantes de los componentes, el paquete se tratará como un dispositivo por derecho propio. El ensamblador asume entonces las obligaciones que incumben a los fabricantes en virtud del artículo 10 y debe someter el kit a una evaluación de la conformidad completa con arreglo al artículo 52.
- Artículo 22(5) - Prohibición de marcado CE adicional: El artículo 22(5) dispone explícitamente: 'Los sistemas o paquetes de procedimiento a que se refiere el apartado 1 no llevarán ellos mismos un marcado CE adicional'. En su lugar, la etiqueta del paquete debe llevar el nombre, el nombre comercial registrado o la marca registrada y la dirección de contacto del ensamblador, junto con la información especificada en la sección 23 del anexo I.
MDCG 2018-3 Rev.1: reglas sobre UDI y condiciones límite
El Grupo de Coordinación de Productos Sanitarios (MDCG) de la Comisión Europea publicó MDCG 2018-3 Rev.1 (junio de 2020) para establecer los mecanismos de UDI y de registro para sistemas y paquetes de procedimiento.6
Conforme a MDCG 2018-3 Rev.1, a un paquete de procedimiento del artículo 22 se le debe asignar un UDI-DI básico —que identifica paquetes con el mismo grupo de componentes y la misma finalidad prevista— y debe suministrarse, junto con los demás elementos de datos fundamentales de la parte B del anexo VI, a la base de datos de UDI (EUDAMED) bajo el número único de registro (SRN) del ensamblador, de conformidad con el artículo 29(2). A continuación, al paquete en sí se le debe asignar y debe llevar su propio UDI (UDI-DI + UDI-PI), generalmente fijado en el exterior del embalaje; el UDI-DI básico es el identificador de registro, no un elemento de etiquetado. La guía confirma explícitamente que los paquetes contemplados en el artículo 22(4) (dispositivos por derecho propio) quedan fuera del ámbito del registro de paquetes de procedimiento y deben seguir las normas estándar de UDI para dispositivos médicos.
El límite de la agrupación a solicitud del cliente: MDCG 2018-3 Rev.1 también traza un límite práctico por debajo del Artículo 22: cuando un agente de la cadena de suministro pone a disposición diferentes productos de forma conjunta a solicitud de un cliente o de un hospital y —en esa combinación total— ni introduce dicha combinación en el mercado por sí mismo ni la destina a ser utilizada conjuntamente para un fin médico específico, dicha persona se considera un distribuidor, no un productor de sistemas o paquetes de procedimientos en virtud del Artículo 22(1). El propio ejemplo de la guía: un distribuidor que suministra pinzas estériles, una aguja estéril y guantes quirúrgicos en un solo envío a solicitud de un cliente. El corolario para los compradores: los paquetes de procedimientos estandarizados y catalogados producidos con antelación para su distribución comercial quedan comprendidos dentro del Artículo 22, y un proveedor no puede eludir sus obligaciones denominando 'paquete personalizado' a un paquete de catálogo.
4. Qué falla realmente con los kits en la práctica — Análisis de 4,426 retiros del mercado de kits/bandejas de la FDA (2015–2026)
La teoría regulatoria dicta lo que debería suceder; los datos de vigilancia poscomercialización revelan dónde falla realmente el ensamblaje de los kits. Para cuantificar los mecanismos de falla en el mundo real, consultamos la base de datos de retiros de dispositivos de openFDA (instantánea local del 24 de julio de 2026, que comprende un total de 58,785 acciones de retiro).9
En todos los códigos de producto de dispositivos médicos, 7,343 de 58,785 acciones de retiro históricas (12.5%) mencionaron un kit o bandeja en la descripción del producto. Al centrarse en la ventana regulatoria moderna desde 2015 hasta el año parcial 2026, los ensambladores de kits y bandejas —en su mayoría acciones iniciadas por las empresas y registradas en la base de datos de retiros de la FDA— registraron 4,426 acciones de retiro de kits/bandejas.
La clasificación de los motivos narrativos de los 4,426 retiros mediante una taxonomía de causa raíz no excluyente revela dónde se concentran las fallas de control de calidad (Tabla 3).
| Clase de falla del retiro | Cantidad de acciones de retiro | Porcentaje de retiros de kits | Mecanismos subyacentes de ingeniería y ensamblaje |
|---|---|---|---|
| Integridad de la barrera estéril / empaque | 1,377 | 31.1% | Fugas por canales en el sellado de la bolsa, microorificios en Tyvek, agrietamiento del blíster termoformado, abrasión por instrumentos punzocortantes, microdesgarros por vibración durante el transporte. |
| Defecto de calidad del componente (no relacionado con la esterilidad) | 1,288 | 29.1% | Defectos en componentes de subproveedores: conos de plástico agrietados, puntas de aguja romas, llaves de paso defectuosas, tubos de catéter fuera de especificación, hojas de bisturí defectuosas. |
| Errores de contenido en etiquetado / IFU | 435 | 9.8% | Fechas de caducidad faltantes, códigos de barras UDI-PI incorrectos, contraindicaciones omitidas, traducciones discordantes en los idiomas, omisión de IFU en francés/español. |
| Componente incorrecto / no previsto cargado | 323 | 7.3% | Confusiones en la línea de ensamblaje: carga de catéter con calibre French incorrecto, calibre de aguja incorrecto, material de sutura equivocado o tamaño de pinza incorrecto en las cavidades del blíster. |
| Componente faltante / incompleto | 219 | 4.9% | Omisiones de ensamblaje por parte del operador: paño estéril faltante, hisopo antiséptico faltante, capuchón de aguja faltante o ausencia de almohadilla de conexión a tierra. |
| Caducado / Vida útil / Control de fechas | 222 | 5.0% | Kit distribuido después de la fecha de caducidad de su componente con vencimiento más próximo; registros de vida útil discordantes entre el empaque interno y el externo. |
| Otro / Motivo narrativo general | 1,569 | 35.4% | Narrativas de texto libre no clasificadas, investigaciones multidimensionales complejas, retiros precautorios voluntarios, investigaciones por quejas de clientes. |
Nota metodológica: Las categorías de la Tabla 3 no son excluyentes (las narrativas de retiros individuales suelen citar múltiples fallas concomitantes, como un defecto en un componente que provoca la abrasión del empaque); los porcentajes representan la proporción del conjunto de datos de 4,426 acciones que coincide con patrones de palabras clave específicos. Los recuentos representan acciones notificadas, no tasas de incidencia.
El fenómeno del retiro en cascada: cuando un solo componente hunde todo el kit
El hallazgo más trascendente en el registro de retiros de 2015–2026 es el fenómeno de retiro en cascada. Un ensamblador de kits puede mantener salas limpias impecables, una validación perfecta del sellado de bolsas y registros de lote intachables, y aun así enfrentar un retiro de campo masivo y multimillonario debido a que un proveedor previo de componentes emitió un retiro para un solo artículo dentro de la bandeja.
El análisis de nuestro conjunto de datos identificó al menos 330 acciones de retiro de kits entre 2015 y 2026 desencadenadas debido a que un subcomponente incluido fue retirado en la cadena previa o fue objeto de una alerta de seguridad de la FDA (113 en 2024 —dominadas por kits que contenían jeringas de plástico cubiertas por la Alerta de Seguridad de la FDA del 19 de marzo de 2024— y ya 68 en el año parcial 2026). Dos registros recientes verificados en vivo de la API de openFDA demuestran cómo ocurren en la práctica las cascadas de componentes:
- Caso 1 — Cascada de la bandeja de circuncisión de Medline (Retiro de la FDA Z-2546-2026, iniciado el 21 de mayo de 2026): Medline Industries inició un retiro de 512 kits de conveniencia —que incluían específicamente la MERCY MEDICAL CIRCUMCISION TRAY— debido a que los kits contenían ampollas de Huons Lidocaine HCl Injection USP 1% que Huons había retirado previamente después de que una inspección de manufactura de la FDA identificara problemas de calidad.7 El ensamblaje, el sellado y la esterilidad propios del kit no estaban en cuestión: el retiro existió únicamente debido a la ampolla de medicamento en su interior.
- Caso 2 — Cascada del kit de acceso vascular por ultrasonido de Medline (Retiro de la FDA Z-2742-2024, iniciado el 8 de abril de 2024): Medline retiró kits para procedimientos (incluidos kits de inserción de catéteres periféricos por ultrasonido) debido a que contenían jeringas plásticas desechables afectadas por la Alerta de Seguridad de la FDA emitida el 19 de marzo de 2024, relativa a jeringas de plástico de determinados fabricantes.8
Concentración de retiros de bandejas de circuncisión: En todo el conjunto de datos de 2015–2026, 33 acciones de retiro nombraron específicamente bandejas de circuncisión o kits de circuncisión (predominantemente Medline Industries y Centurion Medical Products). Las causas raíz abarcaron cascadas de componentes (jeringas afectadas, lidocaína retirada, almohadillas de preparación con PVP no conformes, adhesivo MASTISOL), fallas en el sellado de la barrera estéril (termosellados incompletos, envases comprometidos) y omisiones de ensamblaje (un lote de kits distribuido sin el proceso de esterilización requerido).9
Advertencia crítica de poscomercialización: Los datos de vigilancia pasiva en MAUDE y en las bases de datos de retiros de la FDA reflejan el volumen de notificación, la composición del producto y la presencia comercial en el mercado, no tasas absolutas de fallas ni clasificaciones de seguridad. Un gran ensamblador de kits como Medline aparece con frecuencia en los datos de retiros porque fabrica decenas de millones de paquetes de procedimientos al año en miles de configuraciones hospitalarias.
5. ¿Quién es el fabricante legal de un kit ensamblado —y cuáles son las trampas del armado de kits en almacén?
Un escenario operativo frecuente en la distribución de dispositivos médicos involucra el 'armado de kits en almacén': un distribuidor regional adquiere dispositivos de circuncisión estériles terminados de un fabricante, paquetes de campos estériles de un segundo fabricante y gasas estériles de un tercero, coloca los tres en una caja exterior con su propia marca en su almacén local y comercializa la combinación como un 'Paquete completo para procedimiento de circuncisión'.
¿Cuál es el estatus legal de este distribuidor según la legislación de EE. UU. y de la UE?
| Dimensión regulatoria | Estados Unidos (FDA 21 CFR) | Unión Europea (MDR 2017/745) |
|---|---|---|
| Rol legal asignado | Fabricante / Reempaquetador / Reetiquetador (21 CFR 807.3). | Ensamblador de sistemas/paquetes de procedimientos (Artículo 22) o fabricante legal (Artículo 16 / Artículo 22(4)). |
| Registro de establecimiento | Registro anual obligatorio ante la FDA y pago de la tarifa de establecimiento de la FDA. | Registro obligatorio de actor en EUDAMED; obtención de un Número Único de Registro (SRN) de operador económico. |
| Requisitos del SGC | Debe cumplir con el QMSR / ISO 13485 (21 CFR Parte 820) para el empaque, etiquetado y manipulación. | Debe establecer procedimientos documentados de seguimiento interno, verificación y validación conforme al artículo 22(2)(c). |
| Responsabilidades de etiquetado | La etiqueta exterior del kit debe indicar el nombre del ensamblador/reempacador, enumerar todo el contenido e indicar el UDI del kit. | La etiqueta exterior del envase debe incluir la identidad del ensamblador, el UDI propio del envase (UDI-DI + UDI-PI) y la información de la sección 23 del anexo I; el UDI-DI básico se registra en EUDAMED, no se coloca en la etiqueta. |
| Responsabilidad de esterilización terminal | Si el distribuidor reesteriliza, la política de 1997 se aplica únicamente si puede documentar —en el marco de su SGC— que el procesamiento no afecta significativamente la seguridad o eficacia de los componentes; de lo contrario, el kit requiere su propio 510(k). | Si el distribuidor esteriliza, DEBE someterse a la evaluación de un organismo notificado conforme al artículo 22(3), limitada a los aspectos de esterilidad. |
| Regla de la caducidad más próxima | La fecha de caducidad en la etiqueta exterior del kit NO PUEDE superar la fecha de caducidad más corta de ninguno de los componentes estériles incluidos. | La vida útil del kit está estrictamente limitada por la vida útil validada del componente individual con la caducidad más próxima. |
La trampa de la caducidad más próxima: Un hallazgo recurrente en las inspecciones de la FDA y en las auditorías de organismos notificados de la UE es el incumplimiento de la regla de la caducidad más próxima. Si una bandeja de procedimiento contiene una pinza quirúrgica con una vida útil de 5 años, gasa estéril con una vida útil de 3 años y una solución para preparación cutánea con una vida útil de 2 años, la etiqueta exterior del kit debe consignar una fecha de caducidad de exactamente 2 años. Asignar una fecha de caducidad de 5 años al kit haría que se considerara incorrectamente etiquetado.
6. Lista de verificación de abastecimiento y verificación a nivel de kit: qué exigir en su próxima RFQ a proveedores
Al calificar a un fabricante por contrato o proveedor de kits de procedimientos estériles —como kits de anastómatos de circuncisión, equipos de punción vascular guiada por ecografía o kits de apósitos para NPWT—, los equipos de compras y calidad no deben aceptar un certificado genérico de la norma ISO 13485 como prueba de cumplimiento normativo del kit. Exija el siguiente paquete de evidencias del kit de seis puntos en las especificaciones de su RFQ (tabla 5).
| Punto de control de auditoría | Entregables obligatorios del proveedor | Criterios de aceptación y señales de alerta |
|---|---|---|
| Punto de control 1: matriz de estado regulatorio de los componentes | Una lista de materiales (BOM) exhaustiva que enumere cada subcomponente, su fabricante legal, país de origen, número de autorización FDA 510(k) o condición de exención, y el número de certificado CE de la UE (con la identificación del organismo notificado). | Aprobado: El 100 % de los componentes cuenta con autorizaciones de comercialización documentadas y activas. Señal de alerta: Cualquier componente que dependa de una autorización 'pendiente' o de un OEM en el extranjero no registrado. |
| Punto de control 2: revisión de compatibilidad e interacción | Evaluación de ingeniería documentada conforme al artículo 22(2)(a) del MDR y al QMSR de la FDA, que demuestre la compatibilidad física, química y biológica mutua entre los componentes. | Aprobado: Ausencia verificada de degradación de materiales, migración de plastificantes o riesgos de perforación del empaque durante los ensayos de transporte (ASTM D4169). Señal de alerta: Ausencia de un expediente de compatibilidad documentado. |
| Punto de control 3: validación de esterilización y control de rutina | Protocolo e informe completos de validación de esterilización conforme a ISO 11135 (óxido de etileno) o ISO 11137 (radiación) que alcancen un nivel de garantía de esterilidad (SAL) de 10⁻⁶; informes de aireación de residuos de OE conforme a ISO 10993-7. | Aprobado: Validación de biocarga por medio ciclo, datos de letalidad fraccional, residuos de OE dentro de los límites admisibles para el paciente. Señal de alerta: Basarse en los datos de esterilización de componentes individuales sin validación del conjunto completo. |
| Punto de control 4: validación de la barrera estéril y de la vida útil | Validación del empaque conforme a ISO 11607-1/2, que incluye resistencia del sellado (ASTM F88), penetración de colorante (ASTM F1929), inspección visual (ASTM F1886) e informes de envejecimiento acelerado/en tiempo real. | Aprobado: Barrera estéril validada que mantiene la integridad durante la simulación de transporte y la vida útil declarada. Señal de alerta: La vida útil del kit exterior supera la fecha de caducidad más temprana entre los componentes. |
| Filtro 5: Paquete de etiquetado del envase exterior y UDI | Arte final completo de etiquetado que muestre el UDI a nivel de kit (GS1 o HIBCC DataMatrix/1D), el identificador de dispositivo (DI), el identificador de producción (PI: lote, caducidad, serie), la razón social y dirección del ensamblador, y las IFU de la Sección 23 del Anexo I. | Aprobado: Sintaxis de UDI conforme, legibilidad verificada del código de barras GS1, advertencias precisas e IFU multilingües. Señal de alerta: Ausencia de UDI a nivel de kit o marcado CE ilegal en un paquete del Artículo 22(1). |
| Filtro 6: Acuerdo de control de cambios y notificación en cascada | Acuerdo de calidad jurídicamente vinculante que exige una notificación previa mínima de 90 días para cualquier cambio de proveedor de componentes, cambio de material o modificación del envasado, y una notificación inmediata en un plazo de 24 horas ante cualquier retirada del mercado aguas arriba. | Aprobado: Umbrales estrictos de notificación de cambios alineados con la cláusula 7.3.9 de la norma ISO 13485:2016. Señal de alerta: El contrato permite al proveedor sustituir subcomponentes 'equivalentes' sin previo aviso. |
7. Dónde encaja VEMERIX — y dónde aún comienza la debida diligencia
VEMERIX es la marca internacional de Weihai Medison Medical Equipment Co., Ltd., posicionada como una plataforma de soluciones integrales en cirugía mínimamente invasiva al servicio de la urología, la cirugía vascular y la atención perioperatoria.
Nuestra cartera principal de consumibles incluye kits de procedimientos estériles dedicados y multicomponente, desarrollados específicamente para cirugía ambulatoria de alto volumen y flujos de trabajo clínicos especializados:
- Kit de anastomat de circuncisión (Lu Mech Reg. 20162020372): Un paquete de procedimientos urológicos especializado que combina nuestro anastomat de circuncisión Clase II de la NMPA con un calibrador de medida, pinzas para prepucio, venda cohesiva elástica, apósito de gasa, hisopos para preparación cutánea y consumibles auxiliares en configuraciones para adultos y niños. Para obtener detalles sobre la selección de componentes del kit y las pruebas de aceptación de lotes, consulte nuestra guía de componentes y aceptación del kit de anastomat de circuncisión complementaria.
- Kit de punción guiada por ultrasonido: Un kit de acceso por imagen Clase II de un solo uso que combina fundas estériles para sonda de ajuste universal, guías de aguja estériles, bandas elásticas de sujeción y paquetes de gel acústico estéril para flujos de trabajo de localización de accesos vasculares y guía percutánea. Para conocer las reglas de compatibilidad de las fundas para sonda, consulte nuestra guía de selección del kit de punción guiada por ultrasonido.
- Kit desechable de apósito de drenaje para NPWT: Un paquete para el cuidado perioperatorio de heridas que combina nuestra exclusiva copa de drenaje multicámara de succión lateral (tecnología S.O.M.T) con espuma de PVA / PU, una membrana semipermeable y líneas independientes de drenaje e inyección con un conector en T.
Para un análisis más profundo sobre la validación del envasado de dispositivos y el cumplimiento para marcas privadas, consulte nuestros marcos técnicos sobre envasado de barrera estéril y validación de vida útil, nuestra matriz de decisión de UDI para dispositivos de marca privada y nuestra guía sobre transferencia de diseño y control de cambios bajo QMSR/ISO 13485.
Nuestro compromiso editorial con una debida diligencia transparente: No pedimos a los posibles distribuidores ni a los equipos de adquisiciones que acepten la calidad como un acto de fe. Creemos que, ya sea que esté calificando a VEMERIX o a cualquier otro fabricante médico global, debería someter nuestros kits a la lista de verificación exacta de seis filtros descrita en la Tabla 5.
Proporcionamos a distribuidores calificados y socios OEM expedientes completos de evidencia regulatoria—incluidos certificados de registro de componentes, informes de validación de esterilización por OE según ISO 11135, datos de validación de envasado conforme a ISO 11607 y acuerdos de calidad integrales. Explore nuestros Sistemas de gestión de calidad y regulatorios o póngase en contacto con nuestro equipo técnico para solicitar paquetes de muestras y documentación regulatoria.
8. Preguntas frecuentes (FAQ)
¿Requiere siempre un kit médico de conveniencia su propio 510(k) en los Estados Unidos?
No. Conforme a la guía regulatoria provisional sobre kits de conveniencia de mayo de 1997 de la FDA, la FDA ejerce discrecionalidad en la aplicación de la norma (lo que significa que no tiene la intención de exigir un 510(k)) si el kit coincide con uno de los tipos reconocidos en la lista de la FDA (p. ej., bandeja de circuncisión, bandeja de punción estéril), todos los dispositivos componentes cuentan de forma independiente con autorización 510(k) o están exentos, y el ensamblador mantiene determinaciones documentadas en su sistema de calidad (bajo el QMSR / ISO 13485) que demuestran que el envasado y la esterilización no afectan la seguridad ni la eficacia de los componentes.1 Si se incumple cualquiera de las condiciones, se requiere un 510(k) específico.
¿Puede un paquete de procedimientos del artículo 22 del MDR de la UE llevar su propio marcado CE en la caja exterior?
No. En virtud del artículo 22(5) del Reglamento (UE) 2017/745, los paquetes de procedimientos ensamblados conforme al artículo 22(1) no llevarán en sí mismos un marcado CE adicional.5 Los componentes individuales con marcado CE en su interior conservan su condición de CE, pero el paquete exterior lleva el nombre y la dirección del ensamblador, su propio UDI (UDI-DI + identificador de producción) y la información de la sección 23 del anexo I; el UDI-DI básico se registra en EUDAMED en lugar de figurar en la etiqueta. Si el ensamblador somete el paquete a esterilización terminal en virtud del artículo 22(3), la intervención del organismo notificado se limita a los aspectos relacionados con garantizar y mantener la esterilidad —el paquete en sí sigue sin llevar un marcado CE adicional.
¿Puede un distribuidor de dispositivos médicos ensamblar kits de procedimiento estériles en su propio almacén?
Sí, pero hacerlo eleva al distribuidor a la categoría de fabricante legal bajo ambos regímenes. En los Estados Unidos, el distribuidor pasa a ser un ensamblador/reenvasador sujeto al registro de establecimientos de la FDA (21 CFR Parte 807), al listado de dispositivos, al cumplimiento del QMSR y a las normas de UDI a nivel de kit. En la UE, el distribuidor pasa a ser un ensamblador del artículo 22 (lo que requiere el registro de agente en EUDAMED y una declaración conforme al artículo 22) o, si realiza esterilización terminal, debe someterse a una auditoría de un organismo notificado en virtud del artículo 22(3).
¿Cuál es la causa más común de retiros de kits de procedimiento en la base de datos de la FDA?
En nuestro análisis de 4,426 acciones de retiro de kits/bandejas de la FDA (2015–2026), las fallas en la barrera estéril y en la integridad del envasado constituyeron el 31.1% (1,377 acciones), seguidas de defectos de calidad de los componentes con un 29.1% (1,288 acciones).9 Además, al menos 330 retiros de kits fueron retiros en cascada puros causados por subcomponentes aguas arriba que fueron retirados o sometidos a una alerta de seguridad de la FDA, lo que subraya la necesidad crítica de un estricto control de cambios de proveedores.
¿Significa un alto número de retiros que los kits de procedimiento son inherentemente más riesgosos que los dispositivos individuales?
No. Los registros de vigilancia pasiva en openFDA reflejan el volumen comercial, la gran cantidad de componentes individuales por kit y las normas obligatorias de notificación poscomercialización—no la verdadera incidencia de fallas clínicas ni la seguridad relativa del producto. Los kits multicomponente dominan las cadenas de suministro hospitalarias; cuando un fabricante aguas arriba retira una jeringa o un vial ampliamente distribuidos, docenas de ensambladores de kits aguas abajo deben ejecutar retiros obligatorios de kits, incluso si el envasado primario y la barrera estéril del kit estaban impecables.