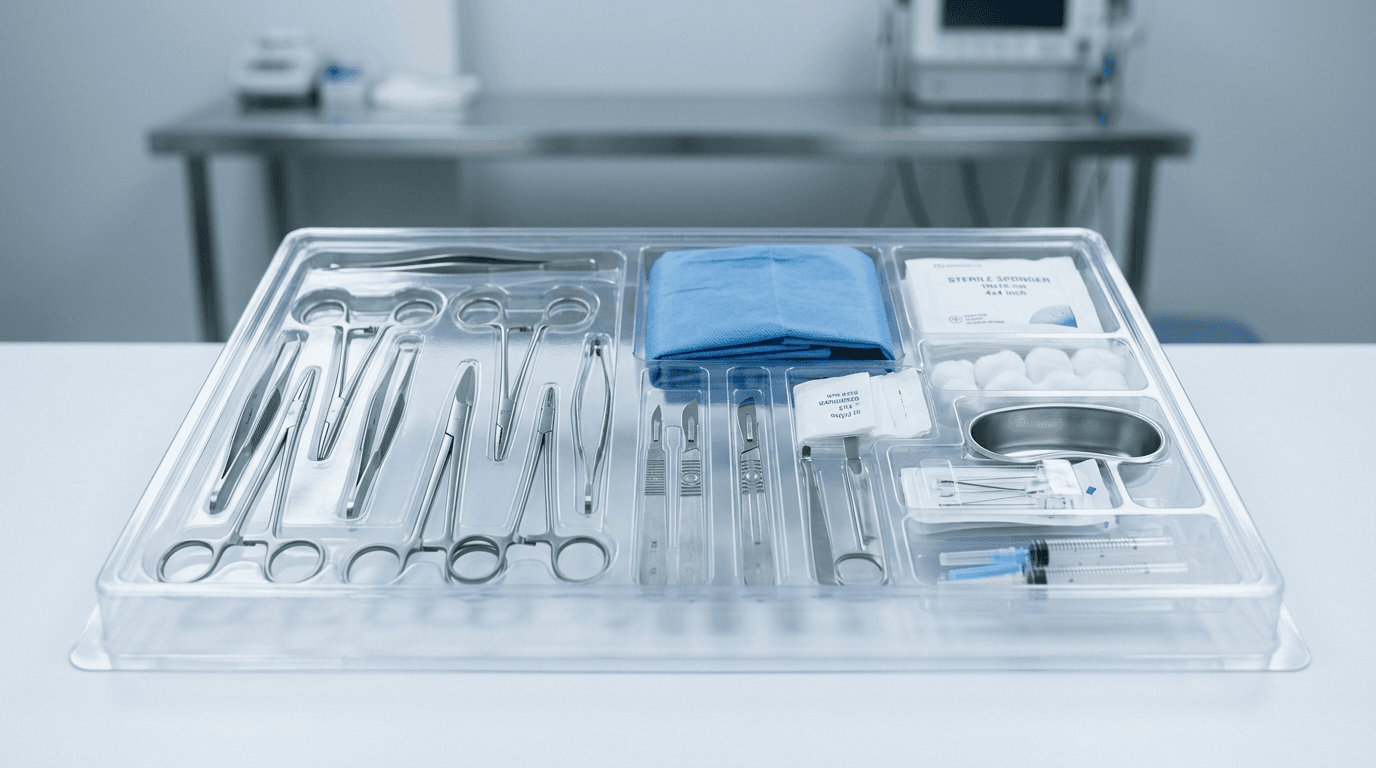
Contexto executivo e público-alvo: Este guia destina-se a distribuidores de dispositivos médicos, comitês de compras hospitalares, detentores de marcas OEM/private-label e profissionais de assuntos regulatórios que atuam ou realizam aquisições para os mercados dos Estados Unidos e da União Europeia. Ao adquirir ou montar uma bandeja estéril pré-embalada contendo múltiplos instrumentos, curativos e materiais de consumo, as equipes comerciais frequentemente perguntam: A combinação de componentes liberados ou com marcação CE em uma única embalagem estéril exige uma nova submissão pré-mercado? Quem assume a responsabilidade de fabricante legal? E quais evidências documentais devem ser auditadas antes de importar ou liberar um lote?
A resposta direta é que nem a FDA dos EUA nem o MDR da UE tratam um kit montado como uma mera 'sacola de compras' de itens previamente liberados. A montagem de um kit cria uma entidade regulatória distinta, com rotulagem própria, Identificação Única de Dispositivo (UDI), requisitos de sistema de gestão da qualidade (SGQ) e responsabilidade pós-comercialização. Este guia desmembra as estruturas jurídicas em ambas as jurisdições, analisa padrões reais de falha do banco de dados de recalls da FDA e fornece uma lista de verificação de nível decisório para a sua próxima solicitação de cotação (RFQ) ou auditoria de fornecedor.
Neste guia
- O que é um 'kit de procedimento' para um órgão regulador
- Quando um kit precisa de seu próprio FDA 510(k) — e a política de kits de conveniência de 1997
- O que o MDR da UE exige no Artigo 22
- O que realmente dá errado — análise de 4,426 recalls de kits/bandejas
- Quem é o fabricante legal de um kit montado
- O checklist de aquisição e verificação em nível de kit
- Onde a VEMERIX se enquadra — e onde a devida diligência ainda começa
- Perguntas frequentes
1. O que é exatamente um 'kit de procedimento' para um órgão regulador — e por que ele não é apenas a soma de seus componentes?
Para um profissional clínico ou comprador hospitalar, um kit de procedimento estéril é uma ferramenta de eficiência operacional: uma embalagem estéril única contendo um clamp de circuncisão descartável, bisturi, campo cirúrgico, fio de sutura e gaze, ou uma capa para sonda de ultrassom, guia de agulha e sachê de gel estéril. Ele reduz o tempo de preparação, elimina gargalos na rotatividade de salas e padroniza a técnica asséptica.
Para uma autoridade regulatória, no entanto, embalar múltiplos dispositivos médicos em conjunto introduz novos vetores cumulativos de risco físico, químico e microbiológico:
- Dinâmica física e de embalagem: Instrumentos metálicos pesados embalados junto a capas finas de poliuretano para sondas ou tubos para fluidos podem provocar abrasão ou perfurar a barreira estéril durante o transporte.
- Interações químicas e de materiais: Gás óxido de etileno (EO) residual, plastificantes ou adesivos de um insumo podem migrar para dispositivos adjacentes durante a esterilização terminal ou o envelhecimento durante o prazo de validade.
- Mudanças na finalidade prevista: Agrupar componentes individuais pode implicar um novo fluxo de trabalho clínico ou procedimento não coberto pelas Instruções de Uso (IFU) dos fabricantes originais dos componentes.
- Incompatibilidades de esterilização: Submeter componentes pré-esterilizados a um segundo ciclo de esterilização terminal (por exemplo, reesterilizar uma lâmina já irradiada com gás EO) pode degradar polímeros, fragilizar plásticos ou alterar a potência química.
De acordo com a legislação federal dos EUA, o 21 CFR 801.3 fornece a definição estatutária exata: 'Kit de conveniência significa dois ou mais dispositivos médicos diferentes embalados juntos para a conveniência do usuário.'2
Na arquitetura de classificação da FDA (analisada a partir do recorte de classificação do openFDA de 24 de julho de 2026, abrangendo um total de 7,084 códigos de produto), os kits não são um aspecto secundário. 358 códigos de produto — 132 de Classe I, 199 de Classe II, 12 de Classe III e 15 não classificados ou designados de outra forma — contêm 'kit' ou 'tray' no nome do tipo de dispositivo (correspondência em nível de palavra; kits classificados sob nomes no estilo de componentes não são contabilizados).9,11 Além da contagem em nível de nome, os próprios registros de classificação da FDA documentam um regime dedicado a kits: códigos como OHG (Circumcision Tray) e MCY (Wound Dressing Kit) declaram em suas próprias definições de classificação que foram estabelecidos sob o guia de kits de conveniência de 20 de maio de 1997 e estão sob discricionariedade de fiscalização, não exigindo um 510(k) em nível de kit quando os critérios do guia forem atendidos.11
Além disso, muitos kits de procedimentos são regulamentados e liberados como dispositivos por direito próprio por meio de notificações pré-mercado 510(k) padrão, em vez de depender da discricionariedade aplicável à montagem de kits de conveniência. A Tabela 1 ilustra como códigos de produto dedicados a kits coexistem com liberações de dispositivos individuais no banco de dados de 510(k) da FDA.
| Código do produto | Nome de classificação do dispositivo | Classe da FDA | Painel de especialidade médica | Total histórico de 510(k)s no openFDA | Requerentes representativos de predicados |
|---|---|---|---|---|---|
| FCM | Bandeja, cateterização, uretral estéril, com ou sem cateter (kit) | Classe II (21 CFR 876.5130) | Gastroenterologia / Urologia | 60 | C.R. Bard (TOUCHLESS II, 1991; BD Touchless Plus, maio de 2026), Latex Industries, Amsino International |
| MCY | Kit de curativo para feridas | Classe II (21 CFR 880.5075) | Hospital Geral | 24 — todos datados de 1990 a março de 1997; o registro de classificação do código agora o enquadra na política de kits de conveniência de 1997 | ConvaTec (E.R. Squibb), Busse Descartáveis Hospitalares, Catalina Biomédica |
| FCH | Bandeja de biópsia, sem instrumentos de biópsia | Classe I (21 CFR 876.4730) | Gastroenterologia / Urologia | 2 | Kontron Instrumentos, Manan Fabricação |
| NWO | Kit de cateter urinário | Classe II (21 CFR 876.5130) | Gastroenterologia / Urologia | 1 | Companhia de Cateteres do Colorado |
| OHG | Bandeja de circuncisão | Classe II (21 CFR 884.4530) | Obstetrícia / Ginecologia | 0 | Registro de classificação: estabelecido sob o guia de kits de conveniência de 20 de maio de 1997; sob discricionariedade de fiscalização |
| PPB / OWL / PEZ | Kit de cateter de Foley · Kit de inserção de cateter periférico · Kit de troca de curativo de cateter venoso central | Classe II (21 CFR 876.5130 / 880.5200) | Gastroenterologia / Urologia · Hospital Geral | 0 cada | Registros de classificação: estabelecidos sob o guia de kits de conveniência de 20 de maio de 1997; sob discricionariedade de fiscalização |
A coexistência de liberações 510(k) dedicadas a kits — o código FCM foi liberado continuamente de 1976 até maio de 2026, e o FCH e o NWO possuem um pequeno número de liberações em nível de kit — juntamente com códigos de kits cujos registros de classificação os enquadram na política de discricionariedade de fiscalização de 1997 (OHG, MCY desde maio de 1997, PPB, OWL, PEZ) confirma a premissa central: a primeira verificação regulatória de um comprador de kits deve determinar se o produto proposto está sendo comercializado sob uma liberação 510(k) dedicada a kits ou sob a discricionariedade de fiscalização do montador.10
2. Quando um kit precisa de seu próprio 510(k) da FDA — e quando o montador pode se amparar na política de 1997?
Nos Estados Unidos, distribuidores e montadores de dispositivos médicos frequentemente acreditam que, se todos os itens dentro de um kit forem comercializados legalmente, o próprio kit estará completamente isento da supervisão da FDA. Isso é juridicamente incorreto. A política regulatória aplicável é o guia Convenience Kits Interim Regulatory Guidance da FDA, emitido em 20 de maio de 1997.1
A política de 1997 é um exercício de discricionariedade de fiscalização, não uma isenção legal formal. O FDA declara explicitamente que 'não pretende exigir a liberação 510(k)' para um kit de conveniência, mas apenas quando todas as três condições cumulativas a seguir forem rigorosamente atendidas:
- Condição 1 — Tipo de kit listado: O kit deve corresponder a um dos tipos de kit reconhecidos e publicados no Anexo do Guia de 1997 (que trata 'kit', 'conjunto' e 'bandeja' como sinônimos). A lista inclui explicitamente Bandeja de Circuncisão (sob Dispositivos Obstétricos e Ginecológicos), Bandeja de Punção Estéril (sob Dispositivos para Cirurgia Geral e Plástica), Bandeja de Cuidados com Cateter (sob Dispositivos Gastroenterológicos e Urológicos), Kit de Remoção de Sutura, Bandeja de Troca de Curativo e Bandeja de Biópsia de Medula Óssea.
- Condição 2 — Componentes liberados de forma independente: Cada componente de dispositivo médico dentro do kit já deve possuir sua própria liberação 510(k) válida ou ser legalmente isento de 510(k) por direito próprio. O montador não pode introduzir um componente não aprovado ou não autorizado em um kit de conveniência.
- Condição 3 — Determinação documentada no Sistema da Qualidade: O montador/fabricante deve manter determinações documentadas nos arquivos do seu Sistema da Qualidade demonstrando que a montagem e qualquer processamento posterior (como embalagem e esterilização terminal) não afetam significativamente a segurança ou a eficácia de nenhum dispositivo componente.
Se qualquer uma dessas três condições não for cumprida, a discricionariedade de fiscalização deixa de se aplicar, e o kit se torna um dispositivo adulterado ou incorretamente rotulado, exigindo sua própria notificação pré-mercado 510(k) dedicada antes da distribuição comercial.
Quais fatores levam um kit de conveniência a perder a discricionariedade de fiscalização do 510(k)?
As equipes regulatórias e de compras devem monitorar cinco limites específicos que invalidam imediatamente o status de kit de conveniência:
- Inclusão de dispositivos não aprovados ou não liberados: Adquirir um bisturi genérico, guia de agulha ou pinça de um fornecedor estrangeiro não registrado que não possua uma liberação 510(k) ativa ou listagem de isenção de 510(k) anula a discricionariedade de todo o kit.
- Inclusão de medicamentos ou produtos biológicos: O guia de 1997 mantém os requisitos para medicamentos inalterados: ele direciona os montadores de kits que contêm componentes regulados como medicamentos ao centro de medicamentos do FDA (CDER) para os requisitos pré-mercado desses componentes medicamentosos, e não se aplica a kits sob jurisdição do CBER (produtos biológicos). A adição de um anestésico local pré-preenchido (como Lidocaína HCl a 1%) retira o kit desta política exclusiva para dispositivos e o insere no campo dos produtos combinados medicamento-dispositivo.
- Alteração das indicações ou dos fluxos de trabalho dos componentes: Agrupar um trocarte e um cateter de uso geral e comercializar o kit especificamente para uma indicação neonatal ou cardiovascular especializada não liberada para os componentes individuais.
- Interações de esterilização: Submeter um componente liberado apenas para radiação gama a um ciclo de esterilização por óxido de etileno (EO) que gere resíduos tóxicos ou altere a resistência à tração do polímero sem dados validados de biocompatibilidade.
- Kits IVD e produtos combinados: A interpretação do FDA sobre kits de conveniência no âmbito do UDI exclui dispositivos de diagnóstico in vitro sujeitos aos requisitos de rotulagem de IVD do 21 CFR Parte 809 e produtos combinados conforme definidos no 21 CFR 3.2(e) — kits de teste IVD situam-se fora das regras para kits de conveniência abordadas neste guia.
O montador ainda é um fabricante legal: obrigações de QMSR e UDI do kit
Um equívoco comum entre distribuidores é que basear-se na política de kits de conveniência de 1997 elimina as obrigações gerais de fabricação. Na realidade, o FDA considera a entidade que embala e esteriliza o kit como um fabricante de dispositivos sujeito ao registro completo de estabelecimento (21 CFR Parte 807), à listagem de dispositivos e às Boas Práticas de Fabricação Vigentes (CGMP).
A transição para o QMSR (em vigor a partir de 2 de fevereiro de 2026): O guia de 1997 determinava que os montadores mantivessem arquivos 'de acordo com o Regulamento do Sistema da Qualidade (21 CFR 820)'. Em 2 de fevereiro de 2026, o Regulamento do Sistema de Gestão da Qualidade (QMSR) da FDA entrou em vigor, harmonizando a Parte 820 do 21 CFR com a ISO 13485:2016.4 A FDA não reeditou o guia de 1997, mas o sistema da qualidade ao qual ele se refere agora é o QMSR: os montadores de kits devem manter suas determinações de kits de conveniência, análises de compatibilidade e registros de esterilização dentro de um SGQ baseado na ISO 13485:2016 — por exemplo, sob seus controles de projeto e desenvolvimento (Cláusula 7.3) e de produção (Cláusula 7.5) — em vez do texto substituído do QSR.
Identificação Única de Dispositivos (UDI) em nível de kit: De acordo com os regulamentos de UDI da FDA e o guia de kits de conveniência de abril de 2019, um kit de conveniência é tratado como um dispositivo individual para fins de rotulagem de UDI.3 Sob o 21 CFR 801.30(a)(11), os dispositivos individuais acondicionados no recipiente imediato de um kit de conveniência estão isentos de portar seu próprio UDI em suas embalagens individuais, desde que o rótulo externo do kit de conveniência traga um Identificador de Dispositivo (DI) e um Identificador de Produção (PI) de UDI em conformidade. Observe a limitação: o guia de 2019 declara que sua interpretação de kits de conveniência se aplica apenas ao sistema de UDI e não define o termo para outras finalidades regulatórias.
3. O Que Exige o Artigo 22 do MDR da UE — Declaração, Organismo Notificado ou Avaliação Completa de Conformidade?
Na União Europeia, o regime regulatório para kits multicomponentes é regido pelo Artigo 22 do Regulamento (UE) 2017/745 (Regulamento de Dispositivos Médicos / MDR), intitulado 'Sistemas e conjuntos de procedimentos'.5
Diferentemente da política de discricionariedade na fiscalização adotada pelos EUA, o Artigo 22 estabelece uma estrutura regulamentar codificada em três níveis. A via de conformidade aplicável depende inteiramente de os componentes já possuírem a marcação CE, de serem combinados dentro de suas finalidades previstas aprovadas e de o montador esterilizar o conjunto final.
| Via do MDR | Base Legal | Condições de Aplicabilidade | Papel do Organismo Notificado | Marcação CE na Embalagem Externa | Documentos Finais Obrigatórios |
|---|---|---|---|---|---|
| Via 1: Rota da Declaração | Artigo 22(1) e 22(2) do MDR | Combinação de dispositivos com marcação CE (e DIVs ou outros produtos) estritamente dentro de suas finalidades previstas e dos limites dos fabricantes. | Nenhum exigido. | Não. O conjunto traz a identificação do montador, mas NÃO uma marcação CE adicional. | Declaração do Artigo 22(2) redigida e mantida à disposição das autoridades competentes pelo período de retenção aplicável nos termos do Artigo 10(8) (pelo menos 10 anos; prevalece o período mais longo aplicável); instruções de uso (IFU)/rotulagem da Seção 23 do Anexo I. |
| Via 2: Rota de Esterilidade por Organismo Notificado | Artigo 22(3) do MDR | O montador esteriliza o conjunto de procedimentos (contendo componentes com marcação CE) para colocação no mercado. | Avaliação por Organismo Notificado (Anexo IX ou Anexo XI, Parte A) estritamente limitada aos aspectos de garantia e manutenção da esterilidade até que a barreira estéril seja aberta ou danificada. | Nenhuma marcação CE adicional no conjunto — aplica-se o Artigo 22(5). O escopo do certificado do organismo notificado abrange apenas os aspectos de esterilidade. | Certificado do organismo notificado limitado à esterilidade; declaração do Artigo 22 (além da declaração separada de que a esterilização seguiu as instruções dos fabricantes dos componentes); validação da esterilização segundo a EN ISO 11135 / 11137; registros de embalagem segundo a ISO 11607. |
| Via 3: Dispositivo por Direito Próprio | Artigo 22(4) do MDR | Qualquer componente não possui a marcação CE; a combinação é incompatível com a finalidade prevista; ou a esterilização contradiz as instruções de uso (IFUs) dos componentes. | Avaliação completa de conformidade nos termos do Artigo 52 com base na classificação própria do conjunto; o montador assume as obrigações que incumbem aos fabricantes. | Sim. O conjunto é um dispositivo por direito próprio e deve ostentar a marcação CE (com o número do organismo notificado quando a sua classe exigir o envolvimento de um organismo notificado). | Documentação Técnica Completa (Anexos II e III); Relatório de Avaliação Clínica (CER); Sistema de Gestão da Qualidade; Certificado CE. |
Desconstruindo as subseções do Artigo 22: declarações, esterilidade e o precipício do 'dispositivo por direito próprio'
Compreender a mecânica exata do Artigo 22 exige examinar suas subseções legais em detalhes:
- Artigo 22(1) Escopo: Pessoas físicas ou jurídicas podem combinar dispositivos médicos com a marcação CE com outros dispositivos com a marcação CE, DIVs (nos termos do Regulamento (UE) 2017/746) ou outros produtos que estejam em conformidade com a legislação aplicável da UE, desde que sejam colocados no mercado como um sistema ou conjunto para procedimentos.
- Artigo 22(2) A declaração elaborada: O montador deve elaborar uma declaração formal declarando que: (a) verificou a compatibilidade mútua dos dispositivos de acordo com as instruções dos fabricantes e agiu em conformidade ao montar o conjunto; (b) embalou o sistema ou conjunto para procedimentos de modo que as características e o desempenho dos dispositivos não sejam adversamente afetados, e o forneceu com as informações relevantes, incluindo as informações a serem fornecidas pelos fabricantes nos termos da Seção 23 do Anexo I; e (c) toda a atividade está sujeita a métodos adequados de monitoramento interno, verificação e validação.
- Artigo 22(3) Procedimento de esterilização por organismo notificado: Se o montador esterilizar o conjunto para procedimentos, deverá aplicar um dos procedimentos de avaliação da conformidade do Anexo IX (auditoria de SGQ) ou do Anexo XI, Parte A (Garantia da Qualidade da Produção). Crucialmente, a auditoria e o certificado do organismo notificado limitam-se estritamente aos aspectos da montagem relacionados a assegurar e manter a esterilidade até que a barreira estéril seja aberta ou danificada.
- Artigo 22(4) O gatilho do 'dispositivo por direito próprio': Se o conjunto contiver qualquer dispositivo que não ostente a marcação CE, se a combinação de dispositivos não for compatível com suas finalidades previstas originais ou se a esterilização não tiver sido realizada de acordo com as instruções dos fabricantes dos componentes, o conjunto é tratado como um dispositivo por direito próprio. O montador assume então as obrigações que incumbem aos fabricantes nos termos do Artigo 10 e deve submeter o kit a uma avaliação da conformidade completa nos termos do Artigo 52.
- Artigo 22(5) Proibição de marcação CE adicional: O Artigo 22(5) determina explicitamente: 'Os sistemas ou conjuntos para procedimentos referidos no parágrafo 1 não devem, eles próprios, ostentar uma marcação CE adicional'. Em vez disso, o rótulo do conjunto deve conter o nome, nome comercial/marca registrada e endereço de contato do montador, juntamente com as informações especificadas na Seção 23 do Anexo I.
MDCG 2018-3 Rev.1: Regras de UDI e condições de contorno
O Grupo de Coordenação de Dispositivos Médicos (MDCG) da Comissão Europeia emitiu o MDCG 2018-3 Rev.1 (junho de 2020) para estabelecer a mecânica de UDI e de registro para sistemas e conjuntos para procedimentos.6
Nos termos do MDCG 2018-3 Rev.1, um conjunto para procedimentos do Artigo 22 deve receber a atribuição de um UDI-DI Básico — identificando conjuntos com o mesmo grupo de componentes e a mesma finalidade prevista — e ser fornecido, juntamente com os demais elementos essenciais de dados da Parte B do Anexo VI, ao banco de dados de UDI (EUDAMED) sob o Número Único de Registro (SRN) do montador, em conformidade com o Artigo 29(2). O conjunto em si deve, então, receber e ostentar seu próprio UDI (UDI-DI + UDI-PI), geralmente afixado na parte externa da embalagem; o UDI-DI Básico é o identificador de registro, não um elemento de rotulagem. A orientação confirma explicitamente que os conjuntos enquadrados no Artigo 22(4) (dispositivos por direito próprio) estão fora do escopo do registro de conjuntos para procedimentos e devem seguir as regras padrão de UDI para dispositivos médicos.
O limite do agrupamento solicitado pelo cliente: O MDCG 2018-3 Rev.1 também traça uma fronteira prática abaixo do Artigo 22: quando um agente da cadeia de suprimentos disponibiliza produtos diferentes em conjunto a pedido de um cliente ou hospital e — nessa combinação como um todo — não coloca essa combinação no mercado por si próprio nem pretende que ela seja utilizada em conjunto para uma finalidade médica específica, essa pessoa é considerada um distribuidor, e não um produtor de sistemas ou conjuntos para procedimentos nos termos do Artigo 22(1). O próprio exemplo da diretriz: um distribuidor que fornece uma pinça estéril, uma agulha estéril e luvas cirúrgicas em uma única remessa a pedido de um cliente. O corolário para os compradores: conjuntos para procedimentos padronizados e catalogados, produzidos com antecedência para distribuição comercial, enquadram-se no Artigo 22, e um fornecedor não pode se esquivar de suas obrigações chamando um conjunto de catálogo de 'agrupamento personalizado'.
4. O que realmente dá errado com kits em campo — Análise de 4,426 recolhimentos de kits/bandejas da FDA (2015–2026)
A teoria regulatória dita o que deveria acontecer; os dados de vigilância pós-comercialização revelam onde a montagem dos kits realmente falha. Para quantificar os mecanismos de falha no mundo real, consultamos o banco de dados de recolhimentos de dispositivos do openFDA (instantâneo local de 24 de julho de 2026, totalizando 58,785 ações de recolhimento no total).9
Em todos os códigos de produtos de dispositivos médicos, 7,343 de 58,785 ações históricas de recolhimento (12.5%) mencionavam um kit ou bandeja na descrição do produto. Concentrando-se na janela regulatória moderna de 2015 até o ano parcial de 2026, os montadores de kits e bandejas — em ações iniciadas em sua maioria pela própria empresa e registradas no banco de dados de recolhimentos da FDA — registraram 4,426 ações de recolhimento de kits/bandejas.
A classificação das justificativas descritivas dos 4,426 recolhimentos por meio de uma taxonomia de causas-raiz não excludente revela onde as falhas de controle de qualidade se concentram (Tabela 3).
| Classe de falha do recolhimento | Contagem de ações de recolhimento | Porcentagem de recolhimentos de kits | Mecanismos subjacentes de engenharia e montagem |
|---|---|---|---|
| Barreira estéril / Integridade da embalagem | 1,377 | 31.1% | Vazamentos por canais na selagem de envelopes, microperfurações (pinholes) em Tyvek, fissuras em blisters termoformados, abrasão por instrumentos cortantes, microrrasgos por vibração no transporte. |
| Defeito de qualidade de componente (não esterilidade) | 1,288 | 29.1% | Defeitos em componentes de subfornecedores: canhões plásticos trincados, pontas de agulha rombas, torneirinhas (stopcocks) com defeito, tubos de cateter fora de especificação, lâminas de bisturi defeituosas. |
| Erros de rotulagem / Conteúdo das instruções de uso (IFU) | 435 | 9.8% | Datas de validade ausentes, códigos de barras UDI-PI incorretos, contraindicações ausentes, discrepâncias entre traduções de idiomas, omissão de instruções de uso (IFU) em francês/espanhol. |
| Componente incorreto / não pretendido incluído | 323 | 7.3% | Trocas na linha de montagem: inclusão de cateter com calibre French incorreto, agulha com calibre (gauge) errado, material de sutura errado ou pinça de tamanho incorreto nas cavidades do blister. |
| Componente ausente / incompleto | 219 | 4.9% | Omissões do operador na montagem: campo cirúrgico estéril ausente, haste aplicadora de antisséptico (swabstick) ausente, capa de agulha ausente ou ausência de placa neutra. |
| Vencimento / Prazo de validade / Controle de datas | 222 | 5.0% | Kit distribuído após a data de validade do seu componente de vencimento mais próximo; registros de prazo de validade divergentes entre a embalagem interna e a externa. |
| Outro / Motivo narrativo geral | 1,569 | 35.4% | Narrativas em texto livre não categorizadas, investigações multidimensionais complexas, recolhimentos preventivos voluntários, investigações de reclamações de clientes. |
Nota metodológica: As categorias na Tabela 3 não são mutuamente excludentes (as narrativas individuais de recolhimento frequentemente citam múltiplas falhas concomitantes, como um defeito de componente que leva à abrasão da embalagem); as porcentagens representam a fração do conjunto de dados de 4,426 ações que correspondem a padrões de palavras-chave específicos. As contagens representam ações notificadas, e não taxas de incidência.
O fenômeno do recolhimento em cascata: quando um único componente compromete todo o kit
O achado de maior impacto no histórico de recolhimentos de 2015–2026 é o fenômeno do recolhimento em cascata. Um montador de kits pode manter salas limpas impecáveis, uma validação de selagem de envelopes perfeita e registros de lote sem falhas, mas ainda assim enfrentar um recolhimento de campo massivo e multimilionário porque um fornecedor de componentes a montante emitiu um recolhimento para um único item dentro da bandeja.
Nossa análise do conjunto de dados identificou pelo menos 330 ações de recolhimento de kits entre 2015 e 2026 que foram desencadeadas porque um subcomponente contido foi recolhido a montante ou tornou-se objeto de um alerta de segurança da FDA (113 em 2024 — dominadas por kits contendo seringas plásticas abrangidas pelo Alerta de Segurança da FDA de 19 de março de 2024 — e 68 já no ano parcial de 2026). Dois registros recentes da API openFDA verificados em tempo real demonstram como as cascatas de componentes ocorrem na prática:
- Caso 1 — Cascata na Bandeja de Circuncisão da Medline (Recolhimento Z-2546-2026 da FDA, iniciado em 21 de maio de 2026): A Medline Industries iniciou um recolhimento de 512 kits de conveniência — incluindo especificamente a MERCY MEDICAL CIRCUMCISION TRAY — porque os kits continham ampolas de Huons Lidocaine HCl Injection USP 1% que a Huons havia recolhido a montante após uma inspeção de fabricação da FDA identificar problemas de qualidade.7 A montagem, a selagem e a esterilidade do próprio kit não estavam em questão — o recolhimento existiu unicamente devido à ampola do medicamento em seu interior.
- Caso 2 — Cascata no Kit de Acesso Vascular Guiado por Ultrassom da Medline (Recolhimento Z-2742-2024 da FDA, iniciado em 8 de abril de 2024): A Medline recolheu kits de procedimento (incluindo kits de inserção de cateter periférico guiada por ultrassom) porque continham seringas plásticas descartáveis afetadas pelo Alerta de Segurança da FDA emitido em 19 de março de 2024, referente a seringas plásticas de determinados fabricantes.8
Concentração de Recolhimentos de Bandejas de Circuncisão: Em todo o conjunto de dados de 2015–2026, 33 ações de recolhimento nomearam especificamente bandejas de circuncisão ou kits de circuncisão (predominantemente da Medline Industries e da Centurion Medical Products). As causas-raiz abrangeram cascatas de componentes (seringas afetadas, lidocaína recolhida, compressas de preparo com PVP não conformes, adesivo MASTISOL), falhas de selagem da barreira estéril (termosselagens incompletas, embalagens comprometidas) e omissões na montagem (um lote de kits distribuído sem o processo de esterilização exigido).9
Ressalva Crítica de Pós-Mercado: Os dados de vigilância passiva nas bases de dados MAUDE e de recolhimentos da FDA refletem o volume de notificações, a composição dos produtos e a presença comercial no mercado — e não taxas absolutas de falha ou classificações de segurança. Um grande montador de kits como a Medline aparece frequentemente nos dados de recolhimento porque fabrica dezenas de milhões de pacotes de procedimento anualmente em milhares de configurações hospitalares.
5. Quem é o fabricante legal de um kit montado — e quais são as armadilhas da montagem de kits em armazém?
Um cenário operacional frequente na distribuição de dispositivos médicos envolve a 'montagem de kits em armazém': um distribuidor regional adquire dispositivos de circuncisão estéreis prontos de um fabricante, pacotes de campos cirúrgicos estéreis de um segundo e gaze estéril de um terceiro, coloca todos os três em uma caixa externa com sua marca em seu armazém local e vende a combinação como um 'Pacote Completo de Procedimento de Circuncisão'.
Qual é o status legal desse distribuidor perante a legislação dos EUA e da UE?
| Dimensão Regulatória | Estados Unidos (FDA 21 CFR) | União Europeia (MDR 2017/745) |
|---|---|---|
| Papel Legal Atribuído | Fabricante / Reembalador / Rerrotulador (21 CFR 807.3). | Montador de Sistema/Conjunto para Procedimentos (Artigo 22) ou Fabricante Legal (Artigo 16 / Artigo 22(4)). |
| Registro de Estabelecimento | Registro anual obrigatório junto à FDA e pagamento da taxa de estabelecimento da FDA. | Registro obrigatório de ator no EUDAMED; obtenção de um Número Único de Registro (SRN) de operador econômico. |
| Requisitos de SGQ | Deve estar em conformidade com o QMSR / ISO 13485 (21 CFR Part 820) para embalagem, rotulagem e manuseio. | Deve estabelecer procedimentos documentados de monitoramento interno, verificação e validação conforme o Artigo 22(2)(c). |
| Responsabilidades de rotulagem | O rótulo externo do kit deve indicar o montador/reembalador, listar todo o conteúdo e informar o UDI do kit. | O rótulo da embalagem externa deve conter a identificação do montador, o UDI próprio da embalagem (UDI-DI + UDI-PI) e as informações da Seção 23 do Anexo I; o Basic UDI-DI é registrado no EUDAMED, não aposto no rótulo. |
| Responsabilidade pela esterilização terminal | Se o distribuidor reesterilizar, a política de 1997 aplica-se apenas se ele puder comprovar — no âmbito de seu SGQ — que o processamento não afeta significativamente a segurança ou a eficácia dos componentes; caso contrário, o kit precisará de seu próprio 510(k). | Se o distribuidor realizar esterilização, DEVE ser submetido à avaliação por Organismo Notificado nos termos do Artigo 22(3), limitada aos aspectos de esterilidade. |
| Regra da validade mais curta | A data de validade no rótulo externo do kit NÃO PODE ultrapassar a data de validade mais curta de qualquer componente estéril incluído. | O prazo de validade do kit é estritamente limitado pelo prazo de validade validado do componente individual de validade mais curta. |
A armadilha da validade mais curta: Uma constatação recorrente em inspeções da FDA e em auditorias de organismos notificados da UE é o não cumprimento da regra da validade mais curta. Se uma bandeja de procedimento contiver uma pinça cirúrgica com prazo de validade de 5 anos, gaze estéril com prazo de validade de 3 anos e uma solução para preparo da pele com prazo de validade de 2 anos, o rótulo externo do kit deve conter uma data de validade de exatamente 2 anos. Atribuir uma data de validade de 5 anos ao kit o tornaria incorretamente rotulado.
6. Checklist de aquisição e verificação no nível do kit: o que exigir na sua próxima RFQ de fornecedores
Ao qualificar um fabricante contratado ou fornecedor de kits de procedimentos estéreis — como kits de anastômato de circuncisão, conjuntos de punção vascular guiada por ultrassom ou kits de curativo para NPWT —, as equipes de compras e de qualidade não devem aceitar um certificado genérico da ISO 13485 como comprovação de conformidade do kit. Exija o seguinte Pacote de Evidências do Kit em seis pontos nas especificações da sua RFQ (Tabela 5).
| Gate de auditoria | Entregáveis obrigatórios do fornecedor | Critérios de aceitação e sinais de alerta |
|---|---|---|
| Gate 1: Matriz de status regulatório dos componentes | Uma lista detalhada de materiais (BOM) relacionando cada subcomponente, seu fabricante legal, país de origem, número de liberação 510(k) da FDA ou status de isenção e número do Certificado CE da UE (com ID do Organismo Notificado). | Aprovado: 100% dos componentes possuem autorizações de mercado ativas e documentadas. Sinal de alerta: Qualquer componente que dependa de liberação 'pendente' ou de OEM estrangeiro não listado. |
| Gate 2: Avaliação de compatibilidade e interação | Avaliação de engenharia documentada conforme o Artigo 22(2)(a) do MDR e o QMSR da FDA, demonstrando compatibilidade física, química e biológica mútua entre os componentes. | Aprovado: Ausência comprovada de degradação de materiais, migração de plastificantes ou riscos de perfuração da embalagem durante ensaios de transporte (ASTM D4169). Sinal de alerta: Inexistência de dossiê de compatibilidade documentado. |
| Gate 3: Validação de esterilização e controle de rotina | Protocolo e relatório completos de validação de esterilização conforme a ISO 11135 (óxido de etileno) ou a ISO 11137 (radiação), atingindo Nível de Garantia de Esterilidade (SAL) de 10⁻⁶; relatórios de aeração de resíduos de EO conforme a ISO 10993-7. | Aprovado: Validação de biocarga por meio ciclo, dados de letalidade fracionada, resíduos de EO dentro dos limites permitidos para o paciente. Sinal de alerta: Basear-se em dados de esterilização de componentes individuais sem validação da embalagem completa. |
| Gate 4: Validação de barreira estéril e prazo de validade | Validação de embalagem conforme a ISO 11607-1/2, incluindo resistência de selagem (ASTM F88), penetração de corante (ASTM F1929), inspeção visual (ASTM F1886) e relatórios de envelhecimento acelerado/em tempo real. | Aprovado: Barreira estéril validada mantendo a integridade por meio de simulação de transporte e do prazo de validade declarado. Alerta vermelho: O prazo de validade do kit externo excede a data de validade do componente com vencimento mais próximo. |
| Etapa 5: Pacote de Rotulagem de UDI e Embalagem Externa | Arte de rotulagem completa apresentando UDI no nível do kit (GS1 ou HIBCC DataMatrix/1D), Identificador de Dispositivo (DI), Identificador de Produção (PI: Lote, Validade, Série), razão social/endereço do montador e instruções de uso (IFUs) da Seção 23 do Anexo I. | Aprovado: Sintaxe de UDI em conformidade, legibilidade verificada do código de barras GS1, advertências precisas e IFUs multilíngues. Alerta vermelho: Ausência de UDI no nível do kit ou marcação CE ilegal em embalagem do Artigo 22(1). |
| Etapa 6: Acordo de Controle de Mudanças e Notificação em Cascata | Acordo de Qualidade juridicamente vinculativo que exige notificação prévia de no mínimo 90 dias para qualquer alteração de fornecedor de componentes, mudança de material ou modificação de embalagem, e notificação imediata em até 24 horas sobre qualquer recolhimento a montante. | Aprovado: Critérios rigorosos de notificação de alterações alinhados à Cláusula 7.3.9 da ISO 13485:2016. Alerta vermelho: O contrato permite que o fornecedor substitua subcomponentes 'equivalentes' sem aviso prévio. |
7. Onde a VEMERIX se Insere — E Onde a Due Diligence Ainda Começa
A VEMERIX é a marca internacional da Weihai Medison Medical Equipment Co., Ltd., posicionada como uma Plataforma de Solução Total em Cirurgia Minimamente Invasiva voltada para urologia, cirurgia vascular e cuidados perioperatórios.
Nosso portfólio principal de consumíveis inclui kits dedicados de procedimentos estéreis multicomponentes, desenvolvidos especificamente para cirurgias ambulatoriais de alto volume e fluxos de trabalho clínicos especializados:
- Kit de Anastomato de Circuncisão (Lu Mech Reg. 20162020372): Um conjunto especializado para procedimentos urológicos que combina nosso anastomato de circuncisão Classe II da NMPA com gabarito de medição, pinça prepucial, bandagem elástica coesiva, curativo de gaze, hastes para antissepsia da pele e consumíveis auxiliares em configurações adulto e infantil. Para obter detalhes sobre a seleção de componentes do kit e testes de aceitação de lote, consulte o nosso guia de componentes e aceitação do kit de anastomato de circuncisão complementar.
- Kit de Punção Guiada por Ultrassom: Um kit de acesso guiado por imagem Classe II de uso único que combina capas estéreis universais para transdutor, guias de agulha estéreis, faixas elásticas de fixação e sachês de gel acústico estéril para localização de acesso vascular e fluxos de trabalho de orientação percutânea. Para conhecer as regras de compatibilidade da capa para transdutor, consulte nosso guia de seleção de kits de punção guiada por ultrassom.
- Kit Descartável de Curativo de Drenagem para NPWT: Um conjunto de cuidados perioperatórios com feridas que combina nossa cúpula de drenagem multicâmaras proprietária com sucção lateral (tecnologia S.O.M.T) com espuma de PVA / PU, membrana semipermeável e linhas independentes de drenagem e injeção com conector em T.
Para uma análise mais aprofundada da validação de embalagens de dispositivos e da conformidade para marcas próprias, consulte nossos referenciais técnicos sobre embalagem de barreira estéril e validação de prazo de validade, nossa matriz de decisão de UDI para dispositivos de marca própria e nosso guia sobre transferência de projeto e controle de mudanças sob a QMSR/ISO 13485.
Nosso Compromisso Editorial com uma Due Diligence Transparente: Não pedimos a potenciais distribuidores ou equipes de compras que aceitem a qualidade por mera confiança. Acreditamos que, quer você esteja qualificando a VEMERIX ou qualquer outro fabricante médico global, você deve submeter nossos kits ao exato checklist de verificação em seis etapas descrito na Tabela 5.
Fornecemos a distribuidores qualificados e parceiros OEM dossiês completos de comprovação regulatória — incluindo certificados de registro de componentes, relatórios de validação de esterilização por OE conforme a ISO 11135, dados de validação de embalagem segundo a ISO 11607 e Acordos de Qualidade abrangentes. Conheça nossos Sistemas de Gestão da Qualidade e Regulatória ou entre em contato com nossa equipe técnica para solicitar pacotes de amostras e documentação regulatória.
8. Perguntas frequentes (FAQ)
Um kit médico de conveniência sempre precisa de um 510(k) próprio nos Estados Unidos?
Não. De acordo com a Orientação Regulatória Provisória sobre Kits de Conveniência (Convenience Kits Interim Regulatory Guidance) de maio de 1997 da FDA, a FDA exerce discricionariedade na fiscalização (ou seja, não pretende exigir um 510(k)) se o kit corresponder a um dos tipos reconhecidos na lista da FDA (p. ex., Circumcision Tray, Sterile Puncture Tray), todos os dispositivos componentes possuírem liberação 510(k) independente ou forem isentos, e o montador mantiver determinações documentadas em seu Sistema de Qualidade (sob o QMSR / ISO 13485) comprovando que a embalagem e a esterilização não afetam a segurança ou a eficácia dos componentes.1 Se qualquer condição for descumprida, será exigido um 510(k) dedicado.
Um conjunto para procedimentos do Artigo 22 do MDR da UE pode ostentar sua própria marcação CE na caixa externa?
Não. Nos termos do Artigo 22(5) do Regulamento (UE) 2017/745, os conjuntos para procedimentos montados conforme o Artigo 22(1) não devem, eles próprios, ostentar uma marcação CE adicional.5 Os componentes individuais com marcação CE em seu interior mantêm seu status CE, mas a embalagem externa traz o nome e o endereço do montador, seu próprio UDI (UDI-DI + identificador de produção) e as informações da Seção 23 do Anexo I; o UDI-DI Básico é registrado no EUDAMED, em vez de constar no rótulo. Se o montador realizar a esterilização terminal do conjunto nos termos do Artigo 22(3), o envolvimento do organismo notificado limita-se aos aspectos que garantem e mantêm a esterilidade — o conjunto em si continua sem ostentar uma marcação CE adicional.
Um distribuidor de dispositivos médicos pode montar kits de procedimentos estéreis em seu próprio armazém?
Sim, mas isso eleva o distribuidor à condição de fabricante legal sob ambos os regimes. Nos EUA, o distribuidor passa a ser um montador/reembalador sujeito ao registro de estabelecimento da FDA (21 CFR Parte 807), à listagem de dispositivos, à conformidade com o QMSR e às regras de UDI no nível do kit. Na UE, o distribuidor torna-se um montador do Artigo 22 (o que exige o registro de agente no EUDAMED e uma Declaração do Artigo 22) ou, caso realize esterilização terminal, deve passar por uma auditoria de Organismo Notificado nos termos do Artigo 22(3).
Qual é a causa mais comum de recolhimentos de kits de procedimentos no banco de dados da FDA?
Em nossa análise de 4,426 ações de recolhimento de kits/bandejas da FDA (2015–2026), as falhas na barreira estéril e na integridade da embalagem constituíram 31.1% (1,377 ações), seguidas por defeitos de qualidade dos componentes com 29.1% (1,288 ações).9 Além disso, pelo menos 330 recolhimentos de kits foram recalls em cascata puros, causados por subcomponentes a montante que sofreram recolhimento ou foram objeto de um alerta de segurança da FDA, ressaltando a necessidade crítica de um controle rigoroso de mudanças de fornecedores.
Altos números de recolhimentos significam que os kits de procedimentos são inerentemente mais arriscados do que dispositivos individuais?
Não. Os registros de vigilância passiva no openFDA refletem o volume comercial, o grande número de componentes individuais por kit e as regras obrigatórias de notificação pós-mercado — e não a incidência real de falhas clínicas ou a segurança relativa do produto. Kits multicomponentes dominam as cadeias de suprimentos hospitalares; quando um fabricante a montante recolhe uma seringa ou frasco-ampola amplamente distribuído, dezenas de montadores de kits a jusante devem executar recolhimentos obrigatórios de kits, mesmo que a embalagem primária e a barreira estéril do kit estivessem impecáveis.