Registrierung und Vertrieb von Einweg-Zirkumzisionsgeräten: Ein Markteintritts-Evidenzpaket für die USA (FDA 510(k)), die EU (MDR) und China (NMPA) für Händler und Private-Label-KäuferEine rechtsordnungsübergreifende regulatorische Matrix und Evidenz-Checkliste für Händler zum Vergleich von US 21 CFR 884.4530, EU-MDR Klasse IIa Regel 6, provinziellen Klasse-II-NMPA-Registrierungen in China und WHO-Präqualifikationshürden.
FACHBEITRÄGE
Forschung und praxisnahe Beschaffungsleitfäden.
Durchsuchen Sie die Wissensbibliothek von VEMERIX nach praxisnahen Beschaffungsleitfäden sowie technischen, regulatorischen und evidenzbasierten Orientierungshilfen.
AKTUELLE ARTIKEL
Praxisnahe Leitfäden des Teams von VEMERIX.

Wunddebridement vor dem Vakuum: Was Medicare-Daten darüber zeigen, wo NPWT in der Versorgung tatsächlich steht (2026)Medicare-Daten zu ärztlichen Leistungen und aktuelle Leitlinien zur Wundversorgung zeigen, warum Debridement und Wundauflagen den Behandlungspfad definieren – und warum NPWT ein selektives, nachgelagertes Adjuvans bleibt.
So verifizieren Sie eine chinesische Medizinprodukte-Registrierung: Ein Leitfaden für Distributoren zum Lesen einer Zertifikatsnummer der NMPA sowie zur Prüfung von Gültigkeit, Geltungsbereich und LöschungenEin praxisnaher Verifizierungsablauf mit fünf Prüfschritten, Decoder für Zertifikatsnummern, Leitfaden für öffentliche Datenbanken und Nachweisverzeichnis für Vertriebsverträge für internationale Distributoren zur Qualifizierung chinesischer Medizinprodukte-Lieferanten.

Wie sterile Eingriffssets reguliert werden: FDA-Convenience-Kit-Regeln, EU-MDR Artikel 22 und das Nachweisdossier, das ein Zusammensteller, Händler oder OEM-Einkäufer prüfen mussEin maßgeblicher regulatorischer Zulassungsweg, eine Post-Market-Rückrufanalyse und eine Lieferantenqualifizierungs-Checkliste für mehrkomponentige sterile Eingriffstrays, Zirkumzisionssets, Punktionssets und Verbandsets.

Was der MAUDE- und Rückrufdatensatz der FDA über Ausfälle von Katheter- und Schlauchfixiervorrichtungen offenbart: Eine Post-Market-Evidenzkarte für die Beschaffung von Fixiersystemen und das Lieferantenscreening (2015–2026)Eine originäre Post-Market-Surveillance-Analyse der FDA von 1,125 MAUDE-Medizinproduktberichten, einem Rückrufdatensatz mit 20 Maßnahmen und der regulatorischen Baseline für 510(k)-befreite Produkte der Klasse I (21 CFR 880.5210, Produktcodes KMK, CBH, OKC), übersetzt in Ausschreibungsspezifikationen, Abnahmeprüfungen und Lieferantenscreening-Kriterien für die Beschaffung im Bereich Gefäßzugang und Katheterfixierung.

Was die MAUDE- und Rückrufdaten der FDA über Fehlfunktionen chirurgischer Klammernahtgeräte offenbaren: Eine Post-Market-Evidenzkarte für die Beschaffung und das Lieferantenscreening von chirurgischen Klammernahtgeräten (2015–2026)Eine originäre Analyse der Post-Market-Surveillance-Daten der FDA von 3,645 MAUDE-Meldungen zu Medizinprodukten, Rückrufen der Klassen I/II und der Class-II-Reklassifizierungsanordnung von 2021 (21 CFR 878.4740, Produktcode GAG) – umgesetzt in Ausschreibungsspezifikationen, Abnahmeprüfungen und Kriterien für das Lieferantenscreening bei der Beschaffung von chirurgischen Einweg-Klammernahtgeräten und -Zirkumzisionsstaplern.
Was die MAUDE- und Rückrufdaten der FDA über das Versagen topischer Gewebekleber offenbaren: Eine Post-Market-Evidenzkarte für Einkäufer in Beschaffung und LieferantenqualifizierungEine empirische Analyse von 1,155 FDA-MAUDE-Produktdatensätzen, 2 Rückrufen und 36 510(k)-Freigaben für den Produktcode MPN, die Fehlermodi aus der Marktüberwachung mit regulatorischen Sondervorschriften nach 21 CFR 878.4010, Cochrane-Evidenz zu Dehiszenzen und Ausschreibungsspezifikationen für Einkäufer verknüpft.
Was die MAUDE- und Rückrufdaten der FDA über Fehler bei Zirkumzisionsgeräten offenbaren: Eine Post-Market-Evidenzübersicht für Beschaffung und Lieferantenprüfung bei Zirkumzisionen (2015–2026)Eine eigenständige Überwachungsanalyse der FDA zu 31 510(k)-Freigaben für Zirkumzisionsgeräte, 34 Rückrufen und 942 MAUDE-Meldungen über unerwünschte Ereignisse (Gesamtbestand; 592 im Zeitraum 2015–2026), überführt in Akzeptanzkriterien für Ausschreibungen und Fragen zur Lieferantenvigilanz für Einweg-Zirkumzisionsstapler-, Ring- und Klemmgeräte.
Was die MAUDE- und Rückrufdaten der FDA über Ausfälle endovenöser Laserfasern offenbaren: Eine Post-Market-Evidenzkarte für die vaskuläre Beschaffung und LieferantenprüfungEine originäre Analyse von Überwachungsdaten der FDA zu 186 Laserfaser-Freigaben, 68 Rückrufen und 114 MAUDE-Meldungen zu unerwünschten Ereignissen (2023–2026), überführt in vaskuläre Wareneingangs-Annahmekriterien und Prüfungen zur Lieferantenqualifizierung.

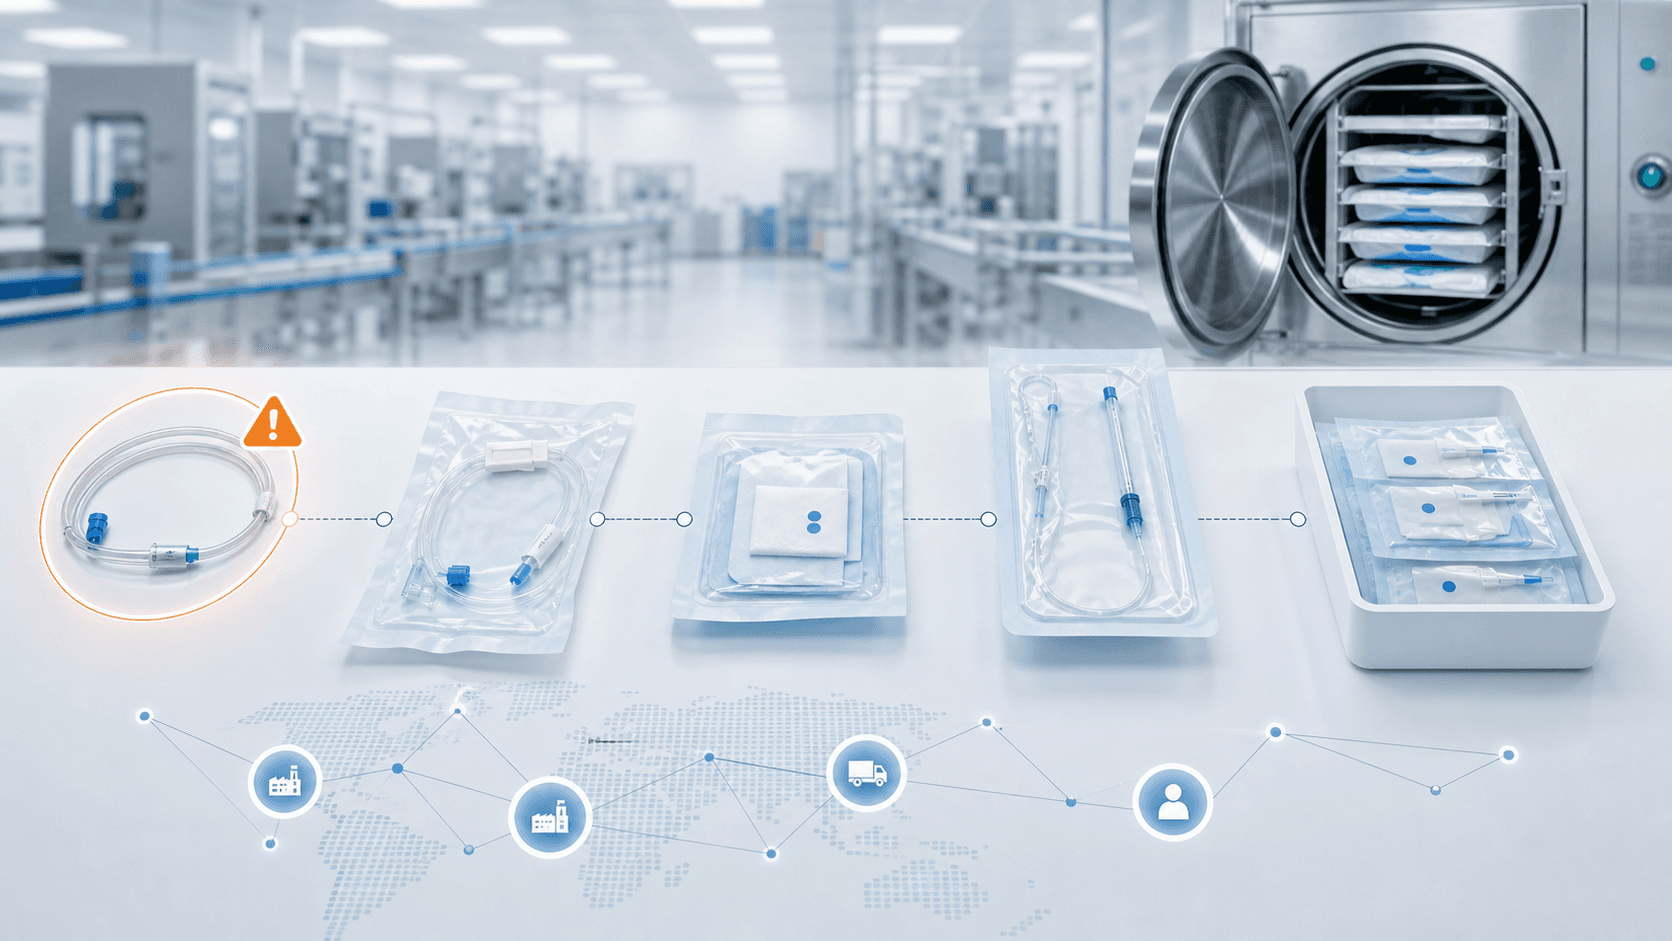
Warum sterile Medizinprodukte zurückgerufen werden: Eine FDA-Evidenzkarte und ein Leitfaden zur Lieferantenkontrolle (2015–2026)Eine FDA-Evidenzkarte aus 5,543 Produktdatensätzen und 998 Rückrufepisoden zeigt, wo Fehler bei sterilen Medizinprodukten ihren Ursprung haben – und welche Lieferantenkontrollen Einkäufer verlangen sollten.
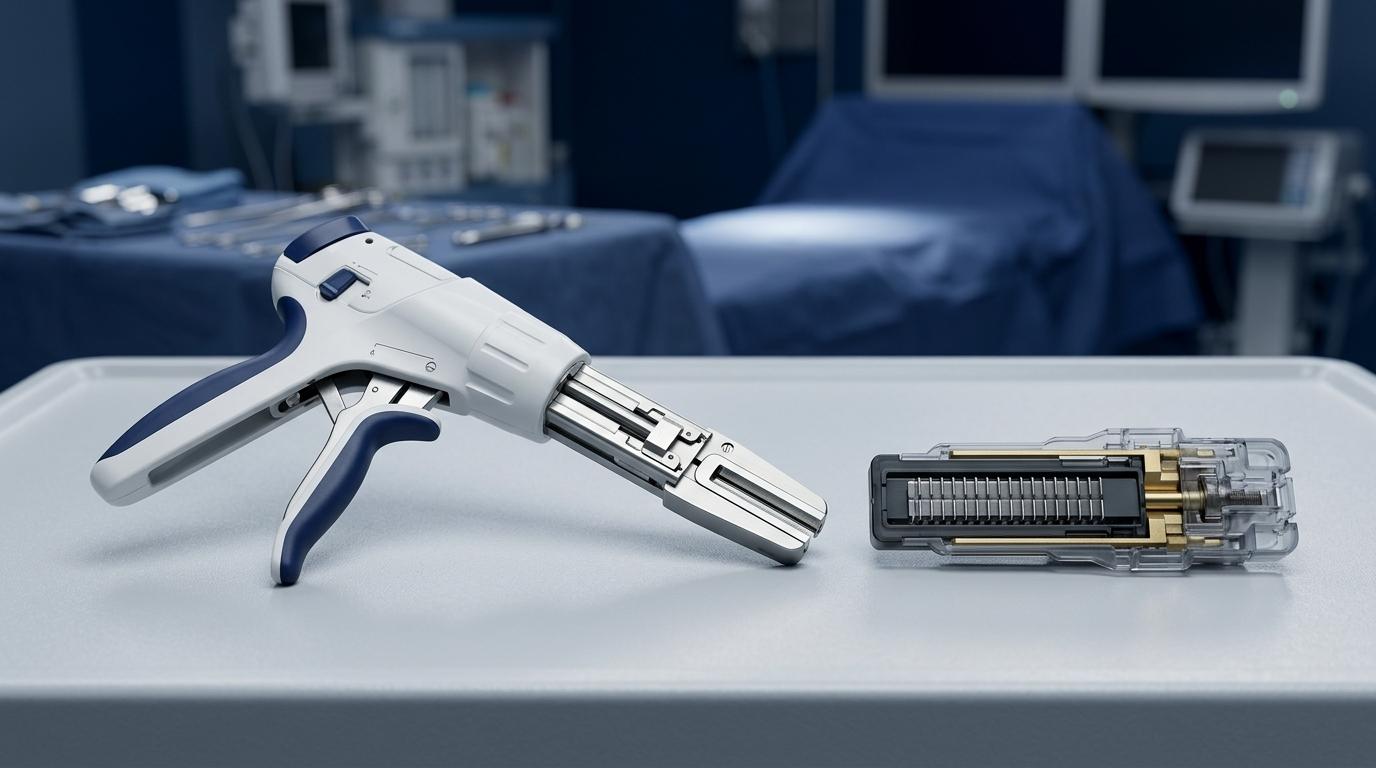
Einweg-Zirkumzisionsanastomat und -Stapler: Gerätemechanik, Sterilset-Komponenten und Chargenabnahmeprüfungen für Beschaffung und MedizintechnikEin technischer Leitfaden auf Komponentenebene zum Einweg-Zirkumzisionsanastomat und -Stapler: der Glocken-Klammer-Auslösemechanismus, was in das sterile Convenience-Kit gehört, die Chargenabnahmeprüfungen für Klammerausformung und Sterilbarrieresystem sowie die Klassifizierung in den USA, der EU und China – einschließlich der Gründe, warum für den Stapler kein US-510(k)-Prädikat und keine WHO-Präqualifizierung vorliegen.
Einweg- vs. wiederverwendbare NPWT-Pumpe: Eine Beschaffungs-Entscheidungsmatrix zu Einweg- vs. elektrisch betriebenen Systemen basierend auf FDA-Produktcodes, HCPCS-Erstattung und Kosten pro BehandlungsepisodeDie FDA selbst unterteilt die NPWT unter drei verschiedenen Produktcodes der Klasse II in wiederverwendbare elektrisch betriebene, stromlose mechanische und elektrisch betriebene Einwegpumpen, und die richtige Kaufentscheidung ergibt sich aus Exsudatvolumen, Wundkomplexität, Versorgungsumfeld und Erstattungsweg statt aus der pauschalen Behauptung, dass Einweg besser sei.
Thermische vs. nicht-thermische Varizenablation: Leitfaden zur Technologieauswahl und Lieferantenqualifizierung für gefäßmedizinische Fachbereiche und Distributoren (EVLA-Laserfaser vs. RFA vs. MOCA vs. Cyanoacrylat-Verschluss)Plattformen zur thermischen (EVLA, RFA) und nicht-thermischen (MOCA, Cyanoacrylat-Verschluss) Varizenablation befinden sich auf unterschiedlichen regulatorischen Stufen. EVLA-Laserfasern (FDA GEX, Klasse II 510(k)) und RFA-/MOCA-Katheter (GEI/KRA, Klasse II 510(k)) erhalten ihre Freigabe über wesentliche Äquivalenz (Substantial Equivalence), während der Cyanoacrylat-Venenverschluss (VenaSeal, PJQ, Klasse III PMA) ein PMA-Produkt eines einzelnen Herstellers mit null 510(k)-Prädikatsprodukten ist. Bewerten Sie die regulatorische Eignung, Evidenzdossiers der Lieferanten und die Wirtschaftlichkeit des Verbrauchsmaterial-Workflows zusammen mit klinischen Verschlussdaten, bevor Sie Portfolio- oder RFQ-Volumina binden.
Was die Daten der FDA zu 510(k), Rückrufen und MAUDE über Ausfallarten von Pumpen für die Unterdruck-Wundtherapie offenbaren – und welche Vorgaben Beschaffungsteams dagegen definieren sollten (2015–2025)Eine eigenständige Surveillance-Analyse der FDA von 214 Freigaben für elektrisch betriebene NPWT-Pumpen, 48 Rückrufen und 5,775 MAUDE-Meldungen zu unerwünschten Ereignissen (2020–2025), übertragen in Annahmekriterien für Ausschreibungen und Fragen zur Lieferantenvigilanz.
1470-nm-Endovenöses-Lasersystem: Preis & Total Cost of Ownership – Ein Kostenrahmen für Konsole, Faser, Zubehör und Kosten pro EingriffEin B2B-Einkaufsleitfaden und TCO-Kostenrahmen für ärztliche Direktoren, Distributoren und Beschaffungsteams zur Bewertung von Systemen für die endovenöse Laserablation (EVLA) mit 1470 nm.
Qualifizierung eines Herstellers von Zirkumzisionsgeräten oder eines Händlerprogramms: CE-Nachweise, QMS-Geltungsbereich, Rolle des rechtlichen Herstellers und Kontrolle von RegistrierungsdokumentenEine praxisorientierte Audit- und Qualifizierungs-Checkliste für Händler und Private-Label-Einkäufer zur Bewertung von Herstellern von Zirkumzisionsgeräten, zur Unterscheidung von ISO 13485 und produktspezifischen CE-Zertifikaten, zur Definition der Pflichten des rechtlichen Herstellers und zum Schutz der Gebietsexklusivität.
Großabnahmepreis, Mindestbestellmenge (MOQ) und Einstandspreis für Einweg-Zirkumzisionsgeräte: Ein Arbeitsblatt zur Angebotsnormalisierung und Gesamtkostenberechnung für Distributoren und GroßeinkäuferEin B2B-Beschaffungsrahmen zur Überführung von Ab-Werk-Geräteangeboten in belastbare Einstandskosten pro Einheit unter Berücksichtigung von Größenmix-MOQs, Sterilverpackung, zolltariflicher Behandlung, Zolltarifeinreihung und Bedingungen für die Chargenfreigabe.
Wirksamkeit und Konzentration von HOCl-Krankenhausdesinfektionsmitteln: Warum ppm allein eine Auslobung nicht belegt – Ein Leitfaden zur Wirksamkeitsbelegung für EinkäuferEin technischer Leitfaden für Einkäufer im Bereich Infektionsprävention und Beschaffung zur Bewertung von HOCl-Flächendesinfektionsmitteln, der erläutert, warum ppm verfügbares Chlor gemeinsam mit pH-Wert, Einwirkzeit, EPA-810.2200-Prüfmethoden und der zuständigkeitsspezifischen Registrierung bewertet werden muss.
Inzisionale vs. Offenwund-NPWT: Wenn Evidenz zu geschlossenen Inzisionen nicht auf chronische und offene Wunden generalisiert werden kannEin umfassender klinischer Evidenzbericht für perioperative, medizintechnische und Beschaffungsausschüsse, der darlegt, warum Studienergebnisse zur prophylaktischen geschlossenen Inzisions-NPWT nicht direkt auf die Versorgung offener oder chronischer Wunden übertragen werden können.
Lieferantenqualifizierung für medizinische Cyanacrylat-Klebstoffe: Ein Leitfaden zu Chemie, Regulatorik und Abnahmekriterien für Einkäufer von Bulk-GewebeklebstoffenEin B2B-Rahmenwerk zur Lieferantenqualifizierung für medizinische Cyanacrylat-Gewebeklebstoffe als Bulkware, das die Chemie von 2-Octyl gegenüber n-Butyl, die FDA-Klasse-II-Neuklassifizierung von 2008 (21 CFR 878.4010, MPN), die Biokompatibilität nach ISO 10993, die feuchtigkeitsempfindliche aseptische Abfüllung und die Abnahmekriterien für die Chargenfreigabe abdeckt.
Beschaffung und Annahmeprüfung von Mesotherapie-Injektionsgeräten: Ein Leitfaden zu IFU, Sterilität, Wiederholgenauigkeit und LieferantennachweisenEin technischer Beschaffungsleitfaden für Medizinprodukte-Einkäufer, Qualitätsingenieure und Leiter ästhetischer Kliniken zur Festlegung von Kriterien für die Wareneingangsprüfung, Sterilitätsgrenzen, Abgabewiederholgenauigkeit und regulatorischer Konformität bei Mesotherapie- und Autoinjektor-Geräten.
Klinikpreis und Gesamttherapiekosten für NPWT-Pumpen: Ein transparentes Kostenmodell für Pumpen, Verbrauchsmaterialien, Erstattung und Ausfallzeiten (ohne Erfindung von Anbieterpreisen)Ein Kostenmodell für die Krankenhausbeschaffung, das öffentliche Erstattungssignale, Preisspannen aus Ausschreibungen und Verbrauchsraten von Verbrauchsmaterialien von redaktionellen Kostenszenarien trennt – ohne Anbieterangebote zu erfinden.
Klassifizierung und Auslobungsbegründung von Silikon-Narbengel: Eine Entscheidungsmatrix für die USA (FDA), die EU und China (NMPA) für Distributoren und OEM-EinkäuferDie Qualifizierung eines Silikon-Narbengels oder Silikon-Narbenauflagenprodukts für internationale Märkte erfordert die Navigation durch strenge, auslobungsspezifische Klassifizierungsregeln in den USA (FDA-Klasse I gemäß 21 CFR 878.4025), Europa (Grenzziehung zwischen EU-MDR-Klasse-I-Produkt und Kosmetikverordnung) und China (NMPA-Klasse-II-Medizinprodukte-Einreichung) – wobei zulässige Formulierungen der Zweckbestimmung, die Cochrane-Evidenzsicherheit und Biokompatibilitätsanforderungen nach ISO 10993 die Grenze zwischen konformer Vermarktung und behördlicher Zurückweisung definieren.

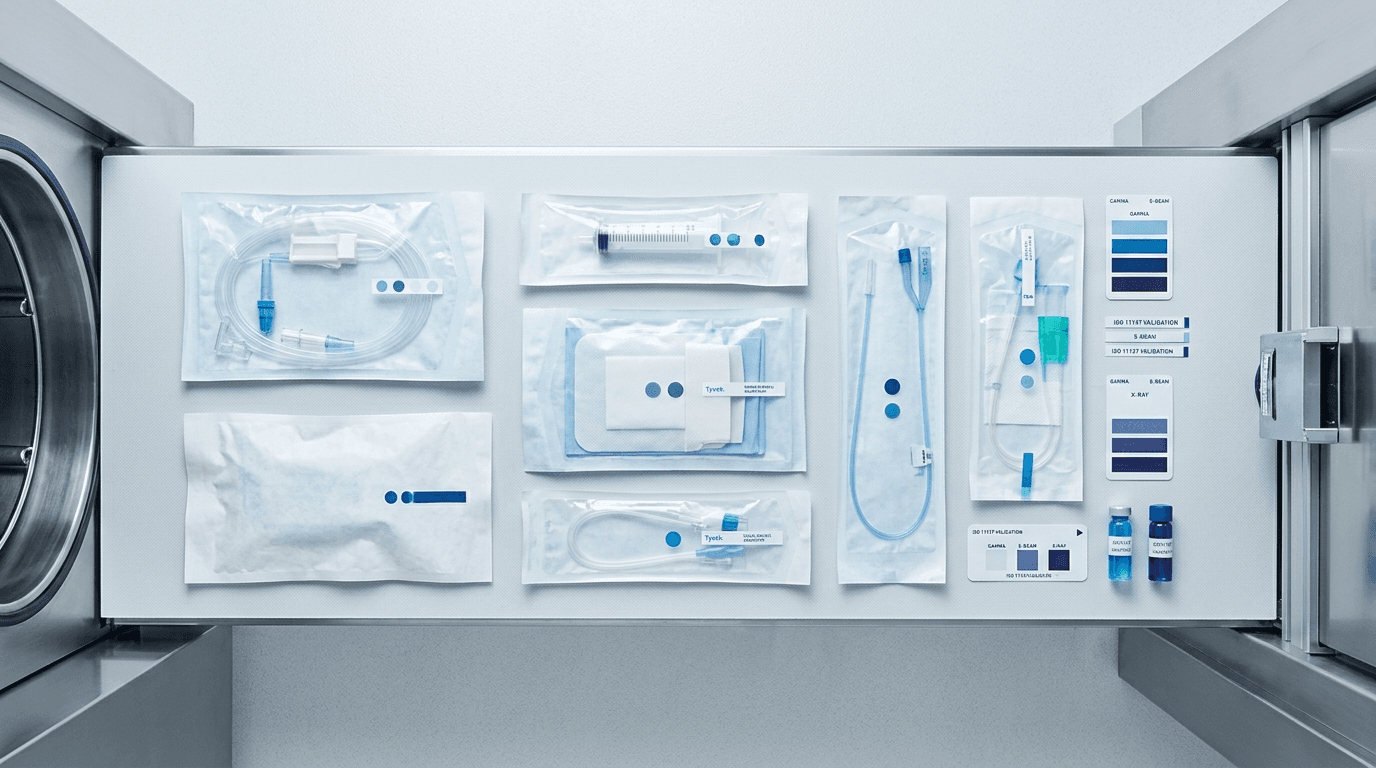
Validierung der Strahlensterilisation (Gamma-, Elektronenstrahl- und Röntgenstrahlung) für Einweg-Medizinprodukte: Ein ISO 11137-, VDmax- und FDA-Evidenzleitfaden für OEM- und Private-Label-EinkäuferDie Qualifizierung eines OEM für strahlensterilisierte Einweg-Medizinprodukte erfordert die Überprüfung eines ISO 11137-Validierungsprotokolls, den Nachweis der Sterilisationsdosis von 25 kGy oder 15 kGy mittels VDmax, die Auswahl der optimalen Modalität (Gamma- vs. Elektronenstrahl- vs. Röntgenstrahlung), die Begrenzung der Maximaldosen für Polymere sowie die Abstimmung auf das 4-monatige Dosis-Audit-Intervall gemäß ISO 11137-1:2025 und den Radiation Master File Pilot der FDA.
Auswahl und Beschaffung von Katheterfixiervorrichtungen: Ein Einkaufsleitfaden zu adhäsiven, integrierten, subkutan verankerten Systemen und Gewebeklebern mit US-, EU- und China-KlassifizierungEin rechtsraumübergreifender Einkaufsleitfaden für Medizinprodukte-Distributoren, OEM-Einkäufer und Beschaffungsteams zur Bewertung von Katheterfixierungsdesigns, regulatorischen Klassen, openFDA-Rückruffehlermodi und Standards zur Lieferantenqualifizierung.
Designtransfer und Änderungssteuerung für Medizinprodukte: Eine QMSR- / ISO 13485-Übergabe- und Änderungsklassifizierungs-Checkliste für rechtliche Hersteller und AuftragsherstellerEine praxisnahe regulatorische Checkliste für rechtliche Hersteller, OEM-Markeninhaber und Auftragshersteller zur Durchführung des Designtransfers und zur Klassifizierung von Änderungen nach dem Inverkehrbringen gemäß FDA-QMSR, ISO 13485, EU-MDR und NMPA.
Größenbestimmung und Portfolioauswahl bei Einweg-Zirkumzisionsgeräten: Ein Leitfaden für Distributoren und die Beschaffung zu Ring, Anastomat oder Stapler und Sets (Erwachsene versus Pädiatrie)Abstimmung der Gerätemechanik auf den klinischen Durchsatz, Etablierung von Größenskalen für Erwachsene und die Pädiatrie sowie Überprüfung von Registrierungsnachweisen für FDA, CE und NMPA.
Zulassung und Vertrieb einer endovenösen Laserfaser zum Einmalgebrauch: Ein Nachweisdossier für Zulassung und Markteintritt in den USA (FDA 510(k)), der EU (MDR) und China (NMPA)Ein regulatorischer Leitfaden zum Markteintritt für Medizinprodukte-Händler und Zulassungsverantwortliche, die Nachweisdossiers für die Registrierung von medizinischen 1470-nm-Laserfasern zum Einmalgebrauch in den USA (FDA 510(k)), der EU (MDR Klasse IIb) und China (NMPA) erstellen.
Spezifikationen und Kompatibilität endovenöser Laserfasern: Ein Spezifikations- und RFQ-Leitfaden für Einkäufer zu 1470-nm-RadialfasernEine endovenöse 1470-nm-Einweg-Laserfaser muss hinsichtlich Wellenlänge, Anschlussstandard (SMA905), Kerndurchmesser, numerischer Apertur, Spitzengeometrie (radial 360° vs. Bare-Tip), Schleusengröße in French sowie regulatorischem Zulassungsstatus (FDA GEX / 21 CFR 878.4810 Klasse II 510(k); NMPA Klasse II; EU-MDR IIb) auf die Konsole abgestimmt werden. Überprüfen Sie die Konsolenkompatibilität und den Zulassungsstatus vor der Vereinbarung von Abnahmemengen.
Validierung der Ethylenoxid-Sterilisation für Einweg-Medizinprodukte: Ein Leitfaden zu ISO 11135-Prozessen, Rückständen nach ISO 10993-7 und FDA-Nachweisen für OEM- und Private-Label-EinkäuferDie Qualifizierung eines OEM für sterile Einweg-Medizinprodukte erfordert einen validierten ISO 11135-Prozess, dokumentierte Rückstandsabbauprofile nach ISO 10993-7 unter 4 mg EO / 9 mg ECH für begrenzten Kontakt, klare Protokolle für die parametrische oder BI-Freigabe sowie eine regulatorische Change-Control-Strategie im Rahmen der Sterilization-Master-File-Pilotprogramme der FDA.