Das Beschaffungsszenario: Warum ist die Überwachung nach dem Inverkehrbringen bei der Lieferantenqualifizierung für Fixierungsprodukte von Bedeutung?
Betrachten Sie ein typisches Value-Analysis-Komitee eines Krankenhauses oder einen Medizinproduktehändler bei der Bewertung potenzieller Lieferanten für Einweg-Katheterstabilisierungsvorrichtungen, Verbände mit integrierter Fixierung oder Schlauchhalterungen in den Bereichen Gefäßzugang, Urologie und Intensivpflege. Der potenzielle Lieferant legt eine Zertifizierung nach ISO 13485, eine Betriebsstättenregistrierung bei der FDA und Hochglanz-Marketingbroschüren vor, die 'überlegene Haltekraft' und 'universelle Katheterkompatibilität' versprechen.
In der klinischen Realität ist die Katheterfixierung eine anspruchsvolle mechanische und biointerfaziale Herausforderung. Eine wirksame Fixierungsvorrichtung muss über 72 bis 168 Stunden hinweg eine unterbrechungsfreie Haftung auf fragiler, transpirierender Haut gewährleisten; multidirektionalen axialen Zugkräften und Rotationskräften widerstehen; das Mikropistonieren des Katheters verhindern (welches intraluminale Pathogene einbringt und eine mechanische Phlebitis auslöst); und sich sauber ablösen lassen, ohne klebstoffbedingte Hautschäden (Medical Adhesive-Related Skin Injuries, MARSI) oder ein Ablösen der Epidermis hervorzurufen 79.
Da gängige intravaskuläre Fixierungsvorrichtungen über einen FDA-510(k)-befreiten Zulassungsweg in den Markt gelangen, führen Zulassungsbehörden keine unabhängigen Laborprüfungen oder Bewertungen vor dem Inverkehrbringen bezüglich der mechanischen Retention, der Klebstoffchemie oder der Maßgenauigkeit des Device's durch. Wenn sich Einkäufer im Krankenhaus lediglich auf Marketingaussagen verlassen, sehen sich klinische Teams rasch mit dislozierten Katheterleitungen, Hautrissen oder Halteclips konfrontiert, die spezifische Katheteransatz-Geometrien quetschen oder nicht greifen.
Um einen evidenzbasierten Beschaffungsfilter zu etablieren, müssen Teams der Medizintechnik die empirischen Daten nach dem Inverkehrbringen untersuchen. Durch die Synthese von Daten aus der MAUDE-Datenbank (Manufacturer and User Facility Device Experience) der FDA, den openFDA-Vollzugsberichten zu Medizinproduktrückrufen und randomisierten kontrollierten Studien mit Peer-Review können Einkäufer eine umfassende Übersicht darüber erstellen, wie Fixierungsvorrichtungen im realen klinischen Einsatz versagen, und Abnahmekriterien definieren, die solche Ausfälle bereits vor der Veröffentlichung einer Ausschreibung verhindern.
Diese Post-Market-Analyse erweitert die dedizierte Überwachungsreihe der Website's und ergänzt frühere Übersichten zu Fehlermodi für chirurgische Klammernahtgeräte, topische Gewebekleber, Unterdruck-Wundtherapie-Pumpen, Zirkumzisionsgeräte und endovenöse Laserfasern.
Regulatorische Klassifizierungsarchitektur der FDA: Warum verlagert die 510(k)-Befreiung die Qualitätsverantwortung auf den Einkäufer?
Ein grundlegender Schritt bei der Qualifizierung jedes medizinischen Verbrauchsmaterials besteht darin, dessen genaue regulatorische Klassifizierung, den Produktcode und die Anforderungen an die Prüfung vor dem Inverkehrbringen zu verstehen. Innerhalb der Klassifizierungsarchitektur der FDA fallen Sicherungs- und Fixierungsvorrichtungen unter verschiedene Produktcodes mit grundlegend unterschiedlichen regulatorischen Überwachungsniveaus 16.
| Produktcode | Vorschrift | Generische Gerätebezeichnung | FDA-Klasse | Einreichungsart | Prüfaufwand vor dem Inverkehrbringen | Repräsentative Technologie |
|---|---|---|---|---|---|---|
| KMK | 21 CFR 880.5210 | Vorrichtung zur Sicherung intravaskulärer Katheter | Klasse I | 510(K)-befreit | Allgemeine Kontrollen; GMP-/QSR-Konformität; Betriebsstättenregistrierung und Produktlistung; keine 510(k)-Freigabe erforderlich | Adhäsive Stabilisierungspads, mechanische Halteclips (StatLock-Stil), Katheterfixierverbände |
| CBH | 21 CFR 868.5770 | Vorrichtung zur Fixierung von Trachealtuben | Klasse I | 510(K)-befreit | Allgemeine Kontrollen; GMP-/QSR-Konformität; Betriebsstättenregistrierung und Produktlistung; keine 510(k)-Freigabe erforderlich | Endotrachealtubus-Halter, adhäsive Gesichtsfixierplatten, Beißblock-Führungsschieneneinheiten (AnchorFast-Stil) |
| OKC | 21 CFR 880.5970 | Implantierte subkutane Kathetersicherung | Klasse II | 510(K) erforderlich | Sonderkontrollen; obligatorische 510(k)-Freigabe vor dem Inverkehrbringen; Prüfstandstests zu Biokompatibilität und mechanischer Verankerung | Konstruierte subkutane Ankermechanismen mit entfaltbaren Metall-/Polymerfüßen (SecurAcath) |
| Angrenzend neuartig (2024) | 21 CFR 880.5215 | Kraftaktivierte Trennvorrichtung für intravenöse Katheter | Klasse II | 510(k) / De-Novo | Sonderkontrollen der Klasse II (89 FR 66558); Validierung der Trennkraft; Integritätsprüfung des Flüssigkeitspfads | Abreißbare Inline-Ventilkonnektoren, die so ausgelegt sind, dass sie sich bei übermäßiger axialer Zugkraft entkoppeln |
Quelle: Produktklassifizierungsdatenbank der FDA, Vorschriften gemäß 21 CFR und Bekanntmachungen im Federal Register (abgerufen am 2026-08-14)
Wie in Tabelle 1 aufgeführt, fällt die überwiegende Mehrheit der in Krankenhäusern weltweit eingesetzten intravaskulären Sicherungsvorrichtungen unter den Produktcode KMK (21 CFR 880.5210) 1. Die FDA stuft KMK-Vorrichtungen in die Klasse I ein und befreit sie von der Vorvermarktungsanzeige gemäß Abschnitt 510(k) des Food, Drug, and Cosmetic Act. Während in der Datenbank der FDA 64 historische KMK-510(k)-Freigaben aus der Zeit vor der Befreiung (vor der regulatorischen Straffung) vorliegen, können neue Marktteilnehmer eine KMK-Vorrichtung heute einfach durch den Abschluss einer Betriebsstättenregistrierung und Produktlistung vermarkten.
Die Befreiung von der 510(k)-Vorvermarktungsanzeige bedeutet jedoch nicht die Befreiung von den Anforderungen der Current Good Manufacturing Practice (CGMP) / Quality System Regulation (QSR / 21 CFR Part 820) oder der ISO 13485. Darüber hinaus verliert eine Vorrichtung gemäß 21 CFR 880.9 (Limitations of Exemptions) ihren Freistellungsstatus, wenn sie eine grundlegend andere wissenschaftliche Technologie einführt (z. B. aktive antimikrobielle wirkstofffreisetzende Beschichtungen) oder eine Zweckbestimmung außerhalb der standardmäßigen externen mechanischen Stabilisierung aufweist 6. Ein anschauliches Beispiel für eine regulatorische Verzweigung zeigte sich am 16. August 2024, als die FDA eine endgültige Klassifizierungsverfügung (89 FR 66558) veröffentlichte, mit der kraftaktivierte Trennvorrichtungen für intravenöse Katheter unter 21 CFR 880.5215 mit strengen Sonderkontrollen in die Klasse II eingestuft wurden 11.
Da durch den 510(k)-befreiten Klasse-I-Status die technische Überprüfung vor dem Inverkehrbringen durch die FDA entfällt, verlagert sich die Verantwortung zur Verifizierung von Designsicherheit, Schälkraft-Haltefestigkeit, Halteclip-Toleranzen und Biokompatibilität vollständig auf die Beschaffungsorganisation im Gesundheitswesen.— Arbeitsgruppe Qualitäts- und Zulassungstechnik von VEMERIX
FDA-MAUDE-Evidenz zu unerwünschten Ereignissen (2015–2026): Was zeigen Ausfallzahlen und Trends unter realen Einsatzbedingungen?
Um die realen operativen Herausforderungen bei der Katheterfixierung zu quantifizieren, führten wir eine strukturierte Analyse der MAUDE-Datenbank der FDA für Meldungen durch, die zwischen dem 1. Januar 2015 und dem 14. August 2026 eingegangen sind, mit Ausrichtung auf die Produktcodes KMK, CBH und OKC 23.
| Produktcode | Generische Beschreibung | Fehlfunktionen | Verletzungen | Todesfälle | Sonstige / Keine Angabe | Gesamt 2015–2026 | Gesamtarchiv |
|---|---|---|---|---|---|---|---|
| KMK | Intravaskuläre Katheterfixierung | 612 | 54 | 1 | 3 | 670 | 750 |
| CBH | Trachealtubus-Fixiervorrichtung | 232 | 202 | 8 | 0 | 442 | 823 |
| OKC | Implantierte subkutane Fixierung | 11 | 2 | 0 | 0 | 13 | 18 |
| Gesamtsumme | Alle Fixierungs- und Befestigungsfamilien | 855 | 258 | 9 | 3 | 1,125 | 1,591 |
Quelle: MAUDE-Datenbank der FDA / openFDA-Ereignispartitionsanalyse (Daten analysiert am 2026-08-14)
Über den Berichtszeitraum 2015–2026 erfasste die FDA über die drei Produktcodes für Fixierungen hinweg 1,125 Meldungen zu unerwünschten Ereignissen insgesamt, wobei auf KMK 670 Meldungen und auf CBH 442 Meldungen entfielen 2. Eine Untersuchung des jährlichen Meldeverlaufs für den Produktcode KMK zeigt einen ausgeprägten Anstieg des Meldevolumens in den vergangenen vier Jahren.
| Eingangsjahr | 2015 | 2016 | 2017 | 2018 | 2019 | 2020 | 2021 | 2022 | 2023 | 2024 | 2025 | 2026 (seit Jahresbeginn) |
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| KMK-Meldungen | 41 | 20 | 45 | 40 | 10 | 14 | 33 | 107 | 140 | 105 | 75 | 40 |
Quelle: openFDA-Jahrespartitionsaggregate der FDA (Teiljahr 2026 bis einschließlich 14. August 2026)
Wie in Tabelle 3 dargestellt, stieg die Zahl der KMK-Meldungen über unerwünschte Ereignisse von durchschnittlich ~25–40 Meldungen jährlich zwischen 2015 und 2021 auf einen Höchststand von 140 Meldungen im Jahr 2023 und 105 Meldungen im Jahr 2024. Dieser Anstieg des Meldevolumens spiegelt eine erhöhte Wachsamkeit bei der Überwachung nach dem Inverkehrbringen durch die Integration elektronischer Meldesysteme in Krankenhäusern sowie die breitere Einführung nahtfreier Fixierungsprotokolle wider, die von internationalen Leitlinien für Gefäßzugänge empfohlen werden 9.
| Produktcode | Führender Hersteller / Rechtsträger | Anzahl der Meldungen | Anteil am Produktcode | Dominante gemeldete Markenfamilien |
|---|---|---|---|---|
| KMK | C.R. Bard / Bard Zugangssysteme / BD | 460 | 68.7% | StatLock PICC Plus Crescent Sliding Post (80), generische StatLock-Einträge (58), StatLock PICC Plus Sliding Post Crescent (49), StatLock Sliding Post Tricot Crescent Pad (43), Bard StatLock (36) |
| KMK | TIDI Produkte LLC | 50 | 7.5% | Grip-Lok universelle Katheterfixierung, Grip-Lok PICC/CVC |
| KMK | ConvaTec / Unomedical | 37 | 5.5% | Easi-V-Fixierverband (33), AnchorPlus |
| KMK | 3M Gesundheitspflege | 23 | 3.4% | 3M Tegaderm PICC/CVC-Fixierungsvorrichtung und Verbandsystem |
| KMK | Alle anderen Hersteller zusammen | 100 | 14.9% | Centurion, Merit Medical, Dale Medical, verschiedene Eigenmarken-SKUs von Krankenhaussystemen |
| CBH | Hollister Inc. | 273 | 61.8% | Produktfamilie AnchorFast Oral Endotracheal Tube Fastener (268 über Markennamenvarianten hinweg) |
| CBH | Teleflex Medizintechnik / Hudson RCI | 59 | 13.3% | Hudson RCI ET-Tubushalter (51), Teleflex Endotrachealtubus-Halter |
| CBH | NeoTech Produkte LLC | 17 | 3.8% | NeoBar / EZ-Hold neonatale/pädiatrische Endotrachealtubus-Fixierung |
| CBH | Dale Medizinprodukte | 12 | 2.7% | Dale Tracheostomietubus-Halter, Dale Stabilock Tubusfixierung |
| OKC | Interrad Medizintechnik Inc. | 13 | 100.0% | SecurAcath subkutanes technisches Stabilisierungssystem |
Quelle: Aggregation der Hersteller- und Markenfelder aus der MAUDE-Datenbank der FDA (analysiert am 2026-08-14)
Tabelle 4 verdeutlicht die ausgeprägte kommerzielle Konzentration innerhalb der Post-Market-Datensätze der FDA. Bei der intravaskulären Katheterfixierung (KMK) entfallen 68.7 % (460 Meldungen) aller Einreichungen auf Bard-Rechtsträger, angeführt von der weit verbreiteten StatLock-Produktlinie. Bei Trachealtubus-Haltern (CBH) entfallen 61.8 % (273 Meldungen) auf Hollister, maßgeblich konzentriert auf das AnchorFast-Produkt. In der Kategorie der subkutanen Anker (OKC) macht Interrad Medical 100 % aller 13 Meldungen aus.
Wesentliche Überwachungseinschränkung und methodischer Hinweis: Die MAUDE-Datenbank der FDA stellt ein passives Überwachungssystem dar. Eine erhöhte Berichtszahl für eine marktführende Marke wie StatLock oder AnchorFast ist in erster Linie ein Artefakt eines enormen kommerziellen Marktanteils, breiter klinischer Bekanntheit und automatisierter Reklamationsmeldesysteme von Unternehmen. Das Meldevolumen belegt Produktfehlerraten, klinische Inzidenzen oder relative Sicherheitsrankings nicht. Umgekehrt spiegelt das minimale Volumen für OKC (13 Berichte) eher eine prozedurale Nischenpräsenz wider als einen Beleg für ein Fehlerrisiko von null. Post-Market-Datensätze müssen ausgewertet werden, um festzustellen, welche Fehlermodi auftreten, nicht um unbereinigte Hersteller-Ranglisten zu erstellen.
Zwei divergierende Schweregradprofile: Warum unterscheiden sich Fehlfunktionen von Gefäßkathetern von Schäden durch Trachealtuben?
Bei der Analyse von Post-Market-Datensätzen müssen Evaluatoren der klinischen Medizintechnik zwischen den Fehlerfolgen in verschiedenen anatomischen Anwendungsbereichen unterscheiden. Ein Vergleich der intravaskulären Katheterfixierung (KMK) mit der Trachealtubus-Fixierung (CBH) zeigt zwei völlig unterschiedliche Schweregradprofile innerhalb derselben mechanischen Kategorie 2.
| Kodiertes Patientenproblem | Intravaskuläre Fixierung (KMK, n=670) | Anteil an 670 | Trachealtubus-Fixierung (CBH, n=442) | Anteil an 442 |
|---|---|---|---|---|
| Keine klinischen Anzeichen, Symptome oder Zustände | 444 | 66.3% | 68 | 15.4% |
| Keine bekannten Auswirkungen oder Folgen für den Patienten | 70 | 10.4% | 48 | 10.9% |
| Unzureichende Informationen zur Bestimmung der Auswirkung | 18 | 2.7% | 56 | 12.7% |
| Dekubitus/Druckgeschwür, Druckstellen oder Gewebezerfall | 6 | 0.9% | 83 | 18.8% |
| Akzidentelle Extubation | 0 | 0.0% | 18 | 4.1% |
| Hypoventilation | 0 | 0.0% | 15 | 3.4% |
| Hautrisse, Erosion, Entzündung oder Ausschlag (MARSI-Typ) | 23 | 3.4% | 17 | 3.8% |
| Überempfindlichkeit / allergische Reaktion | 11 | 1.6% | 0 | 0.0% |
| Hämorrhagie / Blutung | 9 | 1.3% | 1 | 0.2% |
| Nicht näher bezeichnete Gewebeverletzung | 0 | 0.0% | 15 | 3.4% |
Quelle: Kodierte Felder für Patientenprobleme der MAUDE-Datenbank der FDA (Partitionen 2015–2026, analysiert am 2026-08-14)
Wie in Tabelle 5 detailliert dargestellt, zeichnet sich die intravaskuläre Katheterfixierung (KMK) durch ein weit überwiegend gutartiges direktes klinisches Profil aus: 91.3 % der Berichte (612/670) sind als Produktfehlfunktionen kodiert — Ablösen des Klebstoffs, ein Halteclip, der nicht auf dem Katheteransatz einrastet, oder der Bruch eines Haltestegs, der beim Anbringen oder Wechsel festgestellt wird — und nicht als Patientenschädigung, und 444 der 670 Berichte (66.3 %) tragen den expliziten Code 'Keine klinischen Anzeichen, Symptome oder Zustände' 2.
In deutlichem Gegensatz dazu bergen Trachealtubus-Halterungen (CBH) ein schwerwiegendes Patientenrisiko: 47.5 % aller Berichte (210/442) betreffen eine dokumentierte Patientenschädigung (202) oder den Tod (8). Da Fixiervorrichtungen für Endotrachealtuben bei sedierten, kritisch kranken Intensivpatienten auf den Gesichtsknochen aufliegen, führt eine unzureichende Schaumstoffpolsterung oder eine übermäßige Bandspannung zu einer raschen ischämischen Drucknekrose (83 Berichte — 18.8 % aller CBH-Berichte — tragen einen Code für Dekubitus, Druckgeschwür oder Gewebezerfall). Wenn sich klebende Gesichtsplatten infolge von Mundsekreten lösen, kommt es zu einer plötzlichen akzidentellen Extubation und nachfolgenden akuten Hypoventilation (33 Berichte erwähnen eine akzidentelle Extubation, Hypoventilation oder beides).
Beim Gefäßzugang ist das primäre Risiko nicht eine akute Hautnekrose, sondern ein Katheterversagen und eine Blutstrominfektion 10. In einer von Ferraz-Torres et al. im Journal of Infusion Nursing (2024) veröffentlichten randomisierten kontrollierten Studie mit 281 Patienten erzielten periphere intravenöse Katheter, die mit vollverstärkten Stabilisierungsverbänden fixiert wurden, statistisch signifikante Reduktionen sowohl bei infektiöser Phlebitis (P = 0.043) als auch bei akzidenteller Dislokation (P = 0.03) im Vergleich zu transparenten Standardverbänden mit Rand, bei einer durchschnittlichen Verweildauer von ~2.7 Tagen 7. Diese Evidenz aus klinischen Studien bestätigt, dass die mechanische Stabilität die Liegedauer von Gefäßzugängen direkt bestimmt, was die Cochrane-Metaanalysen von Marsh et al. 8 und die Standards der Infusion Nurses Society (INS) 9 bekräftigen.
Die Rückrufhistorie der FDA: Was sind die Grundursachen hinter den vier Hauptfehlerklassen?
Während MAUDE spontane klinische Beschwerden erfasst, dokumentiert die Datenbank für Medizinprodukterückrufe der FDA Fälle, in denen Hersteller und Regulierungsbehörden formelle Marktrücknahmen oder Sicherheitskorrekturmaßnahmen im Feld aufgrund validierter Konstruktions- und Fertigungsfehler eingeleitet haben 35.
| Rückrufjahr / Res.-Nr. | Produktmarke / Modell | Code | Hersteller | Betroffene Menge | Grundursache / Rückrufgrund | FDA-Status |
|---|---|---|---|---|---|---|
| 2024 (eingeleitet im Dez.) / Z-1178 bis Z-1181-2025 | AnchorFast Oral Endotracheal Tube Fastener-Produktfamilie (REFs 9700, 9787, 9799, 9800) | CBH | Hollister Inc. | 36,228 Kartons (434,736 Einzelstücke) über 4 Maßnahmen | Verkürzte Tragedauer der Hautbarriere; vorzeitiges Ablösen des Klebstoffs könnte eine Tubusmigration / Extubation ermöglichen | Offen / Aktiv |
| 2024 (eingeleitet im Nov.) / Z-0695 bis Z-0698-2025 | HUDSON RCI mBrace ET Tube Holder (2- und 4-Punkt-Band, mit/ohne Beißblock) | CBH | Medline Industrie LP | 3,924 Einheiten über 4 Maßnahmen | Defekte an Klebeelementen sowie Druck des starren Rahmens auf Wangenknochen / Oberlippe mit dem Risiko von Hautverletzungen | Offen / Aktiv |
| 2022 / Z-1611-2022 | Centurion IV Securement Kit (Modell IVSSTK3; im Rückrufdatensatz der FDA als OKC codiert) | OKC | McKesson Medical-Surgical (Händlermaßnahme) | 3 Umkartons | Temperaturabweichungen in der Betriebsstätte (Juni–Aug. 2021) vor der Auslieferung könnten die Produktwirksamkeit beeinträchtigt haben | Offen / Aktiv |
| 2017 / Z-2120-2017 | StatLock IV Premium Katheter-Stabilisierungsvorrichtung | KMK | Bard Zugangssysteme | 4,500 Einheiten (Charge JUAQF675) | Falsch dimensionierter Halteclip greift den Ansatz des Ziel-IV-Katheters möglicherweise nicht korrekt | Beendet |
| 2017 / Z-1927 & Z-1928-2017 | Dale Stabilock Endotracheal Tube Holder (#270) + Klebebasis (#273) | CBH | Dale Medizinprodukte Inc. | 34,770 Einheiten | Klebende Grundplatte verliert bei Kontakt mit Feuchtigkeit des Patienten möglicherweise die Haftung, mit dem Risiko einer Tubusverschiebung | Beendet |
| 2016 (eingeleitet im Dez.) / Z-0981 & Z-0982-2017 | StatLock PICC Plus / CV Plus Einzelbeutel | KMK | Bard Zugangssysteme | 44,500 Einheiten über 2 Maßnahmen | Einzelbeutel ohne eindeutige Produktkennzeichnungen (Produktcode, Chargennummer, Verfallsdatum) freigegeben — Mangel bei der Chargenrückverfolgbarkeit | Beendet |
| 2013 / Z-1618-2013 | StatLock CV Plus Stabilization Device (mit Pigtail) | KMK | Bard Zugangssysteme | 3,875 Einheiten (Charge JUWJF283) | Fehlerhafte Pad-Montage während der Fertigung (Hydrokolloidstreifen und Richtungspfeil fehlten) | Beendet |
| 2008 / Z-0446 & Z-0447-2008 | Dale 240 / 242 Tracheostomie-Tubushalter | CBH | Dale Medizinprodukte | Nicht offengelegt | Die Gebrauchsanweisung untersagte das Kürzen der Befestigungshakenlaschen nicht; gekürzte Laschen konnten sich an der Tracheostomieplatte lösen | Beendet |
| 2007 / Z-0627 bis Z-0629-2007 | StayFix (perkutan, klein & groß) und EpiFix (epidural) Fixierungsvorrichtungen | KMK | Merit Medical Systeme (Unomedical) | Nicht offengelegt | Sterilität kann durch beschädigte Einzelverpackungen beeinträchtigt sein | Beendet |
Quelle: Datenbank für Medizinprodukterückrufe der FDA & openFDA Recall API (Status und Mengen live verifiziert am 2026-08-14)
Die Überprüfung der 20 historischen und aktiven Rückrufmaßnahmen über alle Fixierungscodes hinweg zeigt, dass sich Ausfälle in vier primäre technische Klassen gruppieren 45:
- 1. Degradation von Klebstoff und Hautbarriere: Feuchtigkeitsbedingtes Klebstoffversagen bleibt die führende Ursache für Korrekturmaßnahmen im Feld. Wie die nach wie vor offenen Hollister-AnchorFast-Maßnahmen vom Dezember 2024 (434,736 Stück über vier Rückrufe hinweg) und der Dale-Rückruf über 34,770 Einheiten belegen, führen Rezepturänderungen oder Trägermaterialien mit unzureichender Wasserdampfdurchlässigkeit (MVTR) in Umgebungen mit hoher Luftfeuchtigkeit oder bei diaphoretischen Patienten zu vorzeitiger Randablösung und Pad-Ablösung weit vor der deklarierten Tragedauer.
- 2. Komponentendimensionierung, Halterungspassform und Montageabweichungen: Im April 2017 rief Bard Access Systems 4,500 StatLock-IV-Premium-Produkte zurück (Rückruf Z-2120-2017), da ein falsch dimensionierter Kunststoff-Halteclip auf dem Produkt montiert worden war 4. Der unpassende Clip konnte keinen zuverlässigen mechanischen Halt um den Ansatz des Ziel-i.v.-Katheters gewährleisten, sodass der Katheter herausrutschen konnte. In ähnlicher Weise rief Bard im Jahr 2013 3,875 StatLock-CV-Plus-Einheiten zurück, nachdem durch eine fehlerhafte Pad-Montage während der Fertigung manche Pads ohne ihren Hydrokolloidstreifen und den Richtungspfeil für die Applikation geblieben waren.
- 3. Beeinträchtigung der Sterilbarriere und Verpackungsmängel: Merit Medical's StayFix- und EpiFix-Rückrufe im Jahr 2007 wurden veranlasst, da eine beschädigte Einzelverpackung die Produktsterilität beeinträchtigen konnte. Ein steriler Katheterfixierer, der in einem beschädigten Beutel geliefert wird, bringt Bioburden aus der Umgebung unmittelbar an eine offene Gefäßpunktionsstelle ein.
- 4. Kennzeichnungslücken, Mängel der Benutzerschnittstelle und Rückverfolgbarkeitsdefekte: Dale Medical's Maßnahmen im Jahr 2008 gingen auf eine Gebrauchsanweisung zurück, die das Kürzen der Klettverschlusslaschen nicht untersagte – gekürzte Laschen konnten sich an der Tracheostomieplatte lösen. In einem parallelen Fall mangelhafter Chargenrückverfolgbarkeit betrafen Bard's StatLock-Feldmaßnahmen im Jahr 2016 (44,500 Einheiten) Einzelbeutel, die ohne eindeutige Produktkennzeichnungen freigegeben worden waren, wodurch Rückrufe auf Chargenebene und die Verfallskontrolle verunmöglicht wurden.
Beschaffung & Überführung in Spezifikationen: Welche Abnahmeprüfungen und RFQ-Spezifikationen schließen Fehlermodi aus?
Um zu verhindern, dass diese dokumentierten Post-Market-Fehlermodi die Versorgung im Krankenhaus beeinträchtigen, müssen Beschaffungsgremien jede empirische Fehlerklasse in eine durchsetzbare Ausschreibungsspezifikation und ein Qualitätsgate für die Wareneingangskontrolle überführen 16.
| Fehlermodus-Klasse | Beobachtetes Post-Market-Risiko | Verbindliche Ausschreibungsspezifikation / RFQ-Anforderung | Verifizierungsnorm / Prüfverfahren | Qualitätsgate der Wareneingangsprüfung |
|---|---|---|---|---|
| Säule 1: Klebstoff & Hautgrenzfläche | Vorzeitige Randablösung, Epidermisabriss, MARSI, Zersetzung des Klebstoffs durch Schweiß/Hautdesinfektionsmittel | Hypoallergener Acryl- oder Silikonklebstoff in medizinischer Qualität; Atmungsaktives Vlies- oder Hydrokolloid-Trägermaterial; MVTR > 1,500 g/m²/24h; Dokumentierter Nachweis einer Tragedauer von 7 Tagen | ISO 10993-5 (Zytotoxizität), ISO 10993-10 (Irritation/Sensibilisierung), ASTM D3330 (180°-Schälklebkraft), PSTC-101 | Prüfung der Schälklebkraft im Wareneingang; Verifizierung der leichten Abziehbarkeit der Abdeckfolie; Keine Klebstoffrückstände auf simuliertem Substrat |
| Säule 2: Mechanische Fixierung & Dimensionierung | Aufspringen des Halteclips, Durchrutschen des Katheters durch den Clip, Quetschung des weichen Katheterlumens | Konstruierter mechanischer Halteclip mit hörbar einrastendem Schnappverschluss; Minimale axiale Zug-Haltekraft ≥ 15 N (3.37 lbf); Exakte dimensionale Kompatibilitätsmatrix | BS EN ISO 10555-1 (Katheter-Zugkraft/Fixierungskraft), ISO 80369 Luer-/Katheteransatz-Passgenauigkeit, interner Prüfstand-Zugversuch bis zum Versagen | Gut-/Ausschuss-Lehrenprüfung an den Haltebacken; Zyklusprüfung des Rastverschlusses (mindestens 5 Öffnungs-/Schließzyklen ohne Scharnierermüdung) |
| Säule 3: Sterilbarrieresystem | Nadellöcher in der Verpackung, schwache Beutelsiegelnähte, beeinträchtigte Haltbarkeit während des Transports | Sterilbeutel aus Tyvek/PET-PE oder Papier/Folie in medizinischer Qualität; validierte sterile Haltbarkeit von 3 oder 5 Jahren; EO-Rückstand ≤ 4 mg/Produkt | ISO 11607-1/2, ASTM F88 (Siegelfestigkeit ≥ 1.5 N/15mm), ASTM F2096 (Blasenleckprüfung), ASTM F1929 (Farbstoffpenetrationsprüfung), ISO 11135 | Visuelle Siegelnahtprüfung (100 % Siegelnahtintegrität, keine Kanalleckagen); Farbstoffpenetrationsprüfung an einer repräsentativen Chargenprobe |
| Säule 4: Menschliche Faktoren & Gebrauchstauglichkeit | Fehlanwendung durch klinisches Personal, falsche Ausrichtung der Flügel, versehentliches Kürzen von Laschen | Intuitiv nummerierte Abziehfolien (Schritt 1, Schritt 2); kontrastreiche Markierungen zur Katheterplatzierung; auf den Halteclip aufgedruckte Größenangabe | IEC 62366-1 (Gebrauchstauglichkeit von Medizinprodukten), formative Bewertungen der klinischen Handhabung | Verifizierung der Verpackungskennzeichnung im Wareneingang (korrekte French-/Gauge-Größenangabe, Verfallsdatum, UDI-konformer Barcode) |
| Säule 5: Qualitätsmanagementsystem & Rückverfolgbarkeit | Unerkannter Werkzeugverschleiß, unangekündigte Materialänderungen durch Lieferanten, keinerlei Offenlegung von CAPA-Maßnahmen | Nach ISO 13485:2016 zertifiziertes QMS; vollständig rückverfolgbare Chargenserialisierung; verpflichtende schriftliche Benachrichtigung bei Rohstoffänderungen | QMS-Audit gemäß FDA 21 CFR Part 820 / ISO 13485, Analysenzertifikat (CoA) je Charge, Offenlegung historischer Rückrufe | Prüfung des chargenspezifischen Konformitätszertifikats (CoC), Audit der Biokompatibilitätsakte, Verifizierung der Lieferanten-CAPA |
Quelle: VEMERIX Qualitätssicherung & Rahmenwerk für biomedizinische Beschaffungstechnik
Bei der Erstellung von Ausschreibungsunterlagen (RFP) sollten Beschaffungsverantwortliche von potenziellen Anbietern die Vorlage verifizierter Prüfberichte verlangen, die alle fünf Säulen abdecken. Ausführliche Hinweise zur Validierung der Integrität von Sterilbarrieresystemen und der Haltbarkeitsstabilität finden Sie in unserem ergänzenden Leitfaden zur Validierung von Sterilbarrieresystemen. Umfassende Beschaffungskriterien für nicht-vaskuläre und vaskuläre Fixierungslinien entnehmen Sie unserem Einkaufsleitfaden zur Auswahl und Beschaffung von Katheterfixierungen.
Wo ordnet sich VEMERIX ein — und wo beginnt dennoch die Sorgfaltsprüfung?
Innerhalb des Portfolios von VEMERIX an minimalinvasiven chirurgischen und perioperativen Verbrauchsmaterialien werden Fixierungs- und Punktionslösungen hergestellt, um genau diesen klinischen und qualitativen Anforderungen gerecht zu werden 1.
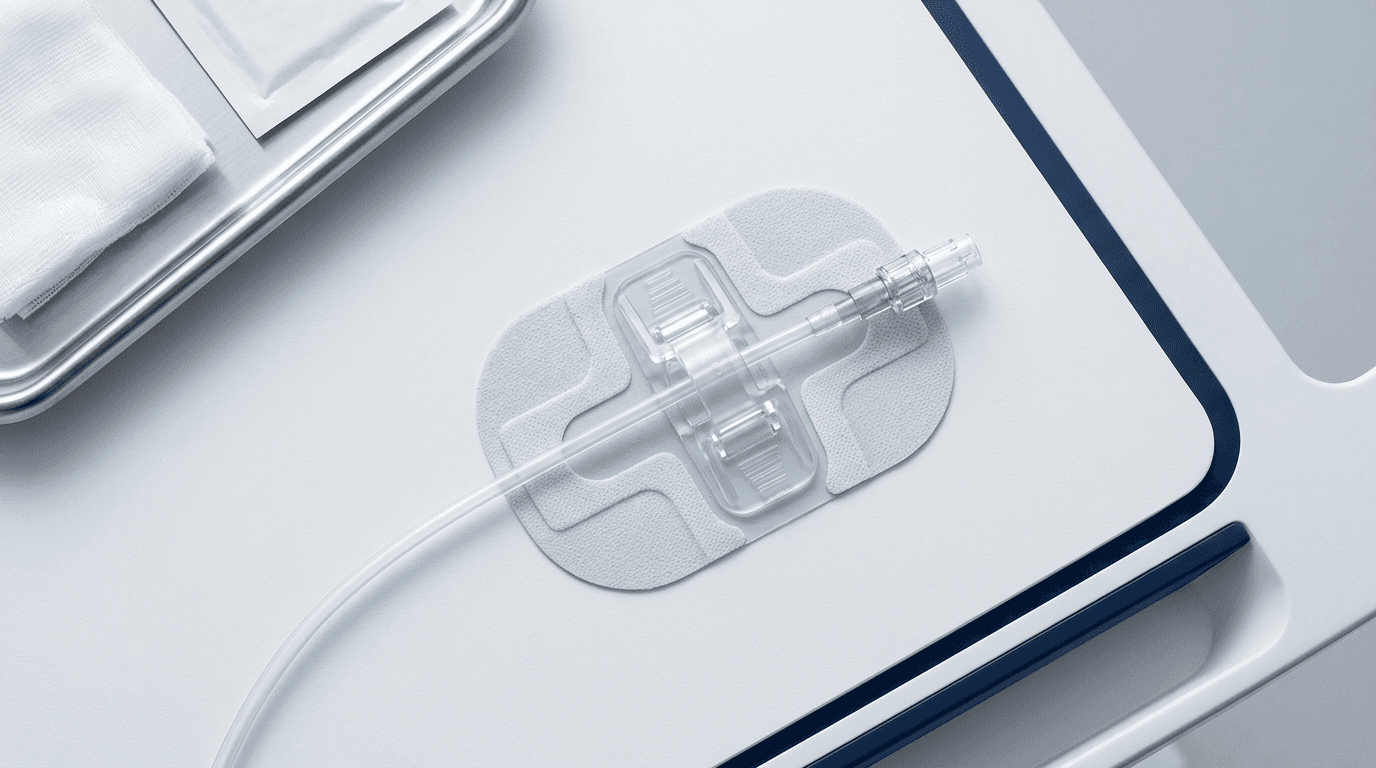
Der VEMERIX Einweg-Katheterfixierer (Set) ist als spezielles steriles Einweg-Fixierungssystem konzipiert. Er umfasst eine atmungsaktive, hypoallergene Vliesstoff-Haftauflage, die mit einem druckempfindlichen Acrylat-Haftklebstoff in medizinischer Qualität beschichtet ist, kombiniert mit einem spritzgegossenen Präzisions-Halteclip. Das System gewährleistet einen formschlüssigen mechanischen Halt bei Standard-Gefäßkathetern, Drainagekathetern und Punktionskanülen und verhindert eine axiale Migration sowie Micro-Pistoning, ohne das interne Flüssigkeitslumen einzuengen.
Beim Einsatz zusammen mit dem VEMERIX ultraschallgestützten Punktionsset vervollständigt der Katheterfixierer einen integrierten Gefäßzugangs-Ablauf – von der echogenen Nadelvisualisierung und Drahtplatzierung bis hin zur abschließenden sterilen Stabilisierung. Technische Daten zur Nadelführung und zu Punktionstrays finden Sie in unserem Leitfaden zur Auswahl ultraschallgestützter Punktionssets.
Wo Due Diligence beginnt: VEMERIX verlangt von Beschaffungskommissionen oder internationalen Distributoren nicht, werbliche Qualitätsbehauptungen ungeprüft zu akzeptieren. Jedes Beschaffungsgremium eines Krankenhauses und jeder OEM-Partner wird dazu aufgefordert, eine sorgfältige Due Diligence durchzuführen: Fordern Sie unser vollständiges technisches Dokumentationspaket an, prüfen Sie externe Biokompatibilitäts-Prüfberichte nach ISO 10993, sehen Sie unsere Zertifikate des Qualitätsmanagementsystems nach ISO 13485 auf unserer Seite für Qualität & Zulassung ein und bewerten Sie physische Produktionsmuster an Ihren eigenen klinischen Prüfständen. Um Muster anzufordern oder eine OEM-/Private-Label-Auftragsfertigung zu besprechen, kontaktieren Sie unser Team über unser kommerzielles Kontaktportal.
Häufig gestellte Fragen (FAQ): Was müssen Einkäufer und Biomedizintechniker sonst noch wissen?
Q1: Sind Fixiervorrichtungen für intravaskuläre Katheter in die FDA-Klasse II eingestuft?
Nein. Gemäß 21 CFR 880.5210 (Produktcode KMK) sind Fixiervorrichtungen für intravaskuläre Katheter als FDA-Klasse I (510(k)-befreit) 1 eingestuft. Sie erfordern keinen Antrag auf Vorab-Marktfreigabe nach 510(k). Subkutan implantierte Anker (Produktcode OKC, 21 CFR 880.5970) und neuartige kraftaktivierte Trennvorrichtungen (21 CFR 880.5215) sind jedoch als Klasse II eingestuft und erfordern eine formelle 510(k)-Freigabe 11.
Q2: Wurde die marktführende StatLock-Fixiervorrichtung jemals zurückgerufen?
Ja. Die Rückrufdatenbank der FDA dokumentiert mehrere Korrekturmaßnahmen im Feld für StatLock-Vorrichtungen, darunter eine im April 2017 eingeleitete Korrekturmaßnahme im Feld über 4,500 Einheiten (Rückruf Z-2120-2017) aufgrund eines falsch dimensionierten Halteclips sowie einen Rückruf von 3,875 Einheiten im Jahr 2013 (Rückruf Z-1618-2013) infolge einer fehlerhaften Pad-Montage während der Herstellung 45. Beide Maßnahmen wurden nach korrigierenden Fertigungskontrollen erfolgreich abgeschlossen.
Q3: Beweisen die Meldezahlen zu unerwünschten Ereignissen in der MAUDE-Datenbank, dass eine Fixierungsmarke weniger sicher ist als eine andere?
Nein. Die MAUDE-Datenbank der FDA ist ein passives Meldesystem, das einer erheblichen Meldeverzerrung unterliegt. Marktführende Marken mit umfangreichem kommerziellem Vertrieb (wie Bard StatLock oder Hollister AnchorFast) generieren höhere absolute Meldezahlen vor allem aufgrund des reinen Stückzahlvolumens, einer breiten klinischen Exposition und strenger unternehmenseigener Vigilanzsysteme 2. MAUDE-Meldezahlen können weder dazu verwendet werden, Inzidenzraten unerwünschter Ereignisse zu berechnen, noch um eine vergleichende Produktunterlegenheit zu beweisen.
Q4: Welcher Patientenschaden wird in Post-Market-Aufzeichnungen am häufigsten mit Sicherungs- und Fixiervorrichtungen in Verbindung gebracht?
Bei Fixierungen für intravaskuläre Katheter (KMK) wird ein direkter Patientenschaden selten gemeldet (über 91 % werden als mechanische Fehlfunktionen vor einer klinischen Verletzung erkannt) 2. Wenn Schäden auftreten, äußern sie sich primär als Hautreizung oder klebstoffbedingte Hautschädigung (Medical Adhesive-Related Skin Injury, MARSI). Bei Trachealtubus-Halterungen (CBH) ist der am häufigsten gemeldete Patientenschaden produktbedingte Druckulzera und Gewebsnekrosen (18.8 % der Berichte enthalten einen Code für Druckverletzungen), verursacht durch starre Kunststoffrahmen, die bei längeren Intensivstationsaufenthalten auf den Gesichtsknochen aufliegen.
Q5: Welche kritischen technischen Anforderungen sollte eine Angebotsanfrage (RFQ) vorschreiben, über die ein 510(k)-befreiter Lieferant nicht automatisch verfügt?
Da die 510(k)-Befreiung die technische Prüfung durch die FDA umgeht, muss eine Angebotsanfrage (RFQ) ausdrücklich Folgendes fordern: (1) eine unabhängige Biokompatibilitätszertifizierung nach ISO 10993 für den Hautkontakt; (2) Daten zum mehrtägigen Erhalt der Klebstoff-Schälkraft unter Schweiß- und Feuchtigkeitsbelastung; (3) den Nachweis der mechanischen Zugkraft (≥15 N) über spezifische Katheteransatz-Außendurchmesser hinweg; (4) Berichte zur Validierung des Sterilbarrieresystems nach ISO 11607 und der Haltbarkeit; sowie (5) eine dokumentierte Rückverfolgbarkeit auf Chargenebene und CAPA-Historie.