GUÍAS TÉCNICAS

Especificaciones traducidas en requisitos aplicables.

Orientación de ingeniería sobre compatibilidad, componentes, materiales, desempeño, empaque, esterilización y controles de aceptación.

Portada de la guía técnica de VEMERIX que ilustra el flujo de trabajo de auditoría del comprador para el expediente de diseño y desarrollo de un proveedor de dispositivos médicos según la QMSR de la FDA, 21 CFR Parte 820, la cláusula 7.3 de la norma ISO 13485, el CP 7382.850, EN ISO 13485 y GB/T 42061-2022.
Cómo revisar el expediente de diseño y desarrollo de un proveedor tras la QMSRUna guía de auditoría de recepción para distribuidores de dispositivos médicos, OEM y socios de marca privada: por qué el 21 CFR 820.30 queda reservado según la QMSR, cómo la cláusula 7.3 de la norma ISO 13485:2016 asume las obligaciones legales, qué inspecciona el CP 7382.850 en Diseño y desarrollo, cómo la norma EN ISO 13485 y la norma GB/T 42061-2022 se superponen al expediente, la transición del DHF al expediente del dispositivo médico y un protocolo de aceptación para compradores de 8 puntos.15 de septiembre de 2026 · 16 min de lectura
Reconocimiento de la declaración de conformidad de envasado según ISO 11607 en 2026: ISO 11607-1/2:2019, incluida la Enmienda 1:2023, las Rec 14-594 y 14-595 de la FDA de EE. UU. frente a las Rec 14-530 y 14-531, la Decisión de la UE 2024/815 y la norma GB/T 19633.1-2024 de China
Qué declaración de conformidad de envasado según ISO 11607 sobrevive al 20 de diciembre de 2026: por qué las Rec 14-594 y 14-595 de la FDA designan la edición de 2019 con inclusión de AMD1:2023, por qué las Rec 14-530 y 14-531 siguen siendo aceptables hasta esa fecha, por qué la Decisión (UE) 2024/815 ya cita la norma EN ISO 11607-1:2020/A1:2023 y por qué GB/T 19633.1-2024 es la IDT de 2019 implementada el 1 de diciembre de 2025Una guía técnica y regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM e ingenieros de calidad que evalúan expedientes de validación de envasado con barrera estéril, declaraciones de conformidad y cronogramas de reconocimiento en Estados Unidos, la Unión Europea y China en septiembre de 2026.10 de septiembre de 2026 · 17 min de lectura
Qué edición de ISO 10993-7 rige un CoA de residuales de OE en 2026: publicación de la tercera edición de ISO 10993-7:2026 frente al Número de Reconocimiento 2-275 de la FDA de EE. UU., la MDCG 2024-13 de la UE y la norma GB/T 16886.7-2015 de China
Qué edición de ISO 10993-7 rige un CoA de residuales de OE en 2026: por qué ISO 10993-7:2026 no es el Reconocimiento 2-275 de la FDA, por qué la actualización de la Parte 1 del 25 de mayo de 2026 no modificó la Parte 7 y por qué la MDCG 2024-13 aún cita EN ISO 10993-7:2008+A1:2022Una guía técnica y regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM e ingenieros de calidad que evalúan certificados de análisis de residuales, curvas de disipación y reconocimiento regulatorio de dispositivos de un solo uso esterilizados con OE en EE. UU., la UE y China en 2026.9 de septiembre de 2026 · 16 min de lectura
Guía de aceptación en etiquetas de dispositivos médicos de EC REP frente a EU REP según ISO 15223-1, que ilustra el marco de transición de 2026, las fechas de retirada de las Decisiones de Ejecución 2026/1231 y 2026/1313, las reglas del apéndice de MDCG 2021-5 Rev. 1 y los números de reconocimiento de la FDA 5-148 y 5-134
Cuándo sigue siendo aceptable EC REP en la etiqueta de un dispositivo médico después del 17 de junio de 2026: ISO 15223-1:2021/Amd 1:2025 XX REP y EU REP, Decisiones de Ejecución (UE) 2026/1231 y 2026/1313 de la Comisión, apéndice de MDCG 2021-5 Rev. 1, reconocimiento de la FDA 5-148 frente a 5-134, 21 CFR 801.15, y por qué un organismo notificado no tiene que preaprobar el cambio editorialUna guía técnica y regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y equipos de calidad que evalúan dispositivos estériles de un solo uso con marcado CE conforme a la cláusula 5.1.2 de ISO 15223-1, las fechas de retirada de normas armonizadas del MDR/IVDR de la UE y los plazos de reconocimiento por consenso de la FDA de EE. UU.6 de septiembre de 2026 · 16 min de lectura
Portada de la guía técnica para la revisión del expediente de controles de producción y procesos de un proveedor bajo la QMSR de la FDA tras el 2 de febrero de 2026
Cómo revisar el expediente de controles de producción y procesos de un proveedor tras la QMSR: por qué 21 CFR 820.70, 820.75 y 820.80 están reservados, qué exigen la cláusula 7.5 de ISO 13485 y 21 CFR 820.45, qué inspecciona el Programa de Cumplimiento 7382.850 bajo Producción y prestación del servicio, y por qué una carpeta de DHR o el listado de un esterilizador por contrato no constituyen el expedienteUna guía de revisión de expedientes campo por campo para distribuidores de dispositivos médicos, compradores OEM y equipos de adquisiciones hospitalarias que evalúan a proveedores de productos estériles de un solo uso tras el 2 de febrero de 2026: por qué 21 CFR 820.70, 820.75 y 820.80 están reservados, qué exigen la cláusula 7.5 de ISO 13485 y 21 CFR 820.45 para la producción, la validación de procesos y la inspección del etiquetado, y cómo audita el Programa de Cumplimiento 7382.850 de la FDA la Producción y prestación del servicio.4 de septiembre de 2026 · 16 min de lectura
Portada de la guía técnica de VEMERIX que ilustra el flujo de trabajo de auditoría del comprador de 7 puntos para la gestión de quejas y CAPA de dispositivos médicos bajo la QMSR de la FDA, 21 CFR Parte 820, las cláusulas 8.2.2, 8.3, 8.5.2 y 8.5.3 de ISO 13485, 21 CFR 820.35 y el CP 7382.850.
Cómo revisar el expediente de quejas y CAPA de un proveedor tras la QMSR: por qué 21 CFR 820.100 y 820.198 están reservados, qué exigen las cláusulas 8.2.2 / 8.3 / 8.5.2 / 8.5.3 de ISO 13485 y 21 CFR 820.35, qué inspecciona el Programa de Cumplimiento 7382.850 y por qué un informe de MDR no es el expediente de quejasUna guía de auditoría de recepción para distribuidores de dispositivos médicos, OEM y equipos de compras hospitalarias: por qué 21 CFR 820.100 y 820.198 están reservados bajo la QMSR, cómo las cláusulas 8.2.2, 8.3, 8.5.2 y 8.5.3 de ISO 13485 asumen las obligaciones legales, qué añade adicionalmente 21 CFR 820.35, qué inspecciona el CP 7382.850 bajo Medición, Análisis y Mejora, por qué un informe de MDR no es el expediente de quejas, y un protocolo de aceptación del comprador de 7 puntos.2 de septiembre de 2026 · 18 min de lectura
Portada de la guía técnica de VEMERIX que ilustra el flujo de trabajo de auditoría para compradores de 7 puntos para los controles de compras de dispositivos médicos, la esterilización externalizada, el cumplimiento de la QMSR (21 CFR Parte 820) según las cláusulas 4.1.5 y 7.4 de ISO 13485, y los puntos de control de inspección del CP 7382.850.
Cómo revisar los controles de compras y el expediente de externalización de un proveedor tras la QMSR: por qué el 21 CFR 820.50 está reservado, qué exigen las cláusulas 4.1.5 y 7.4 de ISO 13485, qué inspecciona el Programa de Cumplimiento 7382.850 y una lista de verificación de aceptación para compradoresUna guía práctica de auditoría para compradores sobre los expedientes de compras y externalización de dispositivos médicos: por qué el 21 CFR 820.50 está reservado bajo la QMSR, cómo las cláusulas 4.1.5 y 7.4 de ISO 13485 asumen las obligaciones legales, qué inspecciona el Programa de Cumplimiento 7382.850 de la FDA, por qué los informes de auditoría a proveedores ya no están exentos y una lista de verificación de 7 puntos para la aceptación en recepción.31 de agosto de 2026 · 19 min de lectura
Portada de la guía técnica de VEMERIX que ilustra el flujo de trabajo de auditoría del comprador en 7 pasos para archivos de gestión de riesgos de dispositivos médicos según la norma ISO 14971, los requisitos de la QMSR, la norma EN ISO 14971:2019+A11:2021 para el MDR, la norma GB/T 42062-2022 y las verificaciones de aceptación de proveedores.
Cómo revisar el archivo de gestión de riesgos según la norma ISO 14971 de un proveedor: lo que realmente exige la QMSR después del 2 de febrero de 2026, la norma EN ISO 14971:2019+A11:2021 para el MDR, la norma china GB/T 42062-2022 y una lista de verificación de aceptación para el compradorUna guía práctica de auditoría para compradores sobre archivos de gestión de riesgos de dispositivos médicos: cómo separar los mandatos de proceso de la norma ISO 13485 en la QMSR de la conformidad con la norma ISO 14971, verificar la norma EN ISO 14971:2019+A11:2021 para el MDR de la UE, interpretar la norma china GB/T 42062-2022 y ejecutar un protocolo de aceptación en recepción de 7 puntos.27 de agosto de 2026 · 18 min de lectura
Portada de la guía técnica de VEMERIX que muestra el flujo de trabajo de especificación y aceptación en recepción de agujas hipodérmicas estériles: dimensiones según ISO 7864, tubos según ISO 9626, código de colores según ISO 6009, ajuste Luer según ISO 80369-7, verificación del 510(k) para el código de producto FMI de la FDA y paquete de evidencias de la NMPA para Clase III de China.
Especificación y aceptación en recepción de agujas hipodérmicas estériles: dimensiones según ISO 7864, tubos según ISO 9626, código de colores según ISO 6009, ajuste Luer y el paquete de evidencias FMI de la FDA / Clase III de ChinaUna guía de especificación y aceptación de lotes para agujas hipodérmicas estériles para un solo uso: correlación de ISO 7864, tubos según ISO 9626, código de colores según ISO 6009, ajuste Luer según ISO 80369-7, evidencias para el 510(k) del código de producto FMI de la FDA, requisitos de registro de Clase III en China y el cronograma de transición a GB 15811-2025.24 de agosto de 2026 · 19 min de lectura
Portada de la guía técnica de VEMERIX que muestra el flujo de trabajo de revisión paso a paso para expedientes de evaluación biológica de dispositivos médicos según ISO 10993, criterios de valoración del contacto, la transición de la edición 2025 a 2029 y comprobaciones de aceptación para EE. UU./UE/China.
Cómo revisar el expediente de biocompatibilidad ISO 10993 de un proveedor: criterios de valoración por contacto y duración, la transición a la edición 2025 (fecha límite de la FDA: julio de 2029) y una lista de verificación de aceptación para EE. UU./UE/ChinaGuía práctica de auditoría para compradores sobre expedientes de seguridad biológica de dispositivos médicos: correspondencia de criterios de valoración con la categoría y duración del contacto, verificación de la forma final del artículo de prueba, gestión de la transición a la norma ISO 10993-1:2025 en la FDA, el MDR de la UE y la NMPA de China, y detección de deficiencias descalificantes en el expediente.22 de agosto de 2026 · 18 min de lectura
Mecánica de componentes, elementos del kit estéril y marco de pruebas de aceptación de lotes para dispositivos de anastomat y grapadora de circuncisión desechables.
Anastomat y grapadora de circuncisión desechables: mecánica del dispositivo, componentes del kit estéril y pruebas de aceptación de lotes para adquisiciones e ingeniería biomédicaUna guía técnica a nivel de componentes sobre el anastomat y la grapadora de circuncisión de un solo uso: el mecanismo de disparo de campana y grapas, qué elementos corresponden al kit de conveniencia estéril, las pruebas de aceptación de lotes para la formación de grapas y la barrera estéril, y la clasificación en EE. UU., la UE y China —incluyendo por qué no existe ningún predicado 510(k) de EE. UU. ni precalificación de la OMS para la grapadora.9 de agosto de 2026 · 18 min de lectura
Portada de la guía técnica de VEMERIX que muestra un marco de fundamentación de la eficacia del HOCl que compara ppm, pH, tiempo de contacto y pruebas EPA 810.2200.
Eficacia y concentración de desinfectantes hospitalarios de HOCl: por qué las ppm por sí solas no prueban una afirmación — Guía de fundamentación de la eficacia para compradoresUna guía técnica para compradores de adquisiciones y de prevención de infecciones que evalúan desinfectantes de superficies a base de HOCl, que explica por qué las ppm de cloro disponible deben evaluarse junto con el pH, el tiempo de contacto, los métodos de ensayo EPA 810.2200 y el registro específico de cada jurisdicción.5 de agosto de 2026 · 22 min de lectura
Portada de la guía técnica de VEMERIX que detalla los criterios de aceptación en recepción, los límites de esterilidad y la repetibilidad de administración para dispositivos inyectores de mesoterapia.
Adquisición y aceptación de dispositivos inyectores de mesoterapia: guía de IFU, esterilidad, repetibilidad y evidencia del proveedorUna guía técnica de adquisición para compradores de dispositivos médicos, ingenieros de calidad y directores de clínicas estéticas que establece criterios de aceptación en recepción, límites de esterilidad, repetibilidad de administración y cumplimiento normativo para dispositivos de mesoterapia y autoinyectores.5 de agosto de 2026 · 35 min de lectura
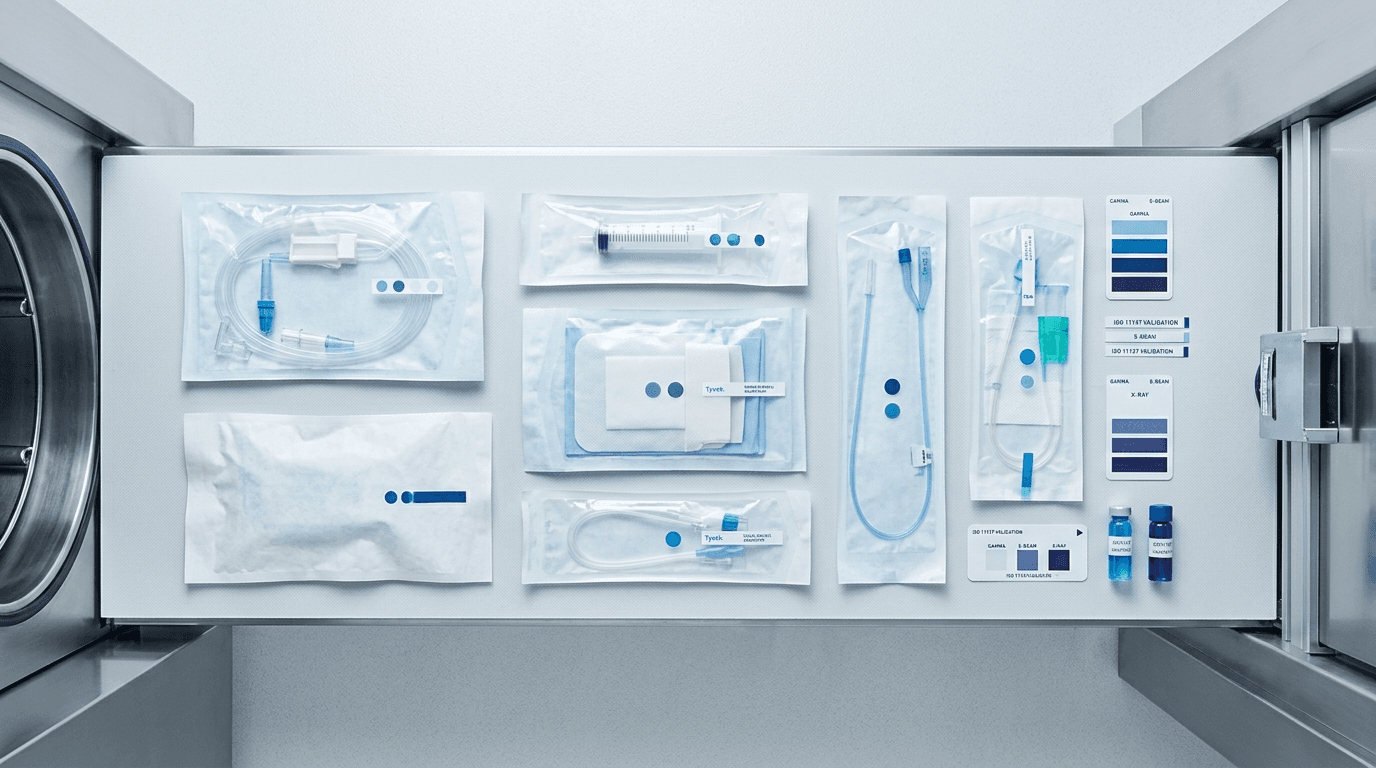
Portada de la guía técnica de VEMERIX que muestra un marco de validación de esterilización por radiación según la norma ISO 11137, una tabla de decisiones de VDmax y una comparación de modalidades.
Validación de la esterilización por radiación (gamma, haz de electrones y rayos X) para dispositivos médicos de un solo uso: guía de evidencia conforme a ISO 11137, VDmax y la FDA para compradores OEM y de marca propiaCalificar a un OEM de dispositivos de un solo uso esterilizados por radiación requiere verificar un protocolo de validación según la norma ISO 11137, fundamentar la dosis de esterilización de 25 kGy o 15 kGy mediante VDmax, seleccionar la modalidad óptima (gamma frente a haz de electrones frente a rayos X), limitar las dosis máximas para polímeros y alinearse con el intervalo de auditoría de dosis de 4 meses conforme a la norma ISO 11137-1:2025 y al Radiation Master File Pilot de la FDA.4 de agosto de 2026 · 18 min de lectura
Portada de la guía técnica de VEMERIX que muestra un marco de aceptación de la validación de esterilización por OE según la ISO 11135 y límites de residuos según la ISO 10993-7.
Validación de la esterilización por óxido de etileno para dispositivos médicos de un solo uso: guía de evidencia sobre procesos según la ISO 11135, residuos según la ISO 10993-7 y la FDA para compradores OEM y de marca propiaCalificar a un OEM de dispositivos estériles de un solo uso exige un proceso validado según la ISO 11135, perfiles documentados de disipación de residuos conforme a la ISO 10993-7 por debajo de 4 mg de OE / 9 mg de ECH para contacto limitado, protocolos claros de liberación paramétrica o por IB, y una estrategia regulatoria de control de cambios bajo los programas piloto de Sterilization Master File de la FDA.3 de agosto de 2026 · 16 min de lectura
Portada de la guía técnica de VEMERIX que muestra un marco de aceptación de envasado con barrera estéril según ISO 11607 y el modelo de envejecimiento acelerado ASTM F1980.
Envasado con barrera estéril y validación de vida útil para dispositivos médicos de un solo uso: guía de aceptación según ISO 11607 y envejecimiento aceleradoCumplir con ISO 11607 requiere más que una bolsa para sala limpia—exige un proceso validado de conformado y sellado según la Parte 2, cálculos de envejecimiento acelerado de Arrhenius según ASTM F1980 confirmados mediante estabilidad en tiempo real, simulación de transporte según ASTM D4169, y criterios de resistencia e integridad del sellado para la liberación de lotes.3 de agosto de 2026 · 16 min de lectura