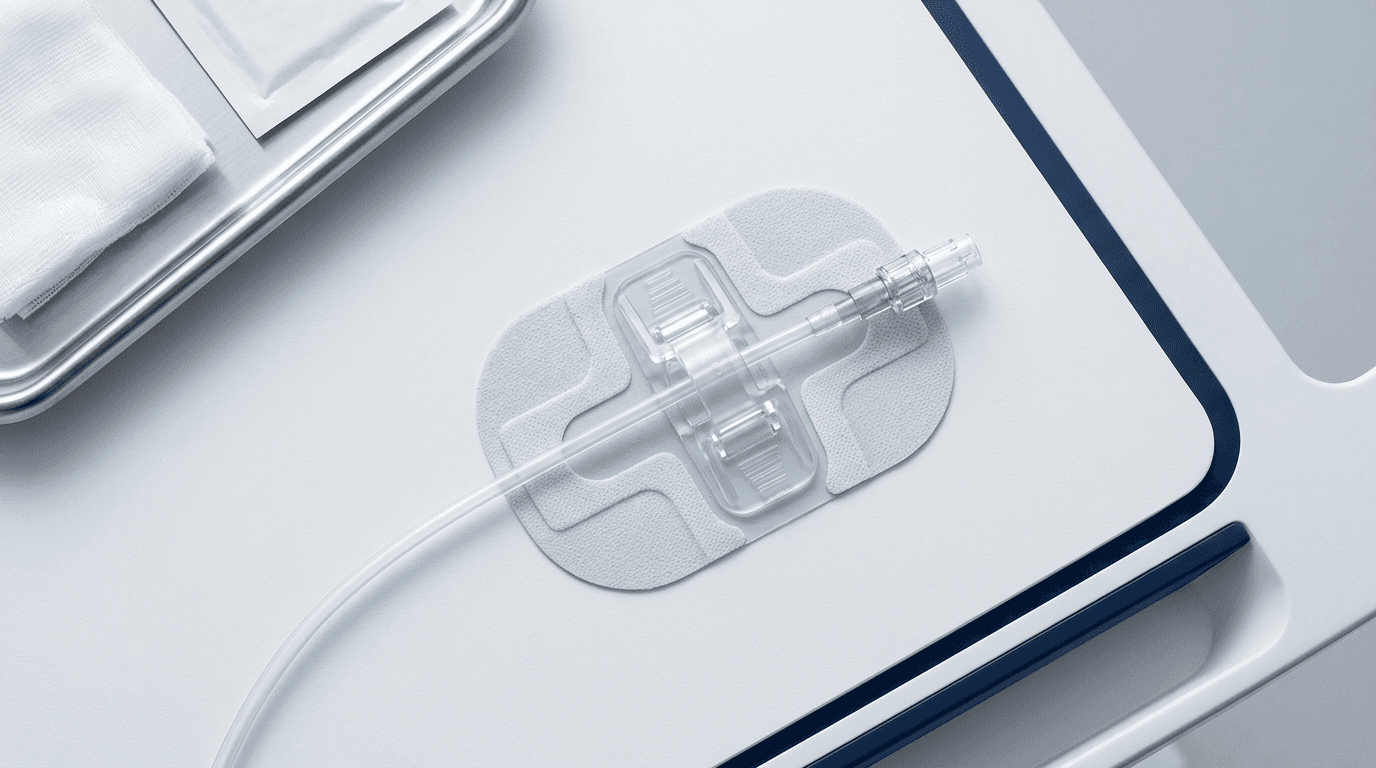
El escenario de compras: ¿por qué es importante la vigilancia poscomercialización en la calificación de proveedores de dispositivos de fijación?
Considere un comité habitual de análisis de valor hospitalario o un distribuidor de dispositivos médicos que evalúa a proveedores candidatos para dispositivos de estabilización de catéteres de un solo uso, apósitos con fijación integrada o sujetadores de tubos en unidades de acceso vascular, urología y cuidados intensivos. El proveedor candidato presenta una certificación ISO 13485, un registro de establecimiento ante la FDA y atractivos folletos de marketing que prometen 'fuerza de retención superior' y 'compatibilidad universal con catéteres.'
En la realidad clínica, la fijación de catéteres constituye un exigente desafío mecánico y biointerfacial. Un dispositivo de fijación eficaz debe mantener una adhesión ininterrumpida a pieles frágiles y sudorosas durante 72 a 168 horas; resistir tirones axiales multidireccionales y fuerzas de rotación; prevenir el micropistoneo del catéter (que introduce patógenos intraluminales y desencadena flebitis mecánica); y desprenderse limpiamente sin provocar lesiones cutáneas relacionadas con adhesivos médicos (MARSI) ni desprendimiento epidérmico 79.
Dado que los dispositivos convencionales de fijación intravascular ingresan al mercado a través de una vía exenta de 510(k) de la FDA, las autoridades reguladoras no realizan ensayos de laboratorio independientes ni revisiones previas a la comercialización sobre la retención mecánica, la química del adhesivo o la precisión de dimensionamiento del dispositivo'. Si los compradores hospitalarios confían únicamente en afirmaciones de marketing, los equipos clínicos se enfrentan rápidamente a vías desplazadas, desgarros cutáneos o clips de retención que aplastan o no logran sujetar geometrías específicas del conector del catéter.
Para establecer un filtro de compras basado en la evidencia, los equipos de ingeniería clínica deben examinar el registro empírico poscomercialización. Al sintetizar datos de la base de datos Manufacturer and User Facility Device Experience (MAUDE) de la FDA, los informes de cumplimiento de retiradas de dispositivos de openFDA y ensayos controlados aleatorizados revisados por pares, los compradores pueden construir un mapa exhaustivo de cómo fallan los dispositivos de fijación en el uso clínico real y definir criterios de aceptación que prevengan esos fallos antes de emitir una licitación.
Este análisis poscomercialización amplía la serie de vigilancia especializada del sitio', complementando los mapas de modos de fallo anteriores para grapadoras quirúrgicas, adhesivos tisulares tópicos, bombas de terapia de heridas con presión negativa, dispositivos de circuncisión y fibras de láser endovenoso.
Arquitectura de clasificación regulatoria de la FDA: ¿por qué la exención de 510(k) traslada la carga de la calidad al comprador?
Un paso fundamental en la calificación de cualquier consumible médico es comprender su clasificación regulatoria exacta, su código de producto y sus requisitos de revisión previa a la comercialización. Dentro de la arquitectura de clasificación de la FDA, los dispositivos de sujeción y fijación corresponden a distintos códigos de producto con niveles de supervisión regulatoria fundamentalmente diferentes 16.
| Código de producto | Regulación | Nombre genérico del dispositivo | Clase de la FDA | Tipo de solicitud | Carga de revisión previa a la comercialización | Tecnología representativa |
|---|---|---|---|---|---|---|
| KMK | 21 CFR 880.5210 | Dispositivo de sujeción de catéter intravascular | Clase I | Exento de 510(K) | Controles generales; cumplimiento de GMP/QSR; registro y listado de establecimientos; no se requiere autorización 510(k) | Almohadillas adhesivas de estabilización, clips mecánicos de retención (estilo StatLock), apósitos de fijación de catéteres |
| CBH | 21 CFR 868.5770 | Dispositivo de fijación de tubo traqueal | Clase I | Exento de 510(K) | Controles generales; cumplimiento de GMP/QSR; registro y listado de establecimientos; no se requiere autorización 510(k) | Sujetadores de tubos endotraqueales, placas faciales adhesivas, conjuntos de riel con bloque de mordida (estilo AnchorFast) |
| OKC | 21 CFR 880.5970 | Catéter de sujeción subcutáneo implantado | Clase II | 510(K) requerido | Controles especiales; autorización previa a la comercialización 510(k) obligatoria; pruebas de banco de biocompatibilidad y anclaje mecánico | Mecanismos de anclaje subcutáneo diseñados con patillas desplegables de metal/polímero (SecurAcath) |
| Novedoso adyacente (2024) | 21 CFR 880.5215 | Dispositivo de separación activado por fuerza para catéter intravenoso | Clase II | Vía 510(k) / De Novo | Controles especiales de Clase II (89 FR 66558); validación de la fuerza de separación; pruebas de integridad de la vía de fluidos | Conectores de válvula en línea desprendibles diseñados para desacoplarse ante una tensión axial excesiva |
Fuente: Base de datos de clasificación de productos de la FDA, regulaciones del 21 CFR y avisos del Federal Register (consultado el 2026-08-14)
Como se detalla en la Tabla 1, la gran mayoría de los dispositivos de sujeción intravascular utilizados en los hospitales de todo el mundo corresponden al código de producto KMK (21 CFR 880.5210) 1. La FDA clasifica los dispositivos KMK como Clase I y los exime de la notificación previa a la comercialización según la Sección 510(k) de la Ley de Alimentos, Medicamentos y Cosméticos. Si bien existen 64 autorizaciones históricas 510(k) para KMK en la base de datos de la FDA correspondientes a la era previa a la exención (anterior a la simplificación regulatoria), los nuevos participantes en el mercado hoy pueden comercializar un dispositivo KMK simplemente completando el registro del establecimiento y el listado del dispositivo.
Sin embargo, la exención de la notificación previa a la comercialización 510(k) no significa la exención de las Buenas Prácticas de Manufactura Vigentes (CGMP) / Regulación del Sistema de Calidad (QSR / 21 CFR Parte 820) o de los requisitos de la norma ISO 13485. Además, según el 21 CFR 880.9 (Limitaciones de las exenciones), un dispositivo pierde su condición de exento si introduce una tecnología científica fundamental diferente (p. ej., recubrimientos activos con elución de fármacos antimicrobianos) o un uso previsto ajeno a la estabilización mecánica externa estándar 6. Un ejemplo claro de bifurcación regulatoria ocurrió el 16 de agosto de 2024, cuando la FDA publicó una orden final de clasificación (89 FR 66558) que clasificó los dispositivos de separación activados por fuerza para catéteres intravenosos en la Clase II bajo el 21 CFR 880.5215 con controles especiales estrictos 11.
Dado que la condición de Clase I exenta de 510(k) elimina el escrutinio técnico previo a la comercialización por parte de la FDA, la carga de verificar la seguridad del diseño, la fuerza de retención al despegue, las tolerancias de los clips de retención y la biocompatibilidad se traslada por completo a la organización de adquisiciones de salud.— Grupo de Trabajo de Calidad e Ingeniería Regulatoria de VEMERIX
Evidencia de eventos adversos de MAUDE de la FDA (2015–2026): ¿qué revelan los volúmenes y las tendencias de fallas en el mundo real?
Para cuantificar los desafíos operativos en condiciones reales de la fijación de catéteres, realizamos un análisis estructurado de la base de datos MAUDE de la FDA sobre los informes recibidos entre el 1 de enero de 2015 y el 14 de agosto de 2026, enfocado en los códigos de producto KMK, CBH y OKC 23.
| Código de producto | Descripción genérica | Fallas de funcionamiento | Lesiones | Muertes | Otros / En blanco | Total de 2015 a 2026 | Archivo histórico completo |
|---|---|---|---|---|---|---|---|
| KMK | Fijación de catéteres intravasculares | 612 | 54 | 1 | 3 | 670 | 750 |
| CBH | Dispositivo de fijación de tubo traqueal | 232 | 202 | 8 | 0 | 442 | 823 |
| OKC | Fijación subcutánea implantada | 11 | 2 | 0 | 0 | 13 | 18 |
| Total combinado | Todas las familias de fijación y sujeción | 855 | 258 | 9 | 3 | 1,125 | 1,591 |
Fuente: Base de datos MAUDE de la FDA / Análisis de partición de eventos de openFDA (datos analizados: 2026-08-14)
A lo largo del período de notificación 2015–2026, la FDA registró 1,125 informes de eventos adversos en total en los tres códigos de producto de fijación, donde KMK representó 670 informes y CBH, 442 informes 2. Al examinar la trayectoria anual de notificaciones para el código de producto KMK, se observa un marcado incremento en el volumen de informes durante los últimos cuatro años.
| Año de recepción | 2015 | 2016 | 2017 | 2018 | 2019 | 2020 | 2021 | 2022 | 2023 | 2024 | 2025 | 2026 (acumulado a la fecha) |
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Informes de KMK | 41 | 20 | 45 | 40 | 10 | 14 | 33 | 107 | 140 | 105 | 75 | 40 |
Fuente: Datos agregados por partición anual de openFDA de la FDA (año parcial 2026 hasta el 14 de agosto de 2026)
Como se muestra en la Tabla 3, las notificaciones de eventos adversos de KMK aumentaron de un promedio de ~25–40 informes al año entre 2015 y 2021 a un pico de 140 informes en 2023 y 105 informes en 2024. Este incremento en el volumen refleja una mayor vigilancia de poscomercialización mediante integraciones de notificación electrónica hospitalaria y una adopción más amplia de los protocolos de fijación sin sutura recomendados por las guías internacionales de acceso vascular 9.
| Código de producto | Fabricante principal / Entidad | Cantidad de informes | Porcentaje del código | Familias de marcas predominantes notificadas |
|---|---|---|---|---|
| KMK | C.R. Bard / Sistemas de Acceso Bard / BD | 460 | 68.7% | StatLock PICC Plus Crescent Sliding Post (80), entradas genéricas de StatLock (58), StatLock PICC Plus Sliding Post Crescent (49), StatLock Sliding Post Tricot Crescent Pad (43), Bard StatLock (36) |
| KMK | TIDI Productos LLC | 50 | 7.5% | Fijación universal de catéter Grip-Lok, Grip-Lok PICC/CVC |
| KMK | ConvaTec / Unomedical | 37 | 5.5% | Apósito de fijación Easi-V (33), AnchorPlus |
| KMK | 3M Atención Médica | 23 | 3.4% | Dispositivo de fijación y sistema de apósito 3M Tegaderm PICC/CVC |
| KMK | Todos los demás fabricantes combinados | 100 | 14.9% | Centurion, Merit Medical, Dale Medical, diversos SKU de marca propia de sistemas hospitalarios |
| CBH | Hollister Incorporada | 273 | 61.8% | Familia AnchorFast Oral Endotracheal Tube Fastener (268 en distintas variantes de la marca) |
| CBH | Teleflex Médica / Hudson RCI | 59 | 13.3% | Sujetador de tubo endotraqueal Hudson RCI (51), sujetador de tubo endotraqueal Teleflex |
| CBH | NeoTech Productos LLC | 17 | 3.8% | Fijador de tubo endotraqueal neonatal/pediátrico NeoBar / EZ-Hold |
| CBH | Productos Médicos Dale | 12 | 2.7% | Sujetador de tubo de traqueostomía Dale, fijador de tubo Dale Stabilock |
| OKC | Interrad Médica Inc. | 13 | 100.0% | Dispositivo de estabilización subcutánea diseñada SecurAcath |
Fuente: Agregación de los campos de fabricante y marca de la base de datos MAUDE de la FDA (analizado el 2026-08-14)
La Tabla 4 ilustra la marcada concentración comercial presente en los registros de poscomercialización de la FDA. Para la fijación de catéteres intravasculares (KMK), las entidades de Bard representan el 68.7% (460 informes) de todas las notificaciones, encabezadas por la extendida línea de productos StatLock. Para los dispositivos de fijación de tubos traqueales (CBH), Hollister representa el 61.8% (273 informes), centrados en el dispositivo AnchorFast. En la categoría de anclajes subcutáneos (OKC), Interrad Medical representa el 100% de los 13 informes.
Limitación crucial de vigilancia y aviso metodológico: El repositorio MAUDE de la FDA representa un sistema de vigilancia pasiva. Un recuento elevado de reportes para una marca líder en el mercado como StatLock o AnchorFast es principalmente un artefacto de una vasta cuota de mercado comercial, una amplia familiaridad clínica y sistemas corporativos automatizados de registro de quejas. El volumen de reportes no establece tasas de defectos del producto, incidencia clínica ni clasificaciones relativas de seguridad. Por el contrario, el volumen mínimo para OKC (13 reportes) refleja una presencia procedimental de nicho más que una prueba de riesgo de falla cero. Los registros de poscomercialización deben evaluarse para identificar qué modos de falla ocurren, no para construir tablas clasificatorias de proveedores sin ajustar.
Dos perfiles de gravedad divergentes: ¿por qué difieren las fallas de funcionamiento de catéteres vasculares del daño por tubos traqueales?
Al analizar los registros de poscomercialización, los evaluadores de ingeniería clínica deben distinguir entre las consecuencias de las fallas en las distintas aplicaciones anatómicas. La comparación entre la fijación de catéteres intravasculares (KMK) y la fijación de tubos traqueales (CBH) revela dos perfiles de gravedad completamente diferentes dentro de la misma categoría mecánica 2.
| Problema codificado del paciente | Fijación intravascular (KMK, n=670) | Proporción de 670 | Fijación de tubos traqueales (CBH, n=442) | Proporción de 442 |
|---|---|---|---|---|
| Sin signos clínicos, síntomas ni afecciones | 444 | 66.3% | 68 | 15.4% |
| Sin impacto ni consecuencia conocida para el paciente | 70 | 10.4% | 48 | 10.9% |
| Información insuficiente para determinar el impacto | 18 | 2.7% | 56 | 12.7% |
| Escara/úlcera por presión, úlceras por presión o degradación tisular | 6 | 0.9% | 83 | 18.8% |
| Extubación accidental | 0 | 0.0% | 18 | 4.1% |
| Hipoventilación | 0 | 0.0% | 15 | 3.4% |
| Desgarros cutáneos, erosión, inflamación o erupción (tipo MARSI) | 23 | 3.4% | 17 | 3.8% |
| Hipersensibilidad / Reacción alérgica | 11 | 1.6% | 0 | 0.0% |
| Hemorragia / Sangrado | 9 | 1.3% | 1 | 0.2% |
| Lesión tisular no especificada | 0 | 0.0% | 15 | 3.4% |
Fuente: Campos codificados de problemas de pacientes en MAUDE de la FDA (particiones 2015–2026, analizados el 2026-08-14)
Como se detalla en la Tabla 5, la fijación de catéteres intravasculares (KMK) se caracteriza por un perfil clínico directo abrumadoramente benigno: el 91.3% de los reportes (612/670) está codificado como fallas de funcionamiento del dispositivo —levantamiento del adhesivo, un clip de retención que no encaja en el conector del catéter o fractura del poste de las aletas identificada durante la colocación o el reemplazo— en lugar de lesiones al paciente, y 444 de los 670 reportes (66.3%) llevan el código explícito 'Sin signos clínicos, síntomas ni afecciones' 2.
En marcado contraste, los sujetadores de tubos traqueales (CBH) conllevan un grave riesgo para el paciente: el 47.5% de todos los reportes (210/442) involucra lesiones documentadas en el paciente (202) o muerte (8). Debido a que los dispositivos de fijación de tubos endotraqueales se apoyan contra los huesos faciales en pacientes sedados y en estado crítico en la UCI, un acolchado de espuma inadecuado o una tensión excesiva de las correas provocan una rápida necrosis isquémica por presión (83 reportes —el 18.8% de todos los reportes de CBH— incluyen un código de escara, úlcera por presión o degradación tisular). Cuando las placas faciales adhesivas se despegan debido a las secreciones orales, se producen una extubación accidental repentina y la consiguiente hipoventilación aguda (33 reportes mencionan extubación accidental, hipoventilación o ambas).
En el acceso vascular, el riesgo principal no es la necrosis cutánea aguda, sino la falla de la vía y la infección del torrente sanguíneo 10. En un ensayo controlado aleatorizado de 281 pacientes publicado por Ferraz-Torres et al. en el Journal of Infusion Nursing (2024), los catéteres intravenosos periféricos fijados con apósitos de estabilización completamente reforzados lograron reducciones estadísticamente significativas tanto en flebitis infecciosa (P = 0.043) como en desalojo accidental (P = 0.03) en comparación con los apósitos transparentes con borde estándar, con un tiempo de permanencia promedio de ~2.7 días 7. Esta evidencia de ensayos clínicos confirma que la estabilidad mecánica rige directamente la longevidad del acceso vascular, lo que corrobora los metanálisis de Cochrane de Marsh et al. 8 y las normas de la Infusion Nurses Society (INS) 9.
El registro de retiros de la FDA: ¿cuáles son las causas raíz detrás de las cuatro clases principales de fallas?
Mientras que MAUDE recopila quejas clínicas espontáneas, la base de datos de retiros de dispositivos médicos de la FDA documenta casos en los que los fabricantes y las autoridades regulatorias iniciaron retiros formales del mercado o correcciones de campo debido a defectos validados de ingeniería y fabricación 35.
| Año del retiro / N.º de resolución | Marca / Modelo del dispositivo | Código | Fabricante | Cantidad afectada | Causa raíz / Motivo del retiro | Estado de la FDA |
|---|---|---|---|---|---|---|
| 2024 (iniciado en dic.) / Z-1178 a Z-1181-2025 | Familia de sujetadores de tubo endotraqueal oral AnchorFast (REFs 9700, 9787, 9799, 9800) | CBH | Hollister Incorporada | 36,228 cajas (434,736 unidades individuales) en 4 acciones | Disminución del tiempo de uso de la barrera cutánea; el desprendimiento prematuro del adhesivo podría permitir la migración del tubo / extubación | Abierto / Activo |
| 2024 (iniciado en nov.) / Z-0695 a Z-0698-2025 | Sujetador de tubo endotraqueal HUDSON RCI mBrace (correa de 2 y 4 puntos, con/sin bloque de mordida) | CBH | Medline Industrias LP | 3,924 unidades en 4 acciones | Defectos en el elemento adhesivo más la presión del marco rígido sobre los pómulos / labio superior con riesgo de lesión dérmica | Abierto / Activo |
| 2022 / Z-1611-2022 | Kit de fijación intravenosa Centurion (modelo IVSSTK3; codificado como OKC en el registro de retiros de la FDA) | OKC | McKesson Medical-Surgical (acción del distribuidor) | 3 cajas | Las desviaciones de temperatura en las instalaciones (jun.–ago. de 2021) previas a la entrega pueden haber afectado la eficacia del producto | Abierto / Activo |
| 2017 / Z-2120-2017 | Dispositivo de estabilización de catéter StatLock IV Premium | KMK | Bard Sistemas de Acceso | 4,500 unidades (lote JUAQF675) | El clip de retención de tamaño incorrecto puede no sujetar correctamente el cono del catéter intravenoso objetivo | Terminado |
| 2017 / Z-1927 y Z-1928-2017 | Sujetador de tubo endotraqueal Dale Stabilock (#270) + base adhesiva (#273) | CBH | Dale Productos Médicos Inc. | 34,770 unidades | La placa facial adhesiva puede perder adherencia al exponerse a la humedad del paciente, con riesgo de movimiento del tubo | Terminado |
| 2016 (iniciado en dic.) / Z-0981 y Z-0982-2017 | Bolsas unitarias StatLock PICC Plus / CV Plus | KMK | Bard Sistemas de Acceso | 44,500 unidades en 2 acciones | Bolsas unitarias liberadas sin identificadores únicos de producto (código de producto, número de lote, fecha de vencimiento) — defecto de trazabilidad del lote | Terminado |
| 2013 / Z-1618-2013 | Dispositivo de estabilización StatLock CV Plus (con pigtail) | KMK | Bard Sistemas de Acceso | 3,875 unidades (lote JUWJF283) | Ensamblaje incorrecto de la almohadilla durante la fabricación (ausencia de tira hidrocoloide y flecha direccional) | Terminado |
| 2008 / Z-0446 y Z-0447-2008 | Sujetadores de tubo de traqueostomía Dale 240 / 242 | CBH | Dale Productos Médicos | No revelada | Las instrucciones de uso no prohibían recortar las lengüetas de gancho del sujetador; las lengüetas recortadas podían desacoplarse en la placa de traqueostomía | Terminado |
| 2007 / Z-0627 a Z-0629-2007 | Dispositivos de fijación StayFix (percutáneo, pequeño y grande) y EpiFix (epidural) | KMK | Sistemas Médicos Merit (Unomedical) | No divulgado | La esterilidad puede verse comprometida por daños en el empaque individual | Terminado |
Fuente: Base de datos de retiros de dispositivos médicos de la FDA y API openFDA Recall (estados y cantidades verificados en vivo el 2026-08-14)
La auditoría de las 20 acciones de retiro históricas y activas en los códigos de fijación revela que las fallas se agrupan en cuatro clases principales de ingeniería 45:
- 1. Degradación del adhesivo y de la barrera cutánea: La falla del adhesivo inducida por la humedad sigue siendo la causa principal de las correcciones de campo. Como lo ejemplifican las acciones de Hollister AnchorFast de diciembre de 2024, aún abiertas (434,736 unidades en cuatro retiros), y el retiro de 34,770 unidades de Dale, las variaciones en la formulación o los sustratos con una baja tasa de transmisión de vapor de agua (MVTR) provocan el levantamiento prematuro de los bordes y el desprendimiento de la almohadilla mucho antes del período de uso indicado en la etiqueta en entornos de alta humedad o en pacientes diaforéticos.
- 2. Dimensionamiento de componentes, ajuste del retenedor y desajustes de ensamblaje: En abril de 2017, Bard Access Systems retiró del mercado 4,500 dispositivos StatLock IV Premium (Retiro Z-2120-2017) debido a que se había ensamblado en el dispositivo un clip retenedor de plástico de tamaño incorrecto 4. El clip discordante no pudo proporcionar una retención mecánica confiable alrededor del conector del catéter IV objetivo, lo que permitió que el catéter se soltara. De manera similar, Bard retiró 3,875 unidades de StatLock CV Plus en 2013 después de que un ensamblaje incorrecto de la almohadilla durante la fabricación dejara algunas almohadillas sin su tira de hidrocoloide ni su flecha direccional de aplicación.
- 3. Compromiso de la barrera estéril y defectos de empaque: Los retiros de StayFix y EpiFix de Merit Medical's en 2007 se iniciaron porque el empaque individual dañado podía comprometer la esterilidad de la unidad. Un fijador de catéter estéril suministrado en una bolsa comprometida introduce carga biológica ambiental directamente adyacente a un sitio de punción vascular abierto.
- 4. Vacíos en el etiquetado, fallas en la interfaz de usuario y defectos de trazabilidad: Las acciones de Dale Medical's en 2008 se originaron en unas instrucciones de uso que no prohibían recortar las lengüetas de sujeción tipo gancho; las lengüetas recortadas podían desacoplarse en la placa de traqueostomía. En una falla paralela de trazabilidad de lotes, las acciones de campo de StatLock de Bard's en 2016 (44,500 unidades) involucraron bolsas individuales distribuidas sin identificadores únicos de producto, lo que imposibilitó el control de caducidad y el retiro a nivel de lote.
Abastecimiento y traslación a especificaciones: ¿qué pruebas de aceptación y especificaciones de RFQ descartan los modos de falla?
Para evitar que estos modos de falla poscomercialización documentados comprometan la atención hospitalaria, los comités de adquisiciones deben traducir cada clase empírica de fallas en una especificación de licitación exigible y un filtro de aceptación de calidad en recepción 16.
| Clase de modo de falla | Riesgo poscomercialización observado | Especificación de licitación obligatoria / Requisito de RFQ | Norma de verificación / Método de prueba | Filtro de inspección de aceptación en recepción |
|---|---|---|---|---|
| Pilar 1: Adhesivo e interfaz cutánea | Levantamiento prematuro de bordes, desprendimiento epidérmico (skin stripping), MARSI, degradación del adhesivo por sudor o preparación cutánea | Adhesivo acrílico o de silicona hipoalergénico de grado médico; Soporte no tejido transpirable o de hidrocoloide; MVTR > 1,500 g/m²/24h; Sustentación documentada de uso durante 7 días | ISO 10993-5 (Citotoxicidad), ISO 10993-10 (Irritación/Sensibilización), ASTM D3330 (Adhesión al despegado a 180°), PSTC-101 | Pruebas de adhesión al despegado en recepción; Verificación de fácil desprendimiento del revestimiento protector; Cero residuos de adhesivo en sustrato simulado |
| Pilar 2: Retención mecánica y dimensionamiento | Apertura accidental del clip retenedor, deslizamiento del catéter a través del clip, aplastamiento de la luz blanda del catéter | Clip retenedor mecánico diseñado con cierre a presión audible positivo; Retención mínima de fuerza de tracción axial ≥ 15 N (3.37 lbf); Matriz exacta de compatibilidad dimensional | BS EN ISO 10555-1 (Fuerza de tracción/fijación del catéter), ajuste de Luer/conector según ISO 80369, prueba interna en banco de tracción hasta la falla | Prueba con calibre tampón pasa/no pasa en las mordazas de retención; prueba de ciclos de cierre a presión (mínimo 5 ciclos de apertura/cierre sin fatiga de la bisagra) |
| Pilar 3: Sistema de barrera estéril | Microperforaciones en el empaque, sellos débiles de la bolsa, vida útil comprometida durante el tránsito | Bolsa estéril de Tyvek/PET-PE o papel/película de grado médico; vida útil estéril validada de 3 o 5 años; OE residual ≤ 4 mg/dispositivo | ISO 11607-1/2, ASTM F88 (resistencia del sello ≥ 1.5 N/15mm), ASTM F2096 (fuga por burbujas), ASTM F1929 (penetración de colorante), ISO 11135 | Inspección visual del sello (100 % de integridad del sello, sin fugas por canales); prueba de penetración de colorante en una muestra representativa del lote |
| Pilar 4: Factores humanos y usabilidad | Aplicación incorrecta por parte del personal clínico, orientación incorrecta de las aletas, recorte involuntario de las lengüetas | Protectores de aplicación numerados e intuitivos (Paso 1, Paso 2); marcadores de alto contraste para la colocación del catéter; calibre impreso en el clip de retención | IEC 62366-1 (ingeniería de usabilidad para dispositivos médicos), evaluaciones formativas de manipulación clínica | Verificación del etiquetado del empaque en recepción (calibre French/gauge correcto, fecha de caducidad, código de barras conforme con UDI) |
| Pilar 5: Sistema de calidad y trazabilidad | Desgaste no detectado del herramental, cambios no notificados de materiales por parte del proveedor, nula divulgación de CAPA | Sistema de gestión de la calidad certificado según ISO 13485:2016; serialización de lotes con trazabilidad completa; notificación obligatoria por escrito de cambios en las materias primas | Auditoría del sistema de gestión de la calidad según FDA 21 CFR Parte 820 / ISO 13485, Certificado de Análisis (CoA) por lote, divulgación del historial de retiros del mercado | Revisión del Certificado de Conformidad (CoC) específico del lote, auditoría del expediente de biocompatibilidad, verificación de CAPA del proveedor |
Fuente: Marco de aseguramiento de la calidad e ingeniería de adquisiciones biomédicas de VEMERIX
Al redactar la documentación de solicitud de propuestas (RFP), los responsables de adquisiciones deben exigir que los proveedores potenciales presenten informes de pruebas verificados que cubran los cinco pilares. Para obtener una guía detallada sobre la validación de la integridad del empaque estéril y la estabilidad de la vida útil, consulte nuestra guía complementaria sobre validación del empaque con sistema de barrera estéril. Para consultar criterios integrales de adquisición en líneas de fijación vascular y no vascular, remítase a nuestra guía del comprador para la selección y el abastecimiento de dispositivos de fijación de catéteres.
¿Dónde encaja VEMERIX — y dónde comienza aún la debida diligencia?
Dentro del portafolio de consumibles quirúrgicos mínimamente invasivos y perioperatorios de VEMERIX, las soluciones de fijación y punción se fabrican para responder exactamente a estas exigencias clínicas y de calidad 1.
El fijador de catéter desechable (set) VEMERIX está diseñado como un sistema específico de fijación estéril de un solo uso. Incorpora una almohadilla base adhesiva de tela no tejida, transpirable e hipoalergénica, recubierta con adhesivo acrílico sensible a la presión de grado médico, combinada con un clip de retención de precisión moldeado por inyección. El sistema proporciona retención mecánica positiva en líneas vasculares estándar, catéteres de drenaje y cánulas de punción, lo que previene la migración axial y el micropistoneo sin comprimir la luz interna para fluidos.
Cuando se utiliza junto con el kit de punción guiada por ultrasonido VEMERIX, el fijador de catéter completa un flujo de trabajo de acceso vascular integrado —desde la visualización de la aguja ecogénica y la colocación de la guía hasta la estabilización estéril final. Para obtener especificaciones técnicas sobre las guías de aguja y las bandejas de punción, consulte nuestra guía de selección del kit de punción guiada por ultrasonido.
Dónde comienza la debida diligencia: VEMERIX no solicita a los comités de adquisiciones ni a los distribuidores internacionales que acepten afirmaciones de calidad de marketing. Se insta a cada grupo de adquisiciones hospitalarias y socio OEM a realizar una rigurosa debida diligencia: solicitar nuestro paquete completo de documentación técnica, revisar los expedientes de pruebas de biocompatibilidad ISO 10993 de terceros, inspeccionar nuestros certificados del sistema de calidad ISO 13485 en nuestra página de Calidad y Asuntos Regulatorios, y evaluar muestras físicas de producción en sus propios bancos clínicos. Para iniciar solicitudes de muestras o analizar la fabricación por contrato OEM/marca privada, comuníquese con nuestro equipo a través de nuestro portal de contacto comercial.
Preguntas frecuentes (FAQ): ¿Qué más deben saber los compradores y los ingenieros biomédicos?
P1: ¿Son los dispositivos de fijación de catéteres intravasculares de Clase II de la FDA?
No. Conforme al 21 CFR 880.5210 (código de producto KMK), los dispositivos de fijación de catéteres intravasculares están clasificados como Clase I de la FDA (exentos de 510(k)) 1. No requieren una solicitud de autorización previa a la comercialización 510(k). Sin embargo, los anclajes subcutáneos implantados (código de producto OKC, 21 CFR 880.5970) y los dispositivos novedosos de separación activados por fuerza (21 CFR 880.5215) están clasificados como Clase II y requieren una autorización formal 510(k) 11.
P2: ¿Se ha retirado alguna vez del mercado el dispositivo de fijación StatLock, líder en el mercado?
Sí. La base de datos de retiros del mercado de la FDA documenta múltiples correcciones de campo para los dispositivos StatLock, incluida una corrección de campo de 4,500 unidades iniciada en abril de 2017 (retiro Z-2120-2017) debido a un clip de retención de tamaño incorrecto, y un retiro de 3,875 unidades en 2013 (retiro Z-1618-2013) debido a un ensamblaje incorrecto de la almohadilla durante la fabricación 45. Ambas acciones finalizaron con éxito tras la implementación de controles correctivos de fabricación.
P3: ¿Demuestran los recuentos de reportes de eventos adversos de MAUDE que una marca de dispositivos de fijación es menos segura que otra?
No. La base de datos MAUDE de la FDA es un sistema de notificación pasiva sujeto a un sesgo de notificación significativo. Las marcas líderes del mercado con una distribución comercial masiva (como Bard StatLock o Hollister AnchorFast) generan números absolutos de reportes más altos principalmente debido al mero volumen de unidades, a una amplia exposición clínica y a rigurosos sistemas de vigilancia corporativa 2. Los recuentos de MAUDE no pueden utilizarse para calcular tasas de incidencia de eventos adversos ni para demostrar la inferioridad comparativa de un producto.
P4: ¿Cuál es el daño al paciente más común asociado con los dispositivos de sujeción y fijación en los registros de poscomercialización?
En la sujeción de catéteres intravasculares (KMK), rara vez se reportan daños directos al paciente (más del 91% se detectan como fallas mecánicas antes de que ocurra una lesión clínica) 2. Cuando se produce un daño, se manifiesta principalmente como irritación cutánea o lesión de la piel relacionada con adhesivos médicos (MARSI). Para los sujetadores de tubo traqueal (CBH), el daño al paciente predominante reportado es la ulceración por presión relacionada con el dispositivo y la necrosis tisular (el 18.8% de los reportes incluye un código de lesión por presión), causada por armazones de plástico rígido que se apoyan contra los huesos faciales en estancias prolongadas en la UCI.
P5: ¿Qué requisitos técnicos críticos debe exigir una RFQ que un proveedor exento de 510(k) no poseerá automáticamente?
Dado que la exención de 510(k) elude la revisión técnica de la FDA, una RFQ debe exigir explícitamente: (1) certificación independiente de biocompatibilidad ISO 10993 para contacto con la piel; (2) datos de retención de la fuerza de desprendimiento del adhesivo durante múltiples días bajo prueba de transpiración/humedad; (3) verificación mecánica de la fuerza de tracción (≥15 N) en diámetros externos específicos del conector del catéter; (4) informes de validación del envasado de barrera estéril y de la vida útil según ISO 11607; y (5) trazabilidad documentada a nivel de lote e historial de CAPA.