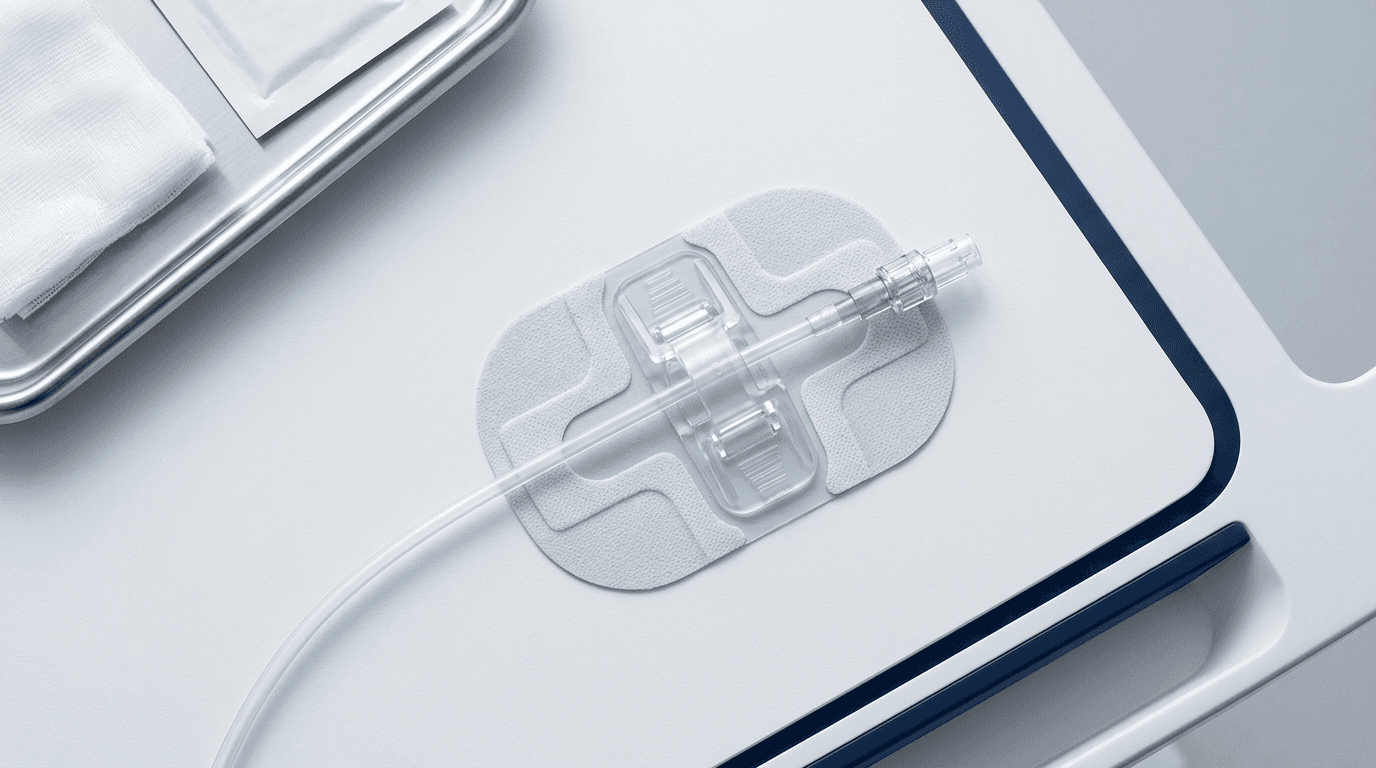
O Cenário de Compras: Por Que a Vigilância Pós-Comercialização É Importante na Qualificação de Fornecedores de Dispositivos de Fixação?
Considere uma comissão padrão de análise de valor hospitalar ou um distribuidor de dispositivos médicos avaliando fornecedores candidatos para dispositivos de estabilização de cateteres de uso único, curativos com fixação integrada ou fixadores de tubos em unidades de acesso vascular, urologia e terapia intensiva. O fornecedor candidato apresenta certificação ISO 13485, uma listagem de registro de estabelecimento na FDA e folhetos comerciais chamativos prometendo 'força de retenção superior' e 'compatibilidade universal com cateteres.'
Na realidade clínica, a fixação de cateteres é um desafio mecânico e biointerfacial rigoroso. Um dispositivo de fixação eficaz deve manter adesão ininterrupta à pele frágil e com transpiração por 72 a 168 horas; resistir a trações axiais multidirecionais e forças rotacionais; prevenir o micropistonamento do cateter (que introduz patógenos intraluminais e desencadeia flebite mecânica); e desprender-se de forma limpa, sem causar lesões de pele relacionadas a adesivos médicos (MARSI) ou decapagem epidérmica 79.
Como os dispositivos padrão de fixação intravascular entram no mercado por meio de uma via isenta de 510(k) da FDA, as autoridades regulatórias não realizam ensaios de bancada independentes nem revisão pré-mercado da retenção mecânica do dispositivo', da química do adesivo ou da precisão de dimensionamento. Se os compradores hospitalares confiarem apenas em alegações de marketing, as equipes clínicas rapidamente enfrentarão linhas deslocadas, lacerações cutâneas ou clipes de retenção que esmagam ou não conseguem fixar geometrias específicas do conector do cateter.
Para estabelecer um filtro de compras baseado em evidências, as equipes de engenharia clínica devem examinar o registro empírico pós-comercialização. Ao sintetizar dados do banco de dados Manufacturer and User Facility Device Experience (MAUDE) da FDA, dos relatórios de fiscalização de recolhimentos de dispositivos do openFDA e de ensaios clínicos randomizados revisados por pares, os compradores podem construir um mapa abrangente de como os dispositivos de fixação falham no uso clínico no mundo real e desenvolver critérios de aceitação que previnam essas falhas antes da publicação de um edital.
Esta análise pós-comercialização amplia a série dedicada de vigilância do site', complementando mapas anteriores de modos de falha para grampeadores cirúrgicos, adesivos teciduais tópicos, bombas de terapia por pressão negativa, dispositivos de circuncisão e fibras de laser endovenoso.
Arquitetura de Classificação Regulatória da FDA: Por Que a Isenção de 510(k) Transfere o Ônus da Qualidade para o Comprador?
Uma etapa fundamental na qualificação de qualquer insumo médico é compreender sua exata classificação regulatória, código de produto e requisitos de revisão pré-mercado. Na arquitetura de classificação da FDA, os dispositivos de estabilização e fixação enquadram-se em códigos de produto distintos, com níveis de supervisão regulatória fundamentalmente diferentes 16.
| Código do Produto | Regulamentação | Nome Genérico do Dispositivo | Classe da FDA | Tipo de Submissão | Exigência de Revisão Pré-mercado | Tecnologia Representativa |
|---|---|---|---|---|---|---|
| KMK | 21 CFR 880.5210 | Dispositivo, Fixação de Cateter Intravascular | Classe I | Isento de 510(K) | Controles gerais; conformidade com GMP/QSR; registro e listagem de estabelecimento; nenhuma liberação 510(k) exigida | Almofadas adesivas de estabilização, clipes de retenção mecânica (estilo StatLock), curativos de fixação de cateter |
| CBH | 21 CFR 868.5770 | Dispositivo, Fixação, Tubo Traqueal | Classe I | Isento de 510(K) | Controles gerais; conformidade com GMP/QSR; registro e listagem de estabelecimento; nenhuma liberação 510(k) exigida | Fixadores de tubo endotraqueal, placas faciais adesivas, conjuntos de trilho com bloco de mordida (estilo AnchorFast) |
| OKC | 21 CFR 880.5970 | Cateter de Fixação Subcutânea Implantado | Classe II | 510(K) Exigido | Controles especiais; liberação pré-mercado 510(k) obrigatória; testes de bancada de biocompatibilidade e ancoragem mecânica | Mecanismos de ancoragem subcutânea projetada com aletas metálicas/poliméricas expansíveis (SecurAcath) |
| Inovação Adjacente (2024) | 21 CFR 880.5215 | Dispositivo de Separação Ativado por Força para Cateter Intravenoso | Classe II | 510(k) / De Novo | Controles especiais de Classe II (89 FR 66558); validação de força de separação; testes de integridade da via de fluidos | Conectores valvulados em linha do tipo destacável projetados para se desacoplar sob tensão axial excessiva |
Fonte: Banco de Dados de Classificação de Produtos da FDA, Regulamentos do 21 CFR e Avisos do Federal Register (Acessado em 2026-08-14)
Conforme detalhado na Tabela 1, a grande maioria dos dispositivos de fixação intravascular utilizados em hospitais de todo o mundo enquadra-se no código de produto KMK (21 CFR 880.5210) 1. A FDA classifica os dispositivos KMK como Classe I e os isenta de notificação pré-mercado sob a Seção 510(k) do Food, Drug, and Cosmetic Act. Embora existam 64 liberações históricas de 510(k) para KMK no banco de dados da FDA provenientes da era pré-isenção (anterior à simplificação regulatória), novos entrantes no mercado podem atualmente comercializar um dispositivo KMK simplesmente realizando o registro do estabelecimento e a listagem do dispositivo.
No entanto, a isenção da notificação pré-mercado 510(k) não significa isenção dos requisitos de Boas Práticas de Fabricação Atuais (CGMP) / Regulamento de Sistemas da Qualidade (QSR / 21 CFR Parte 820) ou da ISO 13485. Além disso, sob o 21 CFR 880.9 (Limitações de Isenções), um dispositivo perde seu status de isenção se introduzir uma tecnologia científica fundamental diferente (p. ex., revestimentos ativos de eluição de fármacos antimicrobianos) ou uma indicação de uso fora da estabilização mecânica externa padrão 6. Um exemplo claro de bifurcação regulatória ocorreu em 16 de agosto de 2024, quando a FDA publicou uma ordem de classificação final (89 FR 66558) enquadrando os dispositivos de separação ativados por força para cateter intravenoso na Classe II sob o 21 CFR 880.5215, com controles especiais rigorosos 11.
Como o status de Classe I isento de 510(k) remove o escrutínio técnico pré-mercado da FDA, o ônus de verificar a segurança do projeto, a força de retenção ao descolamento, as tolerâncias do clipe de retenção e a biocompatibilidade transfere-se inteiramente para a organização de compras de saúde.— Grupo de Trabalho de Engenharia da Qualidade e Regulatória da VEMERIX
Evidências de Eventos Adversos do MAUDE da FDA (2015–2026): O Que Revelam os Volumes e as Tendências de Falhas no Mundo Real?
Para quantificar os desafios operacionais do mundo real da fixação de cateteres, realizamos uma análise estruturada do banco de dados MAUDE da FDA abrangendo as notificações recebidas entre 1 de janeiro de 2015 e 14 de agosto de 2026, tendo como alvo os códigos de produto KMK, CBH e OKC 23.
| Código do produto | Descrição genérica | Mau funcionamento | Lesões | Óbitos | Outros / Em branco | Total de 2015 a 2026 | Arquivo histórico completo |
|---|---|---|---|---|---|---|---|
| KMK | Fixação de cateter intravascular | 612 | 54 | 1 | 3 | 670 | 750 |
| CBH | Dispositivo de fixação de tubo traqueal | 232 | 202 | 8 | 0 | 442 | 823 |
| OKC | Fixação subcutânea implantada | 11 | 2 | 0 | 0 | 13 | 18 |
| Total consolidado | Todas as famílias de fixação e estabilização | 855 | 258 | 9 | 3 | 1,125 | 1,591 |
Fonte: Banco de dados MAUDE da FDA / Análise de partição de eventos do openFDA (dados analisados em 2026-08-14)
Ao longo da janela de notificação de 2015–2026, a FDA registrou um total de 1,125 notificações de eventos adversos nos três códigos de produtos de fixação, com o KMK sendo responsável por 670 notificações e o CBH por 442 notificações 2. A análise da trajetória anual de notificações para o código de produto KMK revela um aumento pronunciado no volume de notificações nos últimos quatro anos.
| Ano de recebimento | 2015 | 2016 | 2017 | 2018 | 2019 | 2020 | 2021 | 2022 | 2023 | 2024 | 2025 | 2026 (acumulado no ano) |
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Notificações de KMK | 41 | 20 | 45 | 40 | 10 | 14 | 33 | 107 | 140 | 105 | 75 | 40 |
Fonte: Agregados de partições anuais do openFDA da FDA (ano parcial de 2026 até 14 de agosto de 2026)
Como demonstrado na Tabela 3, os envios de notificações de eventos adversos do KMK aumentaram de uma média de ~25–40 notificações ao ano entre 2015 e 2021 para um pico de 140 notificações em 2023 e 105 notificações em 2024. Essa expansão de volume reflete uma maior vigilância pós-comercialização proporcionada por integrações de notificação eletrônica hospitalar e a adoção mais ampla de protocolos de fixação sem sutura recomendados por diretrizes internacionais de acesso vascular 9.
| Código do produto | Principal fabricante / entidade | Número de notificações | Participação no código | Famílias de marcas predominantes notificadas |
|---|---|---|---|---|
| KMK | C.R. Bard / Bard Sistemas de Acesso / BD | 460 | 68.7% | StatLock PICC Plus Crescent Sliding Post (80), entradas genéricas de StatLock (58), StatLock PICC Plus Sliding Post Crescent (49), StatLock Sliding Post Tricot Crescent Pad (43), Bard StatLock (36) |
| KMK | TIDI Produtos LLC | 50 | 7.5% | Fixador universal de cateter Grip-Lok, Grip-Lok PICC/CVC |
| KMK | ConvaTec / Unomedical | 37 | 5.5% | Curativo de fixação Easi-V (33), AnchorPlus |
| KMK | 3M Saúde | 23 | 3.4% | Dispositivo de fixação e sistema de curativo para PICC/CVC 3M Tegaderm |
| KMK | Todos os demais fabricantes combinados | 100 | 14.9% | Centurion, Merit Medical, Dale Medical, vários SKUs de marca própria de redes hospitalares |
| CBH | Hollister Incorporada | 273 | 61.8% | Família AnchorFast Oral Endotracheal Tube Fastener (268 em todas as variantes de nomes comerciais) |
| CBH | Teleflex Médica / Hudson RCI | 59 | 13.3% | Fixador de tubo endotraqueal Hudson RCI (51), fixador de tubo endotraqueal Teleflex |
| CBH | NeoTech Produtos LLC | 17 | 3.8% | Fixador de tubo endotraqueal neonatal/pediátrico NeoBar / EZ-Hold |
| CBH | Dale Produtos Médicos | 12 | 2.7% | Fixador de tubo de traqueostomia Dale, fixador de tubo Dale Stabilock |
| OKC | Interrad Médica Inc. | 13 | 100.0% | Dispositivo de estabilização subcutânea projetada SecurAcath |
Fonte: Agregação dos campos de fabricante e marca do banco de dados MAUDE da FDA (analisado em 2026-08-14)
A Tabela 4 ilustra a forte concentração comercial presente nos registros de pós-comercialização da FDA. Para a fixação de cateteres intravasculares (KMK), as entidades da Bard respondem por 68.7% (460 notificações) de todos os envios, lideradas pela amplamente disseminada linha de produtos StatLock. Para suportes de tubos traqueais (CBH), a Hollister responde por 61.8% (273 notificações), centradas no dispositivo AnchorFast. Na categoria de ancoragem subcutânea (OKC), a Interrad Medical representa 100% de todas as 13 notificações.
Limitação Crucial de Vigilância e Aviso Metodológico: O repositório MAUDE da FDA representa um sistema de vigilância passiva. Uma contagem elevada de notificações para uma marca líder de mercado, como StatLock ou AnchorFast, é primariamente um artefato de ampla participação comercial de mercado, familiaridade clínica disseminada e sistemas corporativos automatizados de registro de queixas. O volume de notificações não estabelece taxas de defeitos do produto, incidência clínica ou classificações relativas de segurança. Por outro lado, o volume mínimo para OKC (13 notificações) reflete uma presença de procedimento de nicho, em vez de prova de risco zero de falha. Os registros de pós-comercialização devem ser avaliados para identificar quais modos de falha ocorrem, e não para construir tabelas classificatórias não ajustadas de fornecedores.
Dois Perfis Divergentes de Gravidade: Por Que o Mau Funcionamento de Cateteres Vasculares Difere dos Danos por Tubos Traqueais?
Ao analisar registros de pós-comercialização, avaliadores de engenharia clínica devem distinguir entre as consequências de falhas nas diferentes aplicações anatômicas. A comparação entre a fixação de cateter intravascular (KMK) e a fixação de tubo traqueal (CBH) revela dois perfis de gravidade inteiramente diferentes para uma mesma categoria mecânica 2.
| Problema Codificado do Paciente | Fixação Intravascular (KMK, n=670) | Proporção de 670 | Fixação de Tubo Traqueal (CBH, n=442) | Proporção de 442 |
|---|---|---|---|---|
| Sem Sinais Clínicos, Sintomas ou Condições | 444 | 66.3% | 68 | 15.4% |
| Sem Impacto ou Consequência Conhecida para o Paciente | 70 | 10.4% | 48 | 10.9% |
| Informações Insuficientes para Determinar o Impacto | 18 | 2.7% | 56 | 12.7% |
| Úlcera/Lesão por Pressão, Escaras ou Degradação Tecidual | 6 | 0.9% | 83 | 18.8% |
| Extubação Acidental | 0 | 0.0% | 18 | 4.1% |
| Hipoventilação | 0 | 0.0% | 15 | 3.4% |
| Lacerações Cutâneas, Erosão, Inflamação ou Erupção Cutânea (tipo MARSI) | 23 | 3.4% | 17 | 3.8% |
| Hipersensibilidade / Reação Alérgica | 11 | 1.6% | 0 | 0.0% |
| Hemorragia / Sangramento | 9 | 1.3% | 1 | 0.2% |
| Lesão Tecidual Não Especificada | 0 | 0.0% | 15 | 3.4% |
Fonte: Campos Codificados de Problemas do Paciente no MAUDE da FDA (Partições 2015–2026, Analisadas em 2026-08-14)
Conforme detalhado na Tabela 5, a fixação de cateter intravascular (KMK) é caracterizada por um perfil clínico direto predominantemente benigno: 91.3% das notificações (612/670) são codificadas como mau funcionamento do dispositivo — descolamento do adesivo, clipe de retenção que não se encaixa no canhão do cateter ou fratura da haste da aleta identificada na instalação ou substituição —, em vez de lesão ao paciente, e 444 das 670 notificações (66.3%) trazem o código explícito 'Sem Sinais Clínicos, Sintomas ou Condições' 2.
Em nítido contraste, os fixadores de tubo traqueal (CBH) acarretam grave risco ao paciente: 47.5% de todas as notificações (210/442) envolvem lesão documentada ao paciente (202) ou óbito (8). Como os dispositivos de fixação de tubo endotraqueal apoiam-se contra os ossos faciais em pacientes sedados e criticamente enfermos na UTI, o acolchoamento de espuma inadequado ou a tensão excessiva das tiras causam rápida necrose isquêmica por pressão (83 notificações — 18.8% de todas as notificações de CBH — apresentam código de escara, úlcera por pressão ou degradação tecidual). Quando as placas adesivas faciais se desprendem devido a secreções orais, ocorrem extubação acidental súbita e subsequente hipoventilação aguda (33 notificações mencionam extubação acidental, hipoventilação ou ambas).
No acesso vascular, o risco primário não é a necrose cutânea aguda, mas sim a falha do cateter e a infecção da corrente sanguínea 10. Em um ensaio clínico randomizado com 281 pacientes publicado por Ferraz-Torres et al. no Journal of Infusion Nursing (2024), cateteres intravenosos periféricos fixados com curativos de estabilização totalmente reforçados alcançaram reduções estatisticamente significativas tanto em flebite infecciosa (P = 0.043) quanto em deslocamento acidental (P = 0.03) em comparação com curativos transparentes com borda padrão, com um tempo médio de permanência de ~2.7 dias 7. Esta evidência de ensaio clínico confirma que a estabilidade mecânica rege diretamente a longevidade do acesso vascular, corroborando metanálises da Cochrane conduzidas por Marsh et al. 8 e os padrões da Infusion Nurses Society (INS) 9.
O histórico de recolhimentos da FDA: quais são as causas-raiz por trás das quatro principais classes de falha?
Enquanto o MAUDE registra queixas clínicas espontâneas, o banco de dados de recolhimentos de dispositivos médicos da FDA documenta casos em que fabricantes e autoridades regulatórias iniciaram retiradas formais de mercado ou correções de campo devido a falhas validadas de engenharia e fabricação 35.
| Ano do recolhimento / N.º da resolução | Marca / Modelo do dispositivo | Código | Fabricante | Quantidade afetada | Causa-raiz / Motivo do recolhimento | Status na FDA |
|---|---|---|---|---|---|---|
| 2024 (iniciado em dez.) / Z-1178 a Z-1181-2025 | Família de fixadores de tubo endotraqueal oral AnchorFast (REFs 9700, 9787, 9799, 9800) | CBH | Hollister Incorporated | 36,228 caixas (434,736 unidades) em 4 ações | Redução do tempo de uso da barreira cutânea; o desprendimento prematuro do adesivo poderia permitir a migração do tubo / extubação | Aberto / Ativo |
| 2024 (iniciado em nov.) / Z-0695 a Z-0698-2025 | Fixador de tubo endotraqueal HUDSON RCI mBrace (tira de 2 e 4 pontos, com/sem bloco de mordida) | CBH | Medline Industries LP | 3,924 unidades em 4 ações | Defeitos no elemento adesivo somados à pressão da estrutura rígida sobre as maçãs do rosto / lábio superior, com risco de lesão dérmica | Aberto / Ativo |
| 2022 / Z-1611-2022 | Kit de fixação IV Centurion (Modelo IVSSTK3; codificado como OKC no registro de recolhimento da FDA) | OKC | McKesson Medical-Surgical (ação do distribuidor) | 3 caixas | Excursões de temperatura nas instalações (jun.–ago. de 2021) antes da entrega podem ter impactado a eficácia do produto | Aberto / Ativo |
| 2017 / Z-2120-2017 | Dispositivo de estabilização de cateter StatLock IV Premium | KMK | Bard Access Systems | 4,500 unidades (Lote JUAQF675) | O clipe de retenção com dimensionamento incorreto pode não prender adequadamente o canhão do cateter IV alvo | Encerrado |
| 2017 / Z-1927 e Z-1928-2017 | Fixador de tubo endotraqueal Dale Stabilock (n.º 270) + Base adesiva (n.º 273) | CBH | Dale Medical Products Inc. | 34,770 unidades | A placa facial adesiva pode perder a adesão quando exposta à umidade do paciente, com risco de movimentação do tubo | Encerrado |
| 2016 (iniciado em dez.) / Z-0981 e Z-0982-2017 | Envelopes individuais StatLock PICC Plus / CV Plus | KMK | Bard Access Systems | 44,500 unidades em 2 ações | Envelopes individuais liberados sem identificadores exclusivos de produto (código do produto, número do lote, data de validade) — falha na rastreabilidade do lote | Encerrado |
| 2013 / Z-1618-2013 | Dispositivo de estabilização StatLock CV Plus (c/ pigtail) | KMK | Bard Access Systems | 3,875 unidades (Lote JUWJF283) | Montagem incorreta da almofada durante a fabricação (ausência da tira de hidrocoloide e da seta direcional) | Encerrado |
| 2008 / Z-0446 e Z-0447-2008 | Fixadores de tubo de traqueostomia Dale 240 / 242 | CBH | Dale Medical Products | Não divulgado | As instruções de uso não proibiram o corte das abas de gancho do fixador; abas cortadas poderiam se soltar na placa da traqueostomia | Encerrado |
| 2007 / Z-0627 a Z-0629-2007 | Dispositivos de fixação StayFix (percutâneo, pequeno e grande) e EpiFix (peridural) | KMK | Merit Sistemas Médicos (Unomedical) | Não divulgado | A esterilidade pode ser comprometida por embalagem individual danificada | Encerrado |
Fonte: Banco de dados de recolhimentos de dispositivos médicos da FDA e API openFDA Recall (status e quantidades verificados em tempo real em 2026-08-14)
A auditoria das 20 ações de recall históricas e ativas nos códigos de fixação revela que as falhas se concentram em quatro classes principais de engenharia 45:
- 1. Degradação do adesivo e da barreira cutânea: A falha adesiva induzida por umidade continua sendo a principal causa de correções em campo. Como exemplificado pelas ações para o Hollister AnchorFast de dezembro de 2024, ainda em aberto (434,736 unidades em quatro recalls), e pelo recall de 34,770 unidades da Dale, alterações de formulação ou substratos com baixa taxa de transmissão de vapor de umidade (MVTR) levam ao descolamento prematuro das bordas e ao desprendimento da almofada bem antes do período de uso indicado na rotulagem em ambientes de alta umidade ou em pacientes diaforéticos.
- 2. Incompatibilidades de dimensionamento de componentes, ajuste do retentor e montagem: Em abril de 2017, a Bard Access Systems realizou o recall de 4,500 dispositivos StatLock IV Premium (Recall Z-2120-2017) porque um clipe retentor plástico com dimensionamento incorreto havia sido montado no dispositivo 4. O clipe incompatível não conseguia fornecer retenção mecânica confiável em torno do canhão do cateter IV alvo, permitindo que o cateter escorregasse e se soltasse. Da mesma forma, a Bard realizou o recall de 3,875 unidades do StatLock CV Plus em 2013, após uma montagem incorreta da almofada durante a fabricação deixar algumas almofadas sem a tira de hidrocoloide e a seta direcional de aplicação.
- 3. Comprometimento da barreira estéril e defeitos de embalagem: Os recalls da Merit Medical's em 2007 para o StayFix e o EpiFix foram iniciados porque a embalagem individual danificada podia comprometer a esterilidade da unidade. Um fixador de cateter estéril fornecido em uma embalagem violada introduz carga biológica ambiental diretamente adjacente a um local de punção vascular aberto.
- 4. Lacunas de rotulagem, falhas na interface do usuário e defeitos de rastreabilidade: As ações da Dale Medical's em 2008 decorreram de instruções de uso que não proibiam o corte das abas de gancho do fixador — abas cortadas podiam se soltar na placa de traqueostomia. Em uma falha paralela de rastreabilidade de lote, as ações de campo da Bard's em 2016 para o StatLock (44,500 unidades) envolveram embalagens individuais liberadas sem identificadores exclusivos de produto, inviabilizando o recall em nível de lote e o controle de validade.
Sourcing e tradução de especificações: quais testes de aceitação e especificações de RFQ filtram modos de falha?
Para evitar que esses modos de falha pós-mercado documentados comprometam a assistência hospitalar, os comitês de compras devem traduzir cada classe empírica de falha em uma especificação de edital exigível e em uma barreira de inspeção de aceitação no recebimento 16.
| Classe de modo de falha | Risco pós-mercado observado | Especificação obrigatória de edital / Requisito de RFQ | Norma de verificação / Método de ensaio | Barreira de inspeção de aceitação no recebimento |
|---|---|---|---|---|
| Pilar 1: Adesivo e interface cutânea | Descolamento prematuro de bordas, desnudamento cutâneo, MARSI, degradação do adesivo por suor/preparo da pele | Adesivo acrílico ou de silicone hipoalergênico de grau médico; Dorso em não tecido respirável ou hidrocoloide; MVTR > 1,500 g/m²/24h; Comprovação documentada de tempo de uso de 7 dias | ISO 10993-5 (Citotoxicidade), ISO 10993-10 (Irritação/Sensibilização), ASTM D3330 (Adesão ao descolamento a 180°), PSTC-101 | Ensaio de adesão ao descolamento no recebimento; Verificação de fácil remoção do liner protetor; Zero resíduo de adesivo em substrato simulado |
| Pilar 2: Retenção mecânica e dimensionamento | Abertura acidental do clipe retentor, deslizamento do cateter pelo clipe, esmagamento do lúmen flexível do cateter | Clipe retentor mecânico projetado com trava audível de encaixe positivo; Força mínima de retenção por tração axial ≥ 15 N (3.37 lbf); Matriz de compatibilidade dimensional exata | BS EN ISO 10555-1 (Força de tração/fixação do cateter), encaixe de luer/canhão ISO 80369, ensaio de bancada interno de tração até a falha | Teste com calibre tampão passa/não passa nas garras de retenção; teste de ciclagem do fecho de encaixe (mínimo de 5 ciclos de abertura/fechamento sem fadiga da dobradiça) |
| Pilar 3: Sistema de Barreira Estéril | Microfuros na embalagem, selagens fracas do envelope, prazo de validade comprometido durante o transporte | Envelope estéril de Tyvek/PET-PE ou papel/filme de grau médico; prazo de validade estéril validado de 3 ou 5 anos; OE residual ≤ 4 mg/dispositivo | ISO 11607-1/2, ASTM F88 (Resistência de selagem ≥ 1.5 N/15mm), ASTM F2096 (Vazamento por bolhas), ASTM F1929 (Penetração de corante), ISO 11135 | Inspeção visual da selagem (100% de integridade da selagem, sem vazamentos por canais); teste de penetração de corante em amostra representativa do lote |
| Pilar 4: Fatores Humanos e Usabilidade | Aplicação incorreta pelo profissional de saúde, orientação incorreta das aletas, corte inadvertido de abas | Liners de aplicação numerados e intuitivos (Etapa 1, Etapa 2); marcadores de posicionamento do cateter em alto contraste; tamanho impresso no clipe de retenção | IEC 62366-1 (Engenharia de usabilidade de dispositivos médicos), avaliações formativas de manuseio clínico | Verificação da rotulagem da embalagem no recebimento (calibre correto em French/gauge, data de validade, código de barras em conformidade com o UDI) |
| Pilar 5: Sistema de Qualidade e Rastreabilidade | Desgaste de ferramental não detectado, alterações de material pelo fornecedor sem aviso prévio, nenhuma divulgação de CAPA | SGQ certificado conforme a ISO 13485:2016; serialização de lotes com rastreabilidade total; notificação prévia obrigatória por escrito de alterações na matéria-prima | Auditoria de SGQ conforme a FDA 21 CFR Parte 820 / ISO 13485, Certificado de Análise (CoA) por lote, divulgação do histórico de recolhimentos | Revisão do Certificado de Conformidade (CoC) específico do lote, auditoria do dossiê de biocompatibilidade, verificação de CAPA do fornecedor |
Fonte: Estrutura de garantia da qualidade e engenharia de compras biomédicas da VEMERIX
Ao elaborar a documentação de solicitação de propostas (RFP), os responsáveis por compras devem exigir que os potenciais fornecedores apresentem relatórios de testes verificados cobrindo todos os cinco pilares. Para orientações detalhadas sobre a validação da integridade de embalagens estéreis e a estabilidade do prazo de validade, consulte o nosso guia complementar sobre validação de embalagens de barreira estéril. Para critérios abrangentes de aquisição em linhas de fixação vascular e não vascular, consulte o nosso guia do comprador para seleção e aquisição de dispositivos de fixação de cateteres.
Onde a VEMERIX se Enquadra — e Onde a Diligência Prévia Ainda Começa?
No portfólio de consumíveis cirúrgicos minimamente invasivos e perioperatórios da VEMERIX, as soluções de fixação e punção são fabricadas para atender exatamente a essas demandas clínicas e de qualidade 1.
O Fixador de Cateter Descartável (Conjunto) VEMERIX é projetado como um sistema dedicado de fixação estéril de uso único. Ele incorpora uma almofada adesiva de base em não tecido respirável e hipoalergênica, revestida com adesivo acrílico sensível à pressão de grau médico, combinada a um clipe de retenção de precisão moldado por injeção. O sistema proporciona retenção mecânica positiva em linhas vasculares padrão, cateteres de drenagem e cânulas de punção, evitando a migração axial e o micropistoneamento sem constringir o lúmen interno de fluido.
Quando utilizado em conjunto com o Kit de Punção Guiada por Ultrassom VEMERIX, o fixador de cateter completa um fluxo de trabalho integrado de acesso vascular—da visualização ecogênica da agulha e do posicionamento do fio-guia até a estabilização estéril final. Para especificações técnicas sobre guias de agulha e bandejas de punção, consulte o nosso guia de seleção do kit de punção guiada por ultrassom.
Onde começa a devida diligência: A VEMERIX não solicita que comitês de compras ou distribuidores internacionais aceitem afirmações de marketing sobre qualidade. Recomenda-se a todo grupo de compras hospitalares e parceiro OEM que realize uma rigorosa devida diligência: solicite nosso pacote completo de documentação técnica, analise os arquivos de ensaios de biocompatibilidade ISO 10993 de terceiros, inspecione nossos certificados de sistema de qualidade ISO 13485 em nossa página de Qualidade e Regulatório e avalie amostras físicas de produção em suas próprias bancadas clínicas. Para iniciar solicitações de amostras ou discutir fabricação sob contrato OEM/marca própria, entre em contato com nossa equipe por meio de nosso portal de contato comercial.
Perguntas Frequentes (FAQ): O que mais compradores e engenheiros biomédicos devem saber?
P1: Os dispositivos de fixação de cateter intravascular são Classe II da FDA?
Não. De acordo com o 21 CFR 880.5210 (código de produto KMK), os dispositivos de fixação de cateter intravascular são classificados como Classe I da FDA (Isentos de 510(k)) 1. Eles não exigem uma solicitação de liberação pré-mercado 510(k). No entanto, âncoras subcutâneas implantadas (código de produto OKC, 21 CFR 880.5970) e novos dispositivos de separação ativados por força (21 CFR 880.5215) são classificados como Classe II e exigem liberação formal 510(k) 11.
P2: O dispositivo de fixação StatLock, líder de mercado, já foi objeto de recall?
Sim. O banco de dados de recalls da FDA documenta múltiplas correções em campo para dispositivos StatLock, incluindo uma correção em campo de 4,500 unidades iniciada em abril de 2017 (Recall Z-2120-2017) devido a um clipe de retenção de tamanho incorreto, e um recall de 3,875 unidades em 2013 (Recall Z-1618-2013) devido à montagem incorreta da almofada durante a fabricação 45. Ambas as ações foram encerradas com sucesso após controles corretivos de fabricação.
P3: As contagens de relatos de eventos adversos do MAUDE comprovam que uma marca de fixação é menos segura do que outra?
Não. O banco de dados MAUDE da FDA é um sistema de notificação passiva sujeito a um viés de notificação significativo. Marcas líderes de mercado com ampla distribuição comercial (como Bard StatLock ou Hollister AnchorFast) geram números absolutos mais elevados de relatos principalmente devido ao mero volume de unidades, à ampla exposição clínica e a sistemas corporativos rigorosos de vigilância 2. As contagens do MAUDE não podem ser usadas para calcular taxas de incidência de eventos adversos nem para provar a inferioridade comparativa de produtos.
P4: Qual é o dano ao paciente mais comum associado a dispositivos de estabilização e fixação nos registros de pós-comercialização?
Para a fixação de cateteres intravasculares (KMK), danos diretos ao paciente são raramente relatados (mais de 91% são detectados como mau funcionamento mecânico antes de haver lesão clínica) 2. Quando o dano ocorre, manifesta-se principalmente como irritação da pele ou lesão de pele relacionada a adesivos médicos (MARSI). Para fixadores de tubo traqueal (CBH), o dano ao paciente relatado de forma predominante é ulceração por pressão relacionada ao dispositivo e necrose tecidual (18.8% dos relatos apresentam código de lesão por pressão), causada por armações de plástico rígido apoiadas contra ossos faciais em internações prolongadas em UTI.
P5: Quais requisitos técnicos críticos uma RFQ deve exigir que um fornecedor isento de 510(k) não possuirá automaticamente?
Como a isenção de 510(k) dispensa a revisão técnica da FDA, uma RFQ deve exigir explicitamente: (1) certificação independente de biocompatibilidade ISO 10993 para contato com a pele; (2) dados de retenção de força de descolamento do adesivo ao longo de múltiplos dias sob desafio de transpiração/umidade; (3) verificação mecânica de força de tração (≥15 N) em diâmetros externos específicos de canhões (hubs) de cateter; (4) relatórios de validação de embalagem de barreira estéril e de prazo de validade conforme a ISO 11607; e (5) rastreabilidade documentada em nível de lote e histórico de CAPA.