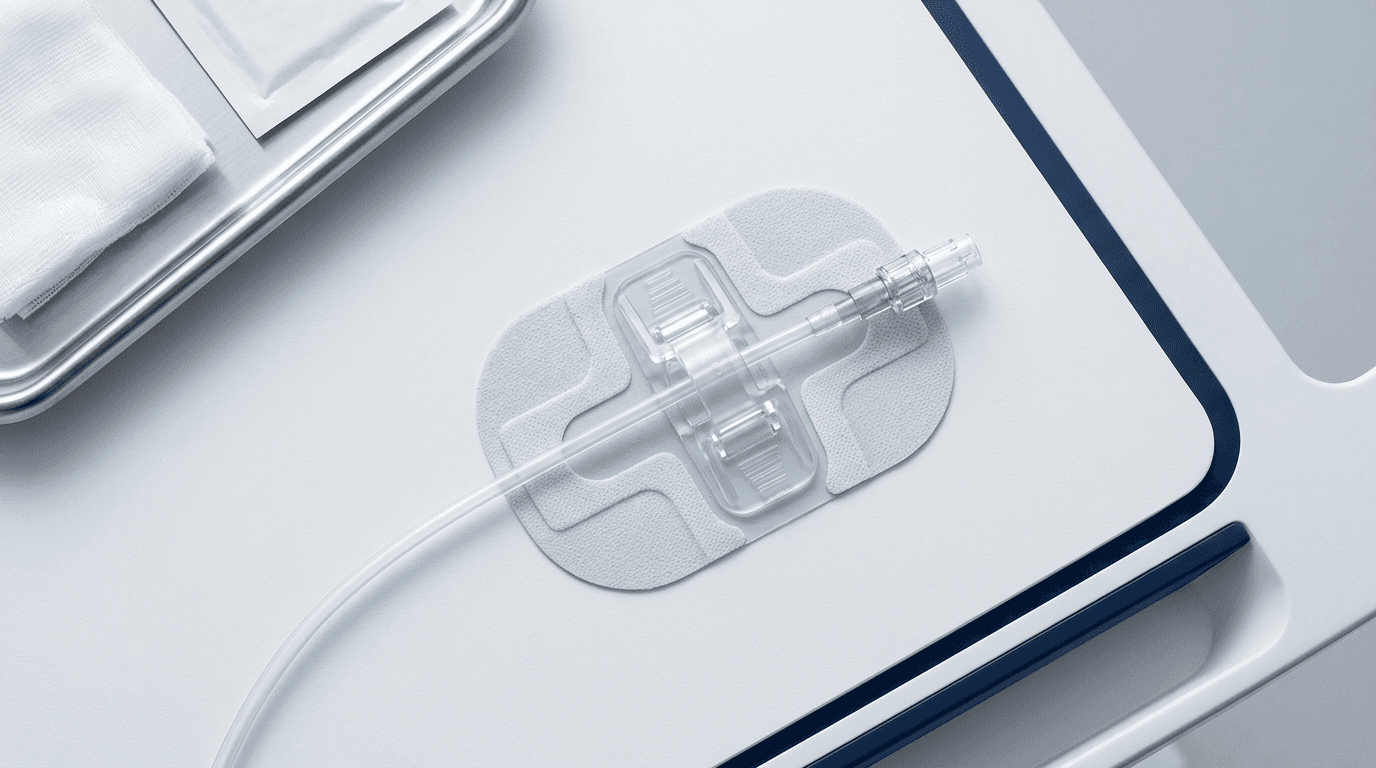
Le scénario d'achat : pourquoi la surveillance après commercialisation est-elle déterminante dans la qualification des fournisseurs de dispositifs de fixation ?
Considérez un comité hospitalier d'analyse de la valeur type ou un distributeur de dispositifs médicaux évaluant des fournisseurs candidats pour des dispositifs de stabilisation de cathéters à usage unique, des pansements à fixation intégrée ou des systèmes de maintien de tubulures dans les services d'accès vasculaire, d'urologie et de soins critiques. Le fournisseur candidat présente une certification ISO 13485, un enregistrement d'établissement auprès de la FDA et des brochures marketing sur papier glacé promettant une 'force de maintien supérieure' et une 'compatibilité universelle avec les cathéters.'
Dans la réalité clinique, la fixation des cathéters constitue un défi mécanique et bio-interfacial exigeant. Un dispositif de fixation efficace doit maintenir une adhérence ininterrompue sur une peau fragile et transpirante pendant 72 à 168 heures ; résister aux tractions axiales multidirectionnelles et aux forces de rotation ; prévenir le micro-pistonnage du cathéter (qui introduit des agents pathogènes intraluminaux et déclenche une phlébite mécanique) ; et se retirer proprement sans induire de lésions cutanées liées aux adhésifs médicaux (MARSI) ni d'arrachement épidermique 79.
Étant donné que les dispositifs standard de fixation intravasculaire entrent sur le marché selon une voie d'exemption de 510(k) de la FDA, les autorités réglementaires n'effectuent aucun essai sur banc indépendant ni examen préalable à la commercialisation de la rétention mécanique, de la chimie de l'adhésif ou de la précision dimensionnelle du dispositif. Si les acheteurs hospitaliers se fient uniquement aux allégations marketing, les équipes cliniques sont rapidement confrontées à des lignes délogées, des déchirures cutanées ou des clips de retenue qui écrasent ou ne parviennent pas à maintenir des géométries spécifiques d'embases de cathéter.
Pour établir un filtre d'achat fondé sur des preuves, les équipes d'ingénierie biomédicale doivent examiner les données empiriques après commercialisation. En synthétisant les données issues de la base Manufacturer and User Facility Device Experience (MAUDE) de la FDA, des rapports d'exécution des rappels de dispositifs d'openFDA et d'essais contrôlés randomisés évalués par des pairs, les acheteurs peuvent élaborer une cartographie complète des modes de défaillance des dispositifs de fixation en pratique clinique réelle et définir des critères d'acceptation prévenant ces défaillances avant de lancer un appel d'offres.
Cette analyse après commercialisation s'inscrit dans le prolongement de la série de surveillance dédiée du site, complétant les précédentes cartographies des modes de défaillance pour les agrafeuses chirurgicales, les adhésifs tissulaires topiques, les pompes de thérapie par pression négative, les dispositifs de circoncision et les fibres de laser endoveineux.
Architecture de classification réglementaire de la FDA : pourquoi l'exemption de 510(k) reporte-t-elle la charge de la qualité sur l'acheteur ?
Une étape fondamentale de la qualification de tout consommable médical consiste à comprendre sa classification réglementaire exacte, son code produit et ses exigences d'examen préalable à la commercialisation. Au sein de l'architecture de classification de la FDA, les dispositifs de maintien et de fixation relèvent de codes produits distincts associés à des niveaux de surveillance réglementaire fondamentalement différents 16.
| Code produit | Réglementation | Nom générique du dispositif | Classe FDA | Type de soumission | Charge d'examen préalable à la commercialisation | Technologie représentative |
|---|---|---|---|---|---|---|
| KMK | 21 CFR 880.5210 | Dispositif de maintien de cathéter intravasculaire | Classe I | Exempt de 510(k) | Contrôles généraux ; conformité GMP/QSR ; enregistrement de l'établissement et déclaration des dispositifs ; aucune autorisation 510(k) requise | Supports adhésifs de stabilisation, clips de retenue mécaniques (de type StatLock), pansements de fixation de cathéter |
| CBH | 21 CFR 868.5770 | Dispositif de fixation de tube trachéal | Classe I | Exempt de 510(k) | Contrôles généraux ; conformité GMP/QSR ; enregistrement de l'établissement et déclaration des dispositifs ; aucune autorisation 510(k) requise | Supports de sonde endotrachéale, plaques faciales adhésives, ensembles sur rail avec cale-dents (de type AnchorFast) |
| OKC | 21 CFR 880.5970 | Cathéter à maintien sous-cutané implanté | Classe II | 510(k) requis | Contrôles spéciaux ; autorisation préalable à la commercialisation 510(k) obligatoire ; essais sur banc de biocompatibilité et d'ancrage mécanique | Mécanismes d'ancrage sous-cutanés élaborés avec pieds déployables en métal/polymère (SecurAcath) |
| Nouveau dispositif connexe (2024) | 21 CFR 880.5215 | Dispositif de séparation activé par la force pour cathéter intraveineux | Classe II | 510(k) / De Novo | Contrôles spéciaux de classe II (89 FR 66558) ; validation de la force de séparation ; essais d'intégrité de la voie fluidique | Connecteurs à valve en ligne détachables conçus pour se désaccoupler sous une tension axiale excessive |
Source : Base de données de classification des produits de la FDA, réglementations du 21 CFR et avis du Federal Register (consulté le 2026-08-14)
Comme détaillé dans le tableau 1, la grande majorité des dispositifs de maintien intravasculaire utilisés dans les hôpitaux du monde entier relèvent du code produit KMK (21 CFR 880.5210) 1. La FDA classe les dispositifs KMK en classe I et les exempte de notification préalable à la commercialisation en vertu de la section 510(k) du Food, Drug, and Cosmetic Act. Bien qu'il existe 64 autorisations historiques KMK 510(k) dans la base de données de la FDA datant de l'époque antérieure à l'exemption (avant la simplification réglementaire), les nouveaux entrants sur le marché peuvent aujourd'hui commercialiser un dispositif KMK en effectuant simplement l'enregistrement de l'établissement et la déclaration du dispositif.
Toutefois, l'exemption de notification préalable à la commercialisation 510(k) ne signifie pas une exemption des exigences relatives aux bonnes pratiques de fabrication actuelles (CGMP) / à la réglementation sur le système qualité (QSR / 21 CFR Part 820) ou à la norme ISO 13485. En outre, en vertu du 21 CFR 880.9 (Limitations of Exemptions), un dispositif perd son statut d'exemption s'il introduit une technologie scientifique fondamentale différente (par exemple, des revêtements actifs à élution médicamenteuse antimicrobienne) ou une utilisation prévue en dehors de la stabilisation mécanique externe standard 6. Un exemple clair de bifurcation réglementaire s'est produit le 16 août 2024, lorsque la FDA a publié un ordre de classification final (89 FR 66558) classant les dispositifs de séparation activés par la force pour cathéter intraveineux en classe II au titre du 21 CFR 880.5215, assortis de contrôles spéciaux stricts 11.
Dans la mesure où le statut de classe I exempté de 510(k) supprime l'examen technique préalable à la commercialisation par la FDA, la charge de vérifier la sécurité de la conception, la force de maintien au pelage, les tolérances des clips de retenue et la biocompatibilité incombe entièrement à l'organisme d'approvisionnement en soins de santé.— Groupe de travail Ingénierie qualité et réglementaire VEMERIX
Données relatives aux événements indésirables de la base MAUDE de la FDA (2015–2026) : que révèlent les volumes et les tendances de défaillance en conditions réelles ?
Afin de quantifier les défis opérationnels en conditions réelles de la fixation de cathéters, nous avons mené une analyse structurée de la base de données MAUDE de la FDA portant sur les signalements reçus entre le 1 janvier 2015 et le 14 août 2026, en ciblant les codes produits KMK, CBH et OKC 23.
| Code produit | Description générique | Dysfonctionnements | Blessures | Décès | Autre / Non renseigné | Total de 2015 à 2026 | Historique complet |
|---|---|---|---|---|---|---|---|
| KMK | Fixation de cathéter intravasculaire | 612 | 54 | 1 | 3 | 670 | 750 |
| CBH | Dispositif de fixation de sonde trachéale | 232 | 202 | 8 | 0 | 442 | 823 |
| OKC | Fixation sous-cutanée implantée | 11 | 2 | 0 | 0 | 13 | 18 |
| Total combiné | Toutes les familles de fixation et de stabilisation | 855 | 258 | 9 | 3 | 1,125 | 1,591 |
Source : Base de données MAUDE de la FDA / Analyse par partition des événements openFDA (données analysées : 2026-08-14)
Sur la période de déclaration 2015–2026, la FDA a enregistré 1,125 signalements d'événements indésirables au total pour les trois codes produits de fixation, le code KMK représentant 670 signalements et le code CBH 442 signalements 2. L'examen de la trajectoire annuelle des signalements pour le code produit KMK révèle une forte hausse du volume de déclarations au cours des quatre dernières années.
| Année de réception | 2015 | 2016 | 2017 | 2018 | 2019 | 2020 | 2021 | 2022 | 2023 | 2024 | 2025 | 2026 (cumul à date) |
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Signalements KMK | 41 | 20 | 45 | 40 | 10 | 14 | 33 | 107 | 140 | 105 | 75 | 40 |
Source : Agrégats des partitions annuelles openFDA de la FDA (année partielle 2026 jusqu'au 14 août 2026)
Comme l'indique le tableau 3, les déclarations d'événements indésirables pour le code KMK sont passées d'une moyenne de ~25–40 signalements par an entre 2015 et 2021 à un pic de 140 signalements en 2023 et 105 signalements en 2024. Cette augmentation de volume traduit une vigilance accrue en matière de surveillance après commercialisation dans le cadre de l'intégration des déclarations électroniques hospitalières, ainsi qu'une adoption plus large des protocoles de fixation sans suture recommandés par les lignes directrices internationales sur les abords vasculaires 9.
| Code produit | Fabricant principal / Entité | Nombre de signalements | Part du code | Principales familles de marques signalées |
|---|---|---|---|---|
| KMK | C. R. Bard / Bard Access Systems / BD | 460 | 68.7% | StatLock PICC Plus Crescent Sliding Post (80), entrées génériques StatLock (58), StatLock PICC Plus Sliding Post Crescent (49), StatLock Sliding Post Tricot Crescent Pad (43), Bard StatLock (36) |
| KMK | Produits TIDI LLC | 50 | 7.5% | Dispositif de fixation universelle pour cathéter Grip-Lok, Grip-Lok PICC/CVC |
| KMK | ConvaTec / Unomedical | 37 | 5.5% | Pansement de fixation Easi-V (33), AnchorPlus |
| KMK | 3M Santé | 23 | 3.4% | Dispositif de fixation et système de pansement PICC/CVC 3M Tegaderm |
| KMK | Tous les autres fabricants combinés | 100 | 14.9% | Centurion, Merit Medical, Dale Medical, diverses références sous marque propre d'établissements hospitaliers |
| CBH | Hollister Incorporée | 273 | 61.8% | Famille AnchorFast Oral Endotracheal Tube Fastener (268 sur l'ensemble des variantes de marque) |
| CBH | Teleflex Médical / Hudson RCI | 59 | 13.3% | Support de sonde endotrachéale Hudson RCI (51), support de sonde endotrachéale Teleflex |
| CBH | Produits NeoTech LLC | 17 | 3.8% | Dispositif de fixation de sonde endotrachéale néonatale/pédiatrique NeoBar / EZ-Hold |
| CBH | Produits médicaux Dale | 12 | 2.7% | Support de canule de trachéotomie Dale, dispositif de fixation de sonde Dale Stabilock |
| OKC | Interrad Médical Inc. | 13 | 100.0% | Dispositif de stabilisation sous-cutanée SecurAcath |
Source : Agrégation des champs Fabricant et Marque de la base de données MAUDE de la FDA (analysée le 2026-08-14)
Le tableau 4 illustre la forte concentration commerciale au sein des dossiers de surveillance après commercialisation de la FDA. Pour la fixation des cathéters intravasculaires (KMK), les entités Bard représentent 68.7 % (460 signalements) de l'ensemble des déclarations, portées par l'omniprésente gamme de produits StatLock. Pour les fixateurs de sonde trachéale (CBH), Hollister représente 61.8 % (273 signalements), principalement autour du dispositif AnchorFast. Dans la catégorie des ancrages sous-cutanés (OKC), Interrad Medical représente 100 % de l'ensemble des 13 signalements.
Limite cruciale de la surveillance et avis méthodologique : La base de données MAUDE de la FDA représente un système de surveillance passive. Un nombre élevé de signalements pour une marque leader du marché comme StatLock ou AnchorFast est principalement un artefact lié à une vaste part de marché commerciale, à une large familiarité clinique et aux systèmes automatisés de déclaration des réclamations des entreprises. Le volume de signalements n'établit pas les taux de défectuosité des produits, l'incidence clinique ou les classements relatifs de sécurité. Inversement, le volume minimal pour OKC (13 signalements) reflète une empreinte procédurale de niche plutôt que la preuve d'un risque de défaillance nul. Les dossiers post-commercialisation doivent être évalués afin d'identifier quels modes de défaillance surviennent, et non pour établir des tableaux comparatifs non ajustés des fabricants.
Deux profils de gravité divergents : pourquoi les dysfonctionnements des cathéters vasculaires diffèrent-ils des préjudices liés aux sondes trachéales ?
Lors de l'analyse des dossiers post-commercialisation, les évaluateurs en ingénierie clinique doivent distinguer les conséquences des défaillances selon les applications anatomiques. La comparaison de la fixation des cathéters intravasculaires (KMK) avec la fixation des sondes trachéales (CBH) révèle deux profils de gravité totalement différents au sein d'une même catégorie mécanique 2.
| Problème patient codé | Fixation intravasculaire (KMK, n=670) | Part sur 670 | Fixation de sonde trachéale (CBH, n=442) | Part sur 442 |
|---|---|---|---|---|
| Aucun signe clinique, symptôme ou affection | 444 | 66.3% | 68 | 15.4% |
| Aucun impact ni conséquence connus pour le patient | 70 | 10.4% | 48 | 10.9% |
| Informations insuffisantes pour déterminer l'impact | 18 | 2.7% | 56 | 12.7% |
| Escarre/ulcère de pression, escarres ou dégradation tissulaire | 6 | 0.9% | 83 | 18.8% |
| Extubation accidentelle | 0 | 0.0% | 18 | 4.1% |
| Hypoventilation | 0 | 0.0% | 15 | 3.4% |
| Déchirures cutanées, érosion, inflammation ou éruption cutanée (type MARSI) | 23 | 3.4% | 17 | 3.8% |
| Hypersensibilité / Réaction allergique | 11 | 1.6% | 0 | 0.0% |
| Hémorragie / Saignement | 9 | 1.3% | 1 | 0.2% |
| Lésion tissulaire non spécifiée | 0 | 0.0% | 15 | 3.4% |
Source : Champs codés relatifs aux problèmes patients de la base MAUDE de la FDA (partitions 2015–2026, analysées le 2026-08-14)
Comme détaillé dans le tableau 5, la fixation des cathéters intravasculaires (KMK) se caractérise par un profil clinique direct très largement bénin : 91.3 % des signalements (612/670) sont codés comme des dysfonctionnements du dispositif — décollement de l'adhésif, clip de rétention qui ne s'encliquette pas sur l'embase du cathéter, ou fracture du plot d'ailette identifiée lors de la pose ou du remplacement — plutôt que comme des préjudices causés au patient, et 444 des 670 signalements (66.3 %) comportent le code explicite 'Aucun signe clinique, symptôme ou affection' 2.
En net contraste, les dispositifs de fixation de sondes trachéales (CBH) comportent un risque sévère pour les patients : 47.5 % de l'ensemble des signalements (210/442) impliquent des préjudices documentés pour le patient (202) ou un décès (8). Comme les dispositifs de fixation de sondes endotrachéales reposent contre les os de la face chez des patients sous sédation et en état critique en réanimation, un coussinet en mousse inadéquat ou une tension excessive des sangles provoque une nécrose ischémique rapide par pression (83 signalements — 18.8 % de l'ensemble des signalements CBH — comportent un code d'escarre, d'ulcère de pression ou de dégradation tissulaire). Lorsque les plaques faciales adhésives se décollent sous l'effet des sécrétions orales, une extubation accidentelle soudaine et une hypoventilation aiguë consécutive surviennent (33 signalements mentionnent une extubation accidentelle, une hypoventilation ou les deux).
En matière d'accès vasculaire, le risque principal n'est pas la nécrose cutanée aiguë, mais la défaillance de la ligne et l'infection hématogène 10. Dans un essai contrôlé randomisé portant sur 281 patients publié par Ferraz-Torres et al. dans le Journal of Infusion Nursing (2024), les cathéters intraveineux périphériques fixés au moyen de pansements de stabilisation entièrement renforcés ont permis d'obtenir des réductions statistiquement significatives à la fois de la phlébite infectieuse (P = 0.043) et du déplacement accidentel (P = 0.03) par rapport aux pansements transparents bordés standard, avec une durée de maintien moyenne de ~2.7 jours 7. Ces données d'essais cliniques confirment que la stabilité mécanique régit directement la longévité de l'accès vasculaire, corroborant les méta-analyses Cochrane de Marsh et al. 8 et les normes de l'Infusion Nurses Society (INS) 9.
Le registre des rappels de la FDA : quelles sont les causes profondes des quatre principales classes de défaillances ?
Alors que la base MAUDE recueille les réclamations cliniques spontanées, la base de données Medical Device Recalls de la FDA recense les cas où les fabricants et les autorités réglementaires ont engagé des retraits formels du marché ou des corrections sur le terrain en raison de défauts d'ingénierie et de fabrication validés 35.
| Année de rappel / N° de rés. | Marque / Modèle du dispositif | Code | Fabricant | Quantité concernée | Cause fondamentale / Motif du rappel | Statut FDA |
|---|---|---|---|---|---|---|
| 2024 (initié en déc.) / Z-1178 à Z-1181-2025 | Famille de fixateurs de sonde endotrachéale orale AnchorFast (RÉF. 9700, 9787, 9799, 9800) | CBH | Hollister Inc. | 36,228 boîtes (434,736 unités) réparties sur 4 actions | Diminution de la durée de maintien du protecteur cutané ; un décollement prématuré de l'adhésif pourrait permettre la migration de la sonde / l'extubation | En cours / Actif |
| 2024 (initié en nov.) / Z-0695 à Z-0698-2025 | Support de sonde endotrachéale HUDSON RCI mBrace (sangle à 2 et 4 points, avec/sans cale-dents) | CBH | Industries Medline LP | 3,924 unités réparties sur 4 actions | Défauts de l'élément adhésif et pression du cadre rigide sur les pommettes / la lèvre supérieure, risquant d'entraîner des lésions cutanées | En cours / Actif |
| 2022 / Z-1611-2022 | Kit de fixation IV Centurion (modèle IVSSTK3 ; codé OKC dans le registre des rappels de la FDA) | OKC | McKesson Medical-Surgical (action du distributeur) | 3 cartons | Des excursions de température dans les installations (juin–août 2021) avant la livraison peuvent avoir affecté l'efficacité du produit | En cours / Actif |
| 2017 / Z-2120-2017 | Dispositif de stabilisation de cathéter StatLock IV Premium | KMK | Systèmes d'accès Bard | 4,500 unités (lot JUAQF675) | Un clip de retenue aux dimensions incorrectes peut ne pas maintenir correctement l'embase du cathéter IV cible | Terminé |
| 2017 / Z-1927 et Z-1928-2017 | Support de sonde endotrachéale Dale Stabilock (n° 270) + base adhésive (n° 273) | CBH | Produits médicaux Dale Inc. | 34,770 unités | La plaque faciale adhésive peut perdre son adhérence lorsqu'elle est exposée à l'humidité du patient, risquant d'entraîner un déplacement de la sonde | Terminé |
| 2016 (initié en déc.) / Z-0981 et Z-0982-2017 | Sachets unitaires StatLock PICC Plus / CV Plus | KMK | Systèmes d'accès Bard | 44,500 unités réparties sur 2 actions | Sachets unitaires libérés sans identifiants uniques de produit (code produit, numéro de lot, date d'expiration) — défaut de traçabilité des lots | Terminé |
| 2013 / Z-1618-2013 | Dispositif de stabilisation StatLock CV Plus (avec pigtail) | KMK | Systèmes d'accès Bard | 3,875 unités (lot JUWJF283) | Assemblage incorrect du coussinet lors de la fabrication (bande hydrocolloïde et flèche directionnelle manquantes) | Terminé |
| 2008 / Z-0446 et Z-0447-2008 | Supports de canule de trachéotomie Dale 240 / 242 | CBH | Produits médicaux Dale | Non communiqué | La notice d'utilisation n'interdisait pas de recouper les languettes de fixation à crochets ; les languettes découpées pouvaient se détacher au niveau de la collerette de trachéotomie | Terminé |
| 2007 / Z-0627 à Z-0629-2007 | Dispositifs de fixation StayFix (percutanés, petit et grand modèles) et EpiFix (péridural) | KMK | Merit Systèmes Médicaux (Unomedical) | Non communiqué | La stérilité peut être compromise par un emballage unitaire endommagé | Clôturé |
Source : Base de données Medical Device Recalls de la FDA et API openFDA Recall (statuts et quantités vérifiés en direct le 2026-08-14)
L'audit des 20 actions de rappel historiques et actives pour l'ensemble des codes de dispositifs de fixation révèle que les défaillances se regroupent en quatre classes d'ingénierie principales 45 :
- 1. Dégradation de l'adhésif et de la barrière cutanée : La défaillance de l'adhésif induite par l'humidité demeure la principale cause de corrections sur le terrain. Comme l'illustrent les actions Hollister AnchorFast de décembre 2024, toujours en cours (434,736 unités réparties sur quatre rappels), et le rappel Dale portant sur 34,770 unités, des modifications de formulation ou des substrats à faible taux de transmission de la vapeur d'eau (MVTR) entraînent un décollement prématuré des bords et le détachement de l'embase bien avant la durée de port indiquée sur l'étiquetage dans des environnements très humides ou chez des patients diaphorétiques.
- 2. Dimensionnement des composants, ajustement du clip de retenue et discordances d'assemblage : En avril 2017, Bard Access Systems a rappelé 4,500 dispositifs StatLock IV Premium (rappel Z-2120-2017) parce qu'un clip de retenue en plastique de dimensions incorrectes avait été assemblé sur le dispositif 4. Le clip inadapté ne pouvait assurer une rétention mécanique fiable autour de l'embase du cathéter IV cible, laissant le cathéter glisser librement. De même, Bard a rappelé 3,875 unités StatLock CV Plus en 2013 après qu'un assemblage incorrect du coussinet lors de la fabrication a privé certains coussinets de leur bandelette hydrocolloïde et de leur flèche directionnelle d'application.
- 3. Compromission de la barrière stérile et défauts d'emballage : Les rappels StayFix et EpiFix de 2007 de Merit Medical's ont été initiés car un emballage unitaire endommagé pouvait compromettre la stérilité de l'unité. Un dispositif de fixation de cathéter stérile livré dans un sachet altéré introduit une charge biologique environnementale à proximité immédiate d'un site de ponction vasculaire ouvert.
- 4. Lacunes d'étiquetage, défauts d'interface utilisateur et anomalies de traçabilité : Les actions de 2008 de Dale Medical's découlaient d'une notice d'utilisation qui n'interdisait pas de découper les languettes de fixation auto-agrippantes — les languettes découpées pouvant se désengager au niveau de la collerette de trachéotomie. Dans le cadre d'un défaut parallèle de traçabilité des lots, les actions de terrain StatLock de 2016 de Bard's (44,500 unités) concernaient des sachets unitaires mis sur le marché sans identifiant unique de produit, empêchant le contrôle des rappels et de la péremption à l'échelle du lot.
Sourcing et transposition des spécifications : quels essais de réception et spécifications RFQ éliminent les modes de défaillance ?
Pour éviter que ces modes de défaillance post-commercialisation documentés ne compromettent les soins hospitaliers, les commissions d'achats doivent traduire chaque classe empirique de défaillances en une spécification d'appel d'offres contraignante et un critère d'acceptation au contrôle qualité à l'entrée 16.
| Catégorie de mode de défaillance | Risque post-commercialisation observé | Spécification obligatoire d'appel d'offres / Exigence RFQ | Norme de vérification / Méthode d'essai | Critère d'acceptation au contrôle de réception |
|---|---|---|---|---|
| Pilier 1 : Adhésif et interface cutanée | Décollement prématuré des bords, arrachement cutané, MARSI, dégradation de l'adhésif par la sueur/la préparation cutanée | Adhésif acrylique ou silicone hypoallergénique de qualité médicale ; support non tissé respirant ou hydrocolloïde ; MVTR > 1,500 g/m²/24h ; justification documentée d'une durée de port de 7 jours | ISO 10993-5 (Cytotoxicité), ISO 10993-10 (Irritation/Sensibilisation), ASTM D3330 (Adhérence au pelage à 180°), PSTC-101 | Essais d'adhérence au pelage à la réception ; vérification du retrait facile de la pellicule protectrice ; zéro résidu d'adhésif sur substrat simulé |
| Pilier 2 : Rétention mécanique et dimensionnement | Ouverture intempestive du clip de retenue, glissement du cathéter à travers le clip, écrasement de la lumière souple du cathéter | Clip de retenue mécanique conçu avec encliquetage audible franc ; rétention minimale à la force de traction axiale ≥ 15 N (3.37 lbf) ; matrice de compatibilité dimensionnelle exacte | BS EN ISO 10555-1 (Force de traction/fixation du cathéter), ajustement Luer/embase ISO 80369, banc d'essai interne de traction jusqu'à rupture | Contrôle au calibre tampon Go/No-Go sur les mâchoires de retenue ; essais de cyclage du verrouillage à encliquetage (au minimum 5 cycles d'ouverture/fermeture sans fatigue de charnière) |
| Pilier 3 : Système de barrière stérile | Microperforations de l'emballage, soudures de sachet fragiles, durée de conservation compromise pendant le transport | Sachet stérile en Tyvek/PET-PE ou papier/film de qualité médicale ; durée de conservation stérile validée de 3 ou 5 ans ; OE résiduel ≤ 4 mg/dispositif | ISO 11607-1/2, ASTM F88 (résistance du scellage ≥ 1.5 N/15mm), ASTM F2096 (émission de bulles), ASTM F1929 (pénétration de colorant), ISO 11135 | Inspection visuelle du scellage (intégrité du scellage à 100 %, absence de canaux de fuite) ; essai de pénétration de colorant sur un échantillon représentatif du lot |
| Pilier 4 : Facteurs humains et aptitude à l'utilisation | Mauvaise application par le clinicien, orientation incorrecte des ailettes, découpe accidentelle de la languette | Feuillets protecteurs numérotés intuitifs (Étape 1, Étape 2) ; repères de positionnement du cathéter à haut contraste ; calibre imprimé sur le clip de retenue | IEC 62366-1 (ingénierie de l'aptitude à l'utilisation des dispositifs médicaux), évaluations cliniques formatives de la manipulation | Contrôle à réception de l'étiquetage de l'emballage (calibre French/gauge correct, date de péremption, code-barres conforme à l'UDI) |
| Pilier 5 : Système qualité et traçabilité | Usure non détectée de l'outillage, modifications de matériaux non notifiées par le fournisseur, absence totale de divulgation des CAPA | SMQ certifié ISO 13485:2016 ; sérialisation des lots entièrement traçable ; notification écrite obligatoire des modifications de matières premières | Audit du SMQ selon FDA 21 CFR Part 820 / ISO 13485, certificat d'analyse (CoA) par lot, divulgation de l'historique des rappels | Examen du certificat de conformité (CoC) spécifique au lot, audit du dossier de biocompatibilité, vérification des CAPA du fournisseur |
Source : Cadre d'assurance qualité et d'ingénierie des achats biomédicaux VEMERIX
Lors de la rédaction des documents d'appel d'offres (RFP), les responsables des achats doivent exiger des fournisseurs potentiels qu'ils soumettent des rapports d'essais vérifiés couvrant l'ensemble des cinq piliers. Pour obtenir des conseils détaillés sur la validation de l'intégrité de l'emballage stérile et de la stabilité de la durée de conservation, consultez notre guide complémentaire sur la validation des emballages à barrière stérile. Pour obtenir des critères d'achat exhaustifs sur l'ensemble des gammes de fixation vasculaire et non vasculaire, consultez notre guide d'achat pour la sélection et l'approvisionnement en dispositifs de fixation de cathéters.
Où se positionne VEMERIX — et où commence néanmoins la diligence raisonnable ?
Au sein du portefeuille de consommables de chirurgie mini-invasive et de soins périopératoires de VEMERIX, les solutions de fixation et de ponction sont fabriquées pour répondre exactement à ces exigences cliniques et de qualité 1.
Le fixateur de cathéter à usage unique (set) VEMERIX est conçu comme un système de fixation stérile dédié à usage unique. Il intègre un support adhésif non tissé, respirant et hypoallergénique, enduit d'un adhésif acrylique sensible à la pression de qualité médicale, associé à un clip de retenue de précision moulé par injection. Le système assure une rétention mécanique positive sur les lignes vasculaires standard, les cathéters de drainage et les canules de ponction, empêchant la migration axiale et le micro-pistonnage sans comprimer la lumière fluidique interne.
Lorsqu'il est utilisé aux côtés du kit de ponction échoguidée VEMERIX, le fixateur de cathéter complète un flux de travail d'accès vasculaire intégré — de la visualisation de l'aiguille échogène et de la mise en place du guide jusqu'à la stabilisation stérile finale. Pour les spécifications techniques relatives au guidage de l'aiguille et aux plateaux de ponction, consultez notre guide de sélection des kits de ponction échoguidée.
Où commence la diligence raisonnable : VEMERIX ne demande pas aux commissions d'achat ni aux distributeurs internationaux d'accepter des allégations marketing de qualité. Chaque groupement d'achats hospitalier et partenaire OEM est invité à mener une diligence raisonnable rigoureuse : demander notre dossier complet de documentation technique, examiner les dossiers d'essais de biocompatibilité tiers ISO 10993, inspecter nos certificats de système qualité ISO 13485 sur notre page Qualité & Réglementation, et évaluer des échantillons physiques de production sur vos propres bancs cliniques. Pour initier des demandes d'échantillons ou échanger sur la fabrication sous contrat OEM/marque blanche, contactez notre équipe via notre portail de contact commercial.
Foire aux questions (FAQ) : que doivent également savoir les acheteurs et les ingénieurs biomédicaux ?
Q1 : les dispositifs de fixation de cathéters intravasculaires sont-ils de classe II selon la FDA ?
Non. En vertu du 21 CFR 880.5210 (code produit KMK), les dispositifs de fixation de cathéters intravasculaires sont classés en classe I de la FDA (exemptés de 510(k)) 1. Ils ne requièrent pas de dossier de demande d'autorisation préalable de mise sur le marché 510(k). Cependant, les dispositifs d'ancrage sous-cutanés implantés (code produit OKC, 21 CFR 880.5970) et les nouveaux dispositifs de séparation activés par la force (21 CFR 880.5215) sont classés en classe II et requièrent une autorisation formelle 510(k) 11.
Q2 : le dispositif de fixation StatLock, leader du marché, a-t-il déjà fait l'objet d'un rappel ?
Oui. La base de données des rappels de la FDA documente plusieurs corrections sur le terrain concernant les dispositifs StatLock, notamment une correction sur le terrain portant sur 4,500 unités initiée en avril 2017 (Rappel Z-2120-2017) en raison d'un clip de retenue de taille incorrecte, et un rappel de 3,875 unités en 2013 (Rappel Z-1618-2013) en raison d'un assemblage incorrect du coussinet lors de la fabrication 45. Ces deux actions ont été clôturées avec succès à la suite de contrôles de fabrication correctifs.
Q3 : le nombre de signalements d'événements indésirables dans MAUDE prouve-t-il qu'une marque de dispositifs de fixation est moins sûre qu'une autre ?
Non. La base de données MAUDE de la FDA est un système de signalement passif soumis à un biais de déclaration significatif. Les marques leaders du marché bénéficiant d'une distribution commerciale massive (telles que Bard StatLock ou Hollister AnchorFast) génèrent un nombre absolu de signalements plus élevé, principalement en raison du simple volume d'unités, d'une large exposition clinique et de systèmes de matériovigilance d'entreprise rigoureux 2. Les données de MAUDE ne peuvent pas être utilisées pour calculer les taux d'incidence d'événements indésirables ni pour prouver l'infériorité comparative d'un produit.
Q4 : quel est le dommage pour le patient le plus fréquent associé aux dispositifs de maintien et de fixation dans les données de post-commercialisation ?
Pour la fixation de cathéters intravasculaires (KMK), les atteintes directes au patient sont rarement rapportées (plus de 91 % sont interceptées sous forme de dysfonctionnements mécaniques avant toute lésion clinique) 2. Lorsqu'un dommage survient, il se manifeste principalement par une irritation cutanée ou une lésion cutanée liée aux adhésifs médicaux (MARSI). Pour les supports de sonde trachéale (CBH), le principal dommage rapporté pour le patient réside dans les ulcérations de pression liées au dispositif et les nécroses tissulaires (18.8 % des signalements comportent un code de lésion de pression), causées par des armatures en plastique rigide en appui contre les os du visage lors de séjours prolongés en soins intensifs.
Q5 : quelles exigences techniques critiques un RFQ doit-il imposer qu'un fournisseur exempté de 510(k) ne possédera pas automatiquement ?
Dans la mesure où l'exemption de 510(k) contourne l'examen technique de la FDA, un RFQ doit explicitement exiger : (1) une certification de biocompatibilité indépendante selon l'ISO 10993 pour le contact cutané ; (2) des données de maintien de la force de pelage de l'adhésif sur plusieurs jours sous épreuve de transpiration/humidité ; (3) une vérification de la force de traction mécanique (≥15 N) sur les diamètres extérieurs spécifiques des embases de cathéter ; (4) des rapports de validation du système d'emballage barrière stérile selon l'ISO 11607 et de la durée de conservation ; et (5) une traçabilité documentée à l'échelle du lot ainsi qu'un historique des CAPA.