Cuándo un CoA de OE chino no es un expediente de ciclo ISO 11135Una guía de inspección de recepción y calificación de proveedores para distribuidores internacionales de dispositivos médicos, equipos de adquisiciones hospitalarias y compradores OEM que evalúan certificados chinos de esterilización por óxido de etileno, cambios de edición de la norma GB 18279 y superposiciones de expedientes de ciclo de la FDA o de la UE en septiembre de 2026.
PERSPECTIVAS
Investigación y orientación práctica de compra.
Explore la orientación práctica de compra, técnica, regulatoria y basada en evidencia en la biblioteca de conocimientos de VEMERIX.
ÚLTIMOS ARTÍCULOS
Orientación práctica del equipo de VEMERIX.

Adhesivos tisulares médicos de cianoacrilato (2026): quién los fabrica, cómo los clasifican EE. UU., la UE y China, y de dónde proviene el suministro a granelRastree al fabricante detrás de la marca, verifique la composición química del producto y compare el uso previsto exacto en cada mercado.
Cuándo los kits de apósitos de NPWT no son intercambiables entre bombasPor qué las indicaciones de uso FDA 510(k), las reglas de facturación de sistemas integrados de CMS y el código de producto OMP dictan la correspondencia con bombas complementarias en lugar de alegaciones de universalidad de catálogo.
Cuando un lote de muestra no es el lote comercial: por qué un archivo de ciclo ISO 11135:2014 y la Rec. 14-529 de la FDA no adoptan un nuevo tamaño, blíster o carga, por qué AAMI TIR28 Rec. 14-603 es la superposición de adopción de productos, por qué la liberación de lote único del Anexo E no es adopción y por qué ISO/FDIS 11135 no es el archivo de cicloUna guía de inspección de recepción y calificación de proveedores para distribuidores internacionales de dispositivos médicos, compradores hospitalarios e ingenieros de OEM que navegan por certificados de ciclo de óxido de etileno, adopción de productos, liberación de lote único y densidad de palets comerciales en los marcos de la FDA de EE. UU., ISO y AAMI en septiembre de 2026.
Cuando una licitación exige un 75 por ciento o un 80 por ciento de vida útil remanente en un dispositivo estéril: por qué la FDA de abril de 1991 y el GSPR 11.4 del MDR de la UE no establecen una norma legal de porcentaje remanente, por qué UNICEF en octubre de 2023 utiliza dos tercios y un piso de cinco años, por qué el anexo 8 del TRS 1044 de la OMS es una tabla de meses tras la evaluación de riesgos y por qué la norma ISO 11607 no es el reloj del muelleUna guía operativa de compras y regulatoria para distribuidores internacionales de dispositivos médicos, compradores hospitalarios y vendedores OEM que gestionan cláusulas de licitación sobre vida útil remanente, pruebas de muelle en la inspección de entrada y fechas de caducidad etiquetadas en los marcos de EE. UU., la UE, UNICEF y la OMS en septiembre de 2026.
Qué declaración de conformidad de envasado según ISO 11607 sobrevive al 20 de diciembre de 2026: por qué las Rec 14-594 y 14-595 de la FDA designan la edición de 2019 con inclusión de AMD1:2023, por qué las Rec 14-530 y 14-531 siguen siendo aceptables hasta esa fecha, por qué la Decisión (UE) 2024/815 ya cita la norma EN ISO 11607-1:2020/A1:2023 y por qué GB/T 19633.1-2024 es la IDT de 2019 implementada el 1 de diciembre de 2025Una guía técnica y regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM e ingenieros de calidad que evalúan expedientes de validación de envasado con barrera estéril, declaraciones de conformidad y cronogramas de reconocimiento en Estados Unidos, la Unión Europea y China en septiembre de 2026.
Qué edición de ISO 10993-7 rige un CoA de residuales de OE en 2026: por qué ISO 10993-7:2026 no es el Reconocimiento 2-275 de la FDA, por qué la actualización de la Parte 1 del 25 de mayo de 2026 no modificó la Parte 7 y por qué la MDCG 2024-13 aún cita EN ISO 10993-7:2008+A1:2022Una guía técnica y regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM e ingenieros de calidad que evalúan certificados de análisis de residuales, curvas de disipación y reconocimiento regulatorio de dispositivos de un solo uso esterilizados con OE en EE. UU., la UE y China en 2026.
Cómo calificar una fábrica china de dispositivos médicos tras el Anuncio 107 de la NMPA: por qué la ISO 13485, el MDSAP y un certificado GMP de 2014 no son el expediente del 1 de noviembre de 2026, qué exigen los artículos 2–3, 17–21, 32, 91, 104 y 107–113, y por qué una licencia de producción o un registro de la NMPA no equivalen a las GMP de ChinaUna guía operativa de calificación de fábricas y auditoría de proveedores para distribuidores internacionales, compradores de marca propia/OEM y equipos de adquisiciones hospitalarias que evalúan a fabricantes chinos de dispositivos médicos estériles en el marco del Anuncio N.º 107 de 2025 de la NMPA, las Buenas Prácticas de Fabricación de 132 artículos vigentes a partir del 1 de noviembre de 2026 y la derogación simultánea del Anuncio N.º 64 de 2014 de la CFDA.
Cómo comercializar un dispositivo médico en el mercado mexicano en 2026: Registro Sanitario frente a los acuerdos de equivalencia de 2010 con FDA/Canadá y de 2012 con Japón frente a la vía abreviada Opción F conforme a los Lineamientos del 18 de julio de 2025, Comité de Gestión de IMDRF frente a MDSAP únicamente para certificados de BPF, la homoclave COFEPRIS-04-050 aún física, el visor del 20 de agosto de 2026, derechos oficiales conforme al artículo 195-A de la LFD, y por qué CE / 510(k) / NMPA / MDSAP no sustituyen un registro sanitario mexicanoUna guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes extranjeros que introducen dispositivos estériles de un solo uso en el mercado mexicano conforme a los artículos 262 y 376 de la Ley General de Salud, las clases de riesgo del artículo 83 del RIS, los acuerdos de equivalencia de 2010 con la FDA/Canadá y de 2012 con Japón, y la vía abreviada Opción F del 18 de julio de 2025.
Cuándo sigue siendo aceptable EC REP en la etiqueta de un dispositivo médico después del 17 de junio de 2026: ISO 15223-1:2021/Amd 1:2025 XX REP y EU REP, Decisiones de Ejecución (UE) 2026/1231 y 2026/1313 de la Comisión, apéndice de MDCG 2021-5 Rev. 1, reconocimiento de la FDA 5-148 frente a 5-134, 21 CFR 801.15, y por qué un organismo notificado no tiene que preaprobar el cambio editorialUna guía técnica y regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y equipos de calidad que evalúan dispositivos estériles de un solo uso con marcado CE conforme a la cláusula 5.1.2 de ISO 15223-1, las fechas de retirada de normas armonizadas del MDR/IVDR de la UE y los plazos de reconocimiento por consenso de la FDA de EE. UU.

Puntos de referencia de precios públicos para consumibles de un solo uso (2026): Medicare, UNICEF y la orden de trabajo de importación de EE. UU.Mantenga separados el reembolso, las adjudicaciones de adquisiciones y los costos en destino al elaborar una oferta de consumibles.
Cómo comercializar un dispositivo médico en el mercado japonés en 2026: titular de autorización de comercialización frente a MAH designado según los artículos 23-2 y 23-2-17 de la Ley PMD, registro de fabricante extranjero conforme al artículo 23-2-4 frente a la acreditación de medicamentos, Todokede frente a Ninsho frente a Shonin, Ordenanza 169 y MDSAP, tasas oficiales en yenes, y por qué CE / 510(k) / NMPA / HSA no sustituyen una licencia japonesaUna guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes extranjeros que comercializan dispositivos estériles de un solo uso en el mercado japonés conforme a los artículos 23-2, 23-2-4 y 23-2-17 de la Ley PMD, la Ordenanza 169 del MHLW y los baremos oficiales de tarifas de la PMDA.
Cómo revisar el expediente de controles de producción y procesos de un proveedor tras la QMSR: por qué 21 CFR 820.70, 820.75 y 820.80 están reservados, qué exigen la cláusula 7.5 de ISO 13485 y 21 CFR 820.45, qué inspecciona el Programa de Cumplimiento 7382.850 bajo Producción y prestación del servicio, y por qué una carpeta de DHR o el listado de un esterilizador por contrato no constituyen el expedienteUna guía de revisión de expedientes campo por campo para distribuidores de dispositivos médicos, compradores OEM y equipos de adquisiciones hospitalarias que evalúan a proveedores de productos estériles de un solo uso tras el 2 de febrero de 2026: por qué 21 CFR 820.70, 820.75 y 820.80 están reservados, qué exigen la cláusula 7.5 de ISO 13485 y 21 CFR 820.45 para la producción, la validación de procesos y la inspección del etiquetado, y cómo audita el Programa de Cumplimiento 7382.850 de la FDA la Producción y prestación del servicio.
Cómo introducir un dispositivo médico en el mercado coreano en 2026: permiso de actividad de importación frente a notificación, certificación o aprobación de producto, reconocimiento de conformidad con KGMP y QMS tras la Ley n.º 21263, tasas oficiales conforme al artículo 65 del Reglamento de Aplicación, y por qué CE / 510(k) / NMPA / HSA no sustituyen una licencia del MFDSUna guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes que introducen dispositivos estériles de un solo uso en el mercado de la República de Corea conforme a la Ley de Dispositivos Médicos, las tasas del artículo 65 del Reglamento de Aplicación y las normas de conformidad con el QMS de la Ley n.º 21263.
Cómo revisar el expediente de quejas y CAPA de un proveedor tras la QMSR: por qué 21 CFR 820.100 y 820.198 están reservados, qué exigen las cláusulas 8.2.2 / 8.3 / 8.5.2 / 8.5.3 de ISO 13485 y 21 CFR 820.35, qué inspecciona el Programa de Cumplimiento 7382.850 y por qué un informe de MDR no es el expediente de quejasUna guía de auditoría de recepción para distribuidores de dispositivos médicos, OEM y equipos de compras hospitalarias: por qué 21 CFR 820.100 y 820.198 están reservados bajo la QMSR, cómo las cláusulas 8.2.2, 8.3, 8.5.2 y 8.5.3 de ISO 13485 asumen las obligaciones legales, qué añade adicionalmente 21 CFR 820.35, qué inspecciona el CP 7382.850 bajo Medición, Análisis y Mejora, por qué un informe de MDR no es el expediente de quejas, y un protocolo de aceptación del comprador de 7 puntos.
Cómo comercializar un dispositivo médico en el mercado de Singapur en 2026: SMDR frente a notificación de Clase A frente a Dealer Licence frente a Registrant, vías de evaluación GN-15 R13 y reconocimiento de la MDA de Malasia, tarifas oficiales al 26 de marzo de 2026, y por qué CE / 510(k) / NMPA no sustituyen una inscripción en la HSAUna guía definitiva y orientada a la toma de decisiones para fabricantes internacionales y distribuidores en Singapur: cómo gestionar el registro de dispositivos médicos ante la Autoridad de Ciencias de la Salud (HSA) de Singapur, las inscripciones en el SMDR, las notificaciones SHARE de Clase A, los mandatos de Registrant, las licencias de distribuidor (dealer licences), las vías de evaluación GN-15 R13 y los cuadros de tarifas de 2026.
Fabricantes de dispositivos de circuncisión desechables (2026): panorama global de proveedores verificado mediante evidencia para distribuidoresUn mapa de proveedores basado en registros que separa marcas, fabricantes legales, plantas de esterilización, establecimientos de listado, titulares de certificados y distribuidores antes de emitir una RFQ.
Cómo revisar los controles de compras y el expediente de externalización de un proveedor tras la QMSR: por qué el 21 CFR 820.50 está reservado, qué exigen las cláusulas 4.1.5 y 7.4 de ISO 13485, qué inspecciona el Programa de Cumplimiento 7382.850 y una lista de verificación de aceptación para compradoresUna guía práctica de auditoría para compradores sobre los expedientes de compras y externalización de dispositivos médicos: por qué el 21 CFR 820.50 está reservado bajo la QMSR, cómo las cláusulas 4.1.5 y 7.4 de ISO 13485 asumen las obligaciones legales, qué inspecciona el Programa de Cumplimiento 7382.850 de la FDA, por qué los informes de auditoría a proveedores ya no están exentos y una lista de verificación de 7 puntos para la aceptación en recepción.
Cómo comercializar un dispositivo médico en el mercado canadiense en 2026: Licencia de Dispositivo Médico frente a Licencia de Establecimiento de Dispositivos Médicos frente a Clase I, el MDSAP como condición de la licencia y no como sustituto, tarifas oficiales a partir del 1 de abril de 2026, y por qué la fecha de entrada en vigor de SOR/2026-110 se cuenta a partir del registro y no del boletín del MDCPUna guía de decisiones operativas para distribuidores internacionales de dispositivos médicos, compradores de marca privada/OEM y fabricantes en el extranjero: cómo gestionar las Licencias de Dispositivos Médicos (MDL) de Health Canada conforme al artículo 26 de SOR/98-282, las Licencias de Establecimiento de Dispositivos Médicos (MDEL) según la Tabla 1 de GUI-0016, la condición obligatoria de presentación de calidad bajo MDSAP, la clasificación de riesgo del Anexo 1, las tarifas oficiales a partir del 1 de abril de 2026 incluida la MDL para marca privada, los límites de verificación de listados en MDALL frente a MDEL, y el cronograma de entrada en vigor de la modernización de SOR/2026-110.
Cómo comercializar un dispositivo médico en el mercado australiano en 2026: inclusión en el ARTG frente a patrocinador australiano frente a Manufacturer Evidence, clasificación de la TGA, evidencia de reguladores extranjeros comparables y por qué la UDI del 1 de julio de 2026 comienza solo después de conocer la clase de la TGAUna guía de decisiones operativas para distribuidores internacionales, compradores de marca privada/OEM y fabricantes en el extranjero: cómo gestionar la inclusión en el Registro Australiano de Productos Terapéuticos (ARTG) conforme a la Therapeutic Goods Act 1989, el mandato de patrocinador australiano, la aprobación previa de la Manufacturer Evidence, la clasificación de riesgo de la TGA (clases I, IIa, IIb, III), las vías mediante reguladores extranjeros comparables (COR), los esquemas de tarifas de julio de 2026 y la implementación escalonada por clases de la identificación única de dispositivos (AusUDID) a partir del 1 de julio de 2026.
Cómo revisar el archivo de gestión de riesgos según la norma ISO 14971 de un proveedor: lo que realmente exige la QMSR después del 2 de febrero de 2026, la norma EN ISO 14971:2019+A11:2021 para el MDR, la norma china GB/T 42062-2022 y una lista de verificación de aceptación para el compradorUna guía práctica de auditoría para compradores sobre archivos de gestión de riesgos de dispositivos médicos: cómo separar los mandatos de proceso de la norma ISO 13485 en la QMSR de la conformidad con la norma ISO 14971, verificar la norma EN ISO 14971:2019+A11:2021 para el MDR de la UE, interpretar la norma china GB/T 42062-2022 y ejecutar un protocolo de aceptación en recepción de 7 puntos.
Cómo introducir un dispositivo médico en el mercado saudí en 2026: MDMA frente a Representante Autorizado frente a Licencia de Establecimiento, clases A–D de la SFDA, tarifas de 2025 y las normas de agrupación de mayo de 2026Una guía de decisiones operativas para distribuidores internacionales, compradores de marca privada/OEM y fabricantes en el extranjero: cómo abordar los requisitos de la MDMA del Reino de Arabia Saudita conforme a la Ley M/54, la vía de evaluación del expediente técnico, las clases A–D de la SFDA (MDS-G008), el cuadro de tarifas de mayo de 2025, los criterios de agrupación del 3 de mayo de 2026 (MDS-G028), los mandatos de Representante Autorizado, las licencias de establecimiento de importadores y la verificación de despacho en puerto.

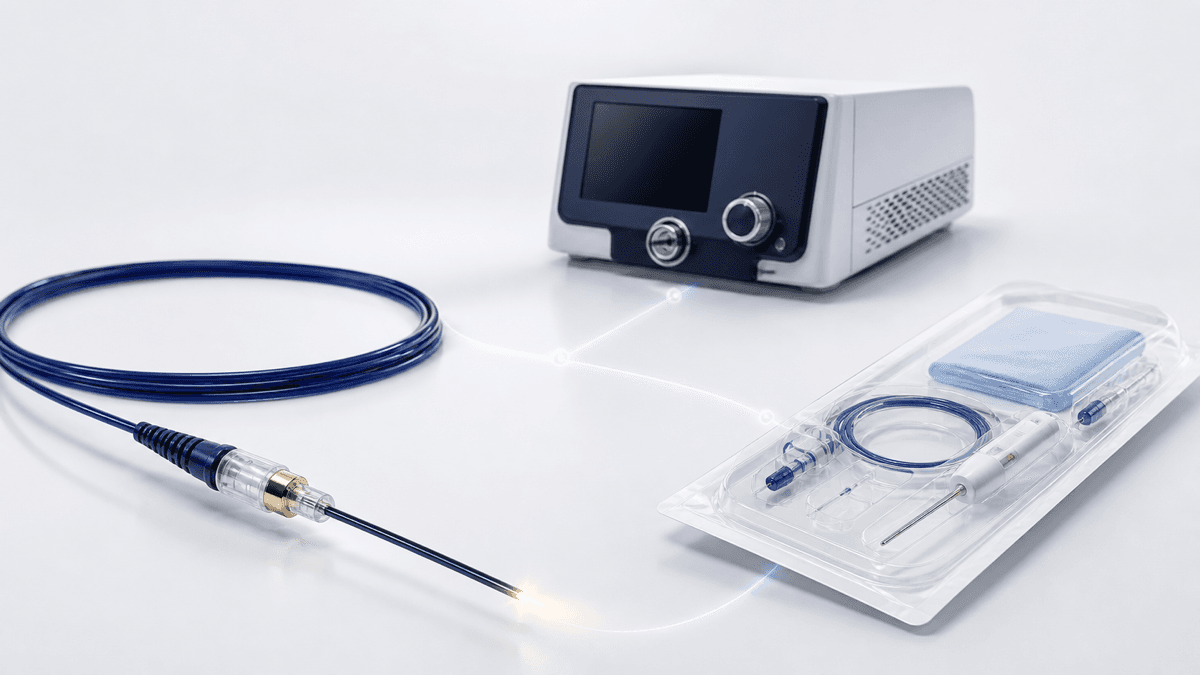
¿Qué parte es el dispositivo? Cómo separan los registros públicos las fibras de láser endovenoso, los generadores y los kits (2026)Los compradores dicen «el láser». Los certificados mencionan una fibra, un generador o un vago sistema.
Especificación y aceptación en recepción de agujas hipodérmicas estériles: dimensiones según ISO 7864, tubos según ISO 9626, código de colores según ISO 6009, ajuste Luer y el paquete de evidencias FMI de la FDA / Clase III de ChinaUna guía de especificación y aceptación de lotes para agujas hipodérmicas estériles para un solo uso: correlación de ISO 7864, tubos según ISO 9626, código de colores según ISO 6009, ajuste Luer según ISO 80369-7, evidencias para el 510(k) del código de producto FMI de la FDA, requisitos de registro de Clase III en China y el cronograma de transición a GB 15811-2025.
Cómo introducir un dispositivo médico en el mercado de Gran Bretaña en 2026: cuándo es suficiente un marcado CE válido, cuándo se requiere UKCA, la designación de una Persona Responsable en el Reino Unido, el registro ante la MHRA y las normas de PMS de junio de 2025 que ya se aplicanUna guía de decisiones operativas para distribuidores internacionales, compradores OEM y fabricantes fuera del Reino Unido: cómo desenvolverse en los plazos de reconocimiento de CE de Gran Bretaña (2028 frente a 2030), los requisitos de UKCA conforme al UK MDR 2002, los mandatos de la Persona Responsable en el Reino Unido, el registro en DORS y las tarifas para 2026, las normas de EUDAMED para Irlanda del Norte y las obligaciones vigentes de vigilancia poscomercialización de junio de 2025.
Cómo revisar el expediente de biocompatibilidad ISO 10993 de un proveedor: criterios de valoración por contacto y duración, la transición a la edición 2025 (fecha límite de la FDA: julio de 2029) y una lista de verificación de aceptación para EE. UU./UE/ChinaGuía práctica de auditoría para compradores sobre expedientes de seguridad biológica de dispositivos médicos: correspondencia de criterios de valoración con la categoría y duración del contacto, verificación de la forma final del artículo de prueba, gestión de la transición a la norma ISO 10993-1:2025 en la FDA, el MDR de la UE y la NMPA de China, y detección de deficiencias descalificantes en el expediente.
Cómo verificar un certificado de libre venta para un dispositivo médico: guía del distribuidor sobre CFS y certificados de exportación, verificación de autoridades emisoras (FDA, UE, MHRA del Reino Unido, NMPA) y detección de señales de alertaUna guía práctica de verificación campo por campo para certificados de exportación de dispositivos médicos: autenticación de los CFG de la FDA mediante el FECV, validación de certificados según el artículo 60 del MDR de la UE, verificación de documentos de libre venta de la MHRA del Reino Unido, navegación por las reformas de certificados de exportación de China de mayo de 2026 y cotejo del alcance con su RFQ.
Cómo verificar un certificado ISO 13485: guía del distribuidor para leer el alcance del certificado de SGC, verificar la acreditación del organismo de certificación y distinguir un certificado auténtico de uno falsoUna guía práctica de lectura de certificados campo por campo, tabla de correspondencia entre alcance y SKU, flujo de trabajo de verificación en IAF CertSearch y con organismos de acreditación, decodificador de la transición a Global ACI de 2026, triaje de certificados falsos y de fábricas de certificados, y anexo de evidencias para acuerdos de distribución.
Cómo verificar una autorización 510(k) de la FDA: guía para distribuidores sobre cómo verificar un número K, consultar el registro de autorización y diferenciar entre autorización, registro y listadoUn flujo de trabajo práctico de verificación de cinco comprobaciones, matriz de correspondencia de cinco campos, decodificador de registro frente a autorización, reglas de excepción para dispositivos exentos y anexo de evidencia para acuerdos, dirigido a distribuidores internacionales de dispositivos médicos.
Cómo verificar un certificado CE de un dispositivo médico: guía del distribuidor para interpretar certificados de organismos notificados, designación en NANDO, alcance y validez prorrogada de la MDDUn flujo de trabajo práctico de verificación en cinco pasos, matriz de interpretación del Anexo XII, guía de designación en NANDO, decodificador de estado en EUDAMED y anexo para contratos de distribución, para distribuidores internacionales que califican proveedores europeos de dispositivos médicos.