GUÍAS REGULATORIAS

Requisitos de acceso al mercado, listos para la toma de decisiones.

Orientación específica por jurisdicción sobre clasificación, registro, etiquetado, UDI, expedientes de evidencia y límites de cumplimiento normativo.

Hoja de ruta para la comercialización de dispositivos médicos y el cumplimiento regulatorio ante ANVISA en Brasil conforme a la RDC 751/2022, la RDC 848/2024, las responsabilidades del detentor, el código de asunto 80326 de Solicita, la validez de 4 años del CBPF por MDSAP y la confianza regulatoria según la IN 290/2024
Comercialización de un dispositivo médico de un solo uso en Brasil: la vía de ANVISA en 2026Una guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes extranjeros que introducen dispositivos estériles de un solo uso en el mercado brasileño conforme a la RDC 751/2022, la RDC 848/2024, la transición al Código Único del 14 de agosto de 2026, la validez de 4 años del CBPF por MDSAP, la confianza regulatoria de AREE según la IN 290/2024 y la base de datos de UDI SIUD de 2026.27 de septiembre de 2026 · 20 min de lectura
Árbol de decisión de los plazos de producción de UDI para la clase II de China que compara las variedades restantes de clase II del Anuncio 21, las 103 variedades del tercer lote del Anuncio n.º 22 de 2023 y las exenciones del Anuncio 15
¿Requiere ya un UDI este envío de clase II de China?Una guía de inspección de recepción y plazos regulatorios para distribuidores internacionales, compradores OEM/de marca privada y responsables de adquisiciones hospitalarias que evalúan envíos de dispositivos estériles de clase II de China, los plazos para las variedades restantes del Anuncio 21, el catálogo del tercer lote de 103 variedades y las exenciones del Anuncio 15 a fecha de 18 de septiembre de 2026.18 de septiembre de 2026 · 16 min de lectura
Hoja de ruta de COFEPRIS para la introducción en el mercado y el cumplimiento regulatorio de dispositivos médicos en México conforme a los artículos 262 y 376 de la Ley General de Salud, las clases de riesgo del artículo 83 del RIS, la equivalencia de 2010/2012 y los lineamientos de la Opción F del 18 de julio de 2025
Cómo comercializar un dispositivo médico en el mercado mexicano en 2026: Registro Sanitario frente a los acuerdos de equivalencia de 2010 con FDA/Canadá y de 2012 con Japón frente a la vía abreviada Opción F conforme a los Lineamientos del 18 de julio de 2025, Comité de Gestión de IMDRF frente a MDSAP únicamente para certificados de BPF, la homoclave COFEPRIS-04-050 aún física, el visor del 20 de agosto de 2026, derechos oficiales conforme al artículo 195-A de la LFD, y por qué CE / 510(k) / NMPA / MDSAP no sustituyen un registro sanitario mexicanoUna guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes extranjeros que introducen dispositivos estériles de un solo uso en el mercado mexicano conforme a los artículos 262 y 376 de la Ley General de Salud, las clases de riesgo del artículo 83 del RIS, los acuerdos de equivalencia de 2010 con la FDA/Canadá y de 2012 con Japón, y la vía abreviada Opción F del 18 de julio de 2025.7 de septiembre de 2026 · 22 min de lectura
Hoja de ruta para la comercialización de dispositivos médicos y el cumplimiento regulatorio ante la PMDA de Japón conforme a los artículos 23-2 y 23-2-17 de la Ley PMD, el artículo 23-2-4 de FMR y la Ordenanza 169 del MHLW
Cómo comercializar un dispositivo médico en el mercado japonés en 2026: titular de autorización de comercialización frente a MAH designado según los artículos 23-2 y 23-2-17 de la Ley PMD, registro de fabricante extranjero conforme al artículo 23-2-4 frente a la acreditación de medicamentos, Todokede frente a Ninsho frente a Shonin, Ordenanza 169 y MDSAP, tasas oficiales en yenes, y por qué CE / 510(k) / NMPA / HSA no sustituyen una licencia japonesaUna guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes extranjeros que comercializan dispositivos estériles de un solo uso en el mercado japonés conforme a los artículos 23-2, 23-2-4 y 23-2-17 de la Ley PMD, la Ordenanza 169 del MHLW y los baremos oficiales de tarifas de la PMDA.5 de septiembre de 2026 · 15 min de lectura
Hoja de ruta para la introducción en el mercado y el cumplimiento regulatorio de dispositivos médicos ante el MFDS de Corea del Sur según la Ley de Dispositivos Médicos y la Ley n.º 21263
Cómo introducir un dispositivo médico en el mercado coreano en 2026: permiso de actividad de importación frente a notificación, certificación o aprobación de producto, reconocimiento de conformidad con KGMP y QMS tras la Ley n.º 21263, tasas oficiales conforme al artículo 65 del Reglamento de Aplicación, y por qué CE / 510(k) / NMPA / HSA no sustituyen una licencia del MFDSUna guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes que introducen dispositivos estériles de un solo uso en el mercado de la República de Corea conforme a la Ley de Dispositivos Médicos, las tasas del artículo 65 del Reglamento de Aplicación y las normas de conformidad con el QMS de la Ley n.º 21263.3 de septiembre de 2026 · 14 min de lectura
Diagrama infográfico del marco para la comercialización de dispositivos médicos de la Autoridad de Ciencias de la Salud (HSA) de Singapur: registro de productos en el SMDR, notificación de Clase A, mandato de Singapore Registrant, dealer licences, vías de evaluación GN-15 R13 y tarifas oficiales de 2026.
Cómo comercializar un dispositivo médico en el mercado de Singapur en 2026: SMDR frente a notificación de Clase A frente a Dealer Licence frente a Registrant, vías de evaluación GN-15 R13 y reconocimiento de la MDA de Malasia, tarifas oficiales al 26 de marzo de 2026, y por qué CE / 510(k) / NMPA no sustituyen una inscripción en la HSAUna guía definitiva y orientada a la toma de decisiones para fabricantes internacionales y distribuidores en Singapur: cómo gestionar el registro de dispositivos médicos ante la Autoridad de Ciencias de la Salud (HSA) de Singapur, las inscripciones en el SMDR, las notificaciones SHARE de Clase A, los mandatos de Registrant, las licencias de distribuidor (dealer licences), las vías de evaluación GN-15 R13 y los cuadros de tarifas de 2026.1 de septiembre de 2026 · 14 min de lectura
Portada de la guía regulatoria de VEMERIX que ilustra el marco de comercialización de dispositivos médicos de Health Canada para 2026: Licencia de Dispositivos Médicos (MDL) para las Clases II–IV según el artículo 26 de SOR/98-282, Licencia de Establecimiento de Dispositivos Médicos (MDEL) según GUI-0016, condición de presentación del SGC según MDSAP, clasificación de riesgo del Anexo 1, tarifas de abril de 2026 incluida la MDL para marca privada (CAD 179), límites de verificación en MDALL y normas de entrada en vigor de la Fase 2 de SOR/2026-110.
Cómo comercializar un dispositivo médico en el mercado canadiense en 2026: Licencia de Dispositivo Médico frente a Licencia de Establecimiento de Dispositivos Médicos frente a Clase I, el MDSAP como condición de la licencia y no como sustituto, tarifas oficiales a partir del 1 de abril de 2026, y por qué la fecha de entrada en vigor de SOR/2026-110 se cuenta a partir del registro y no del boletín del MDCPUna guía de decisiones operativas para distribuidores internacionales de dispositivos médicos, compradores de marca privada/OEM y fabricantes en el extranjero: cómo gestionar las Licencias de Dispositivos Médicos (MDL) de Health Canada conforme al artículo 26 de SOR/98-282, las Licencias de Establecimiento de Dispositivos Médicos (MDEL) según la Tabla 1 de GUI-0016, la condición obligatoria de presentación de calidad bajo MDSAP, la clasificación de riesgo del Anexo 1, las tarifas oficiales a partir del 1 de abril de 2026 incluida la MDL para marca privada, los límites de verificación de listados en MDALL frente a MDEL, y el cronograma de entrada en vigor de la modernización de SOR/2026-110.30 de agosto de 2026 · 22 min de lectura
Portada de la guía regulatoria de VEMERIX que ilustra el flujo de trabajo para la introducción de dispositivos médicos en el mercado australiano en 2026: inclusión en el ARTG de la TGA conforme a la Therapeutic Goods Act 1989, requisitos del patrocinador australiano, aprobación previa de la Manufacturer Evidence, clasificación de la TGA (clases I–III), vías de reguladores extranjeros comparables (COR) y requisitos de la AusUDID escalonada por clases.
Cómo comercializar un dispositivo médico en el mercado australiano en 2026: inclusión en el ARTG frente a patrocinador australiano frente a Manufacturer Evidence, clasificación de la TGA, evidencia de reguladores extranjeros comparables y por qué la UDI del 1 de julio de 2026 comienza solo después de conocer la clase de la TGAUna guía de decisiones operativas para distribuidores internacionales, compradores de marca privada/OEM y fabricantes en el extranjero: cómo gestionar la inclusión en el Registro Australiano de Productos Terapéuticos (ARTG) conforme a la Therapeutic Goods Act 1989, el mandato de patrocinador australiano, la aprobación previa de la Manufacturer Evidence, la clasificación de riesgo de la TGA (clases I, IIa, IIb, III), las vías mediante reguladores extranjeros comparables (COR), los esquemas de tarifas de julio de 2026 y la implementación escalonada por clases de la identificación única de dispositivos (AusUDID) a partir del 1 de julio de 2026.29 de agosto de 2026 · 20 min de lectura
Portada de la guía regulatoria de VEMERIX que muestra el flujo de trabajo para la introducción de dispositivos médicos en el mercado de Arabia Saudita: MDMA de la SFDA conforme a la Ley M/54, clasificación de riesgo según MDS-G008 (clases A–D), cuadro de tarifas de mayo de 2025, normas de agrupación MDS-G028 (3 de mayo de 2026), mandato de Representante Autorizado a través de GHAD y despacho de envíos conforme a MDS-REQ 5.
Cómo introducir un dispositivo médico en el mercado saudí en 2026: MDMA frente a Representante Autorizado frente a Licencia de Establecimiento, clases A–D de la SFDA, tarifas de 2025 y las normas de agrupación de mayo de 2026Una guía de decisiones operativas para distribuidores internacionales, compradores de marca privada/OEM y fabricantes en el extranjero: cómo abordar los requisitos de la MDMA del Reino de Arabia Saudita conforme a la Ley M/54, la vía de evaluación del expediente técnico, las clases A–D de la SFDA (MDS-G008), el cuadro de tarifas de mayo de 2025, los criterios de agrupación del 3 de mayo de 2026 (MDS-G028), los mandatos de Representante Autorizado, las licencias de establecimiento de importadores y la verificación de despacho en puerto.25 de agosto de 2026 · 18 min de lectura
Portada de la guía regulatoria de VEMERIX que muestra el flujo de trabajo para la introducción de dispositivos médicos en el mercado de Gran Bretaña: plazos de reconocimiento de CE hasta 2028 y 2030, requisitos de UKCA según el UK MDR 2002, mandatos de la Persona Responsable en el Reino Unido, registro en DORS de la MHRA y tarifas anuales de 2026, normas de vigilancia poscomercialización en vigor desde junio de 2025 y el marco de EUDAMED para Irlanda del Norte.
Cómo introducir un dispositivo médico en el mercado de Gran Bretaña en 2026: cuándo es suficiente un marcado CE válido, cuándo se requiere UKCA, la designación de una Persona Responsable en el Reino Unido, el registro ante la MHRA y las normas de PMS de junio de 2025 que ya se aplicanUna guía de decisiones operativas para distribuidores internacionales, compradores OEM y fabricantes fuera del Reino Unido: cómo desenvolverse en los plazos de reconocimiento de CE de Gran Bretaña (2028 frente a 2030), los requisitos de UKCA conforme al UK MDR 2002, los mandatos de la Persona Responsable en el Reino Unido, el registro en DORS y las tarifas para 2026, las normas de EUDAMED para Irlanda del Norte y las obligaciones vigentes de vigilancia poscomercialización de junio de 2025.23 de agosto de 2026 · 19 min de lectura
Portada de la guía regulatoria de VEMERIX que muestra el flujo de trabajo de verificación paso a paso para Certificados de Libre Venta de dispositivos médicos, la validación en el FECV de la FDA, los requisitos del artículo 60 del MDR de la UE, las comprobaciones de la MHRA del Reino Unido y las normas para certificados de exportación de la NMPA de China.
Cómo verificar un certificado de libre venta para un dispositivo médico: guía del distribuidor sobre CFS y certificados de exportación, verificación de autoridades emisoras (FDA, UE, MHRA del Reino Unido, NMPA) y detección de señales de alertaUna guía práctica de verificación campo por campo para certificados de exportación de dispositivos médicos: autenticación de los CFG de la FDA mediante el FECV, validación de certificados según el artículo 60 del MDR de la UE, verificación de documentos de libre venta de la MHRA del Reino Unido, navegación por las reformas de certificados de exportación de China de mayo de 2026 y cotejo del alcance con su RFQ.21 de agosto de 2026 · 19 min de lectura
Portada de la guía regulatoria de VEMERIX que muestra el flujo de trabajo de verificación paso a paso para certificados de SGC ISO 13485, validación en IAF CertSearch, directorios de organismos de acreditación y correspondencia entre alcance y SKU.
Cómo verificar un certificado ISO 13485: guía del distribuidor para leer el alcance del certificado de SGC, verificar la acreditación del organismo de certificación y distinguir un certificado auténtico de uno falsoUna guía práctica de lectura de certificados campo por campo, tabla de correspondencia entre alcance y SKU, flujo de trabajo de verificación en IAF CertSearch y con organismos de acreditación, decodificador de la transición a Global ACI de 2026, triaje de certificados falsos y de fábricas de certificados, y anexo de evidencias para acuerdos de distribución.20 de agosto de 2026 · 18 min de lectura
Portada de la guía regulatoria de VEMERIX que muestra el flujo de trabajo de verificación de cinco comprobaciones para autorizaciones 510(k) de la FDA, registros en bases de datos públicas y las diferencias entre registro y autorización.
Cómo verificar una autorización 510(k) de la FDA: guía para distribuidores sobre cómo verificar un número K, consultar el registro de autorización y diferenciar entre autorización, registro y listadoUn flujo de trabajo práctico de verificación de cinco comprobaciones, matriz de correspondencia de cinco campos, decodificador de registro frente a autorización, reglas de excepción para dispositivos exentos y anexo de evidencia para acuerdos, dirigido a distribuidores internacionales de dispositivos médicos.19 de agosto de 2026 · 18 min de lectura
Portada de la guía regulatoria de VEMERIX que muestra el flujo de trabajo de verificación en cinco pasos para certificados CE de dispositivos médicos conforme al MDR de la UE 2017/745 y al Reglamento (UE) 2023/607.
Cómo verificar un certificado CE de un dispositivo médico: guía del distribuidor para interpretar certificados de organismos notificados, designación en NANDO, alcance y validez prorrogada de la MDDUn flujo de trabajo práctico de verificación en cinco pasos, matriz de interpretación del Anexo XII, guía de designación en NANDO, decodificador de estado en EUDAMED y anexo para contratos de distribución, para distribuidores internacionales que califican proveedores europeos de dispositivos médicos.18 de agosto de 2026 · 18 min de lectura
Paquete de evidencia de entrada al mercado de dispositivos de circuncisión desechables de VEMERIX
Registro y distribución de dispositivos de circuncisión desechables: paquete de evidencia de entrada al mercado de EE. UU. (FDA 510(k)), la UE (MDR) y China (NMPA) para distribuidores y compradores de marca privadaUna matriz regulatoria multijurisdiccional y lista de verificación de evidencia para distribuidores que compara el 21 CFR 884.4530 de EE. UU., la Regla 6 para Clase IIa del MDR de la UE, los registros provinciales de Clase II ante la NMPA de China y los filtros de precalificación de la OMS.17 de agosto de 2026 · 19 min de lectura
Portada de la guía regulatoria de VEMERIX que muestra la anatomía de un número de registro de dispositivos médicos de la NMPA china (鲁械注准20162020372) decodificado segmento por segmento conforme al Decreto n.º 47 de la SAMR.
Cómo verificar el registro de un dispositivo médico chino: guía para distribuidores sobre cómo leer un número de certificado de la NMPA, verificar su validez, alcance y cancelacionesUn flujo de trabajo práctico de verificación en cinco comprobaciones, decodificador de números de certificado, guía de bases de datos públicas y anexo de evidencias para contratos de distribución para distribuidores internacionales que califican a proveedores chinos de dispositivos médicos.16 de agosto de 2026 · 16 min de lectura
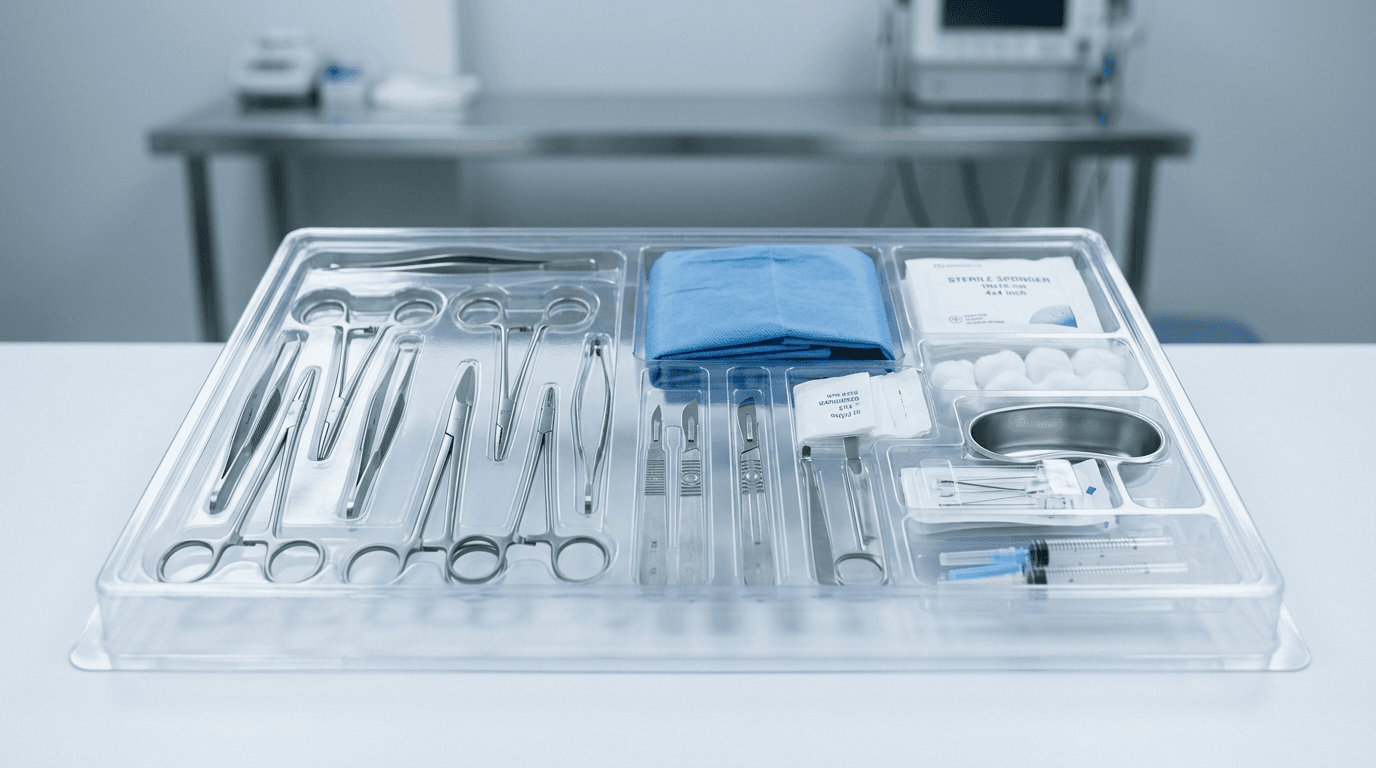
Bandeja de kit de procedimientos estériles con instrumental quirúrgico, paño estéril y consumibles de un solo uso envasados dispuestos en compartimentos
Cómo se regulan los kits de procedimientos estériles: normas de la FDA para kits de conveniencia, artículo 22 del MDR de la UE y el paquete de evidencias que un ensamblador, distribuidor o comprador OEM debe verificarUna vía regulatoria definitiva, análisis de retiradas del mercado en poscomercialización y lista de verificación de calificación de proveedores para bandejas de procedimientos estériles multicomponente, kits de circuncisión, sets de punción y paquetes de apósitos.15 de agosto de 2026 · 18 min de lectura
Portada de la guía regulatoria de VEMERIX que muestra un tubo estéril de gel de silicona para cicatrices, un segmento de lámina de silicona y documentación de decisiones regulatorias para EE. UU., la UE y China.
Clasificación y fundamentación de declaraciones sobre geles de silicona para cicatrices: matriz de decisión para EE. UU. (FDA), la UE y China (NMPA) dirigida a distribuidores y compradores OEMLa calificación de un producto de gel o lámina de silicona para cicatrices para los mercados internacionales exige sortear estrictas reglas de clasificación declaración por declaración en EE. UU. (Clase I de la FDA conforme a 21 CFR 878.4025), Europa (frontera entre dispositivo de Clase I según el MDR de la UE y el Reglamento de cosméticos) y China (presentación de dispositivo médico de Clase II ante la NMPA), donde la redacción permitida para el uso previsto, la certeza de la evidencia de Cochrane y los requisitos de biocompatibilidad de ISO 10993 delimitan la frontera entre una comercialización conforme a las normas y el rechazo regulatorio.5 de agosto de 2026 · 14 min de lectura
Matriz regulatoria de transferencia de diseño y control de cambios de VEMERIX
Transferencia de diseño y control de cambios para dispositivos médicos: lista de verificación de entrega y clasificación de cambios según la QMSR / ISO 13485 para fabricantes legales y fabricantes por contratoUna lista de verificación regulatoria práctica para fabricantes legales, propietarios de marcas OEM y fabricantes por contrato que ejecutan la transferencia de diseño y clasifican los cambios poscomercialización según la QMSR de la FDA, la norma ISO 13485, el MDR de la UE y la NMPA.3 de agosto de 2026 · 16 min de lectura
Paquete de evidencia de registro de fibra de láser endovenoso de un solo uso de VEMERIX
Registro y distribución de una fibra de láser endovenoso de un solo uso: paquete de evidencia de registro y acceso al mercado en EE. UU. (FDA 510(k)), la UE (MDR) y China (NMPA)Una guía regulatoria de acceso al mercado para distribuidores de dispositivos médicos y responsables de asuntos regulatorios que preparan paquetes de evidencia de registro ante la FDA 510(k) de EE. UU., el MDR Clase IIb de la UE y la NMPA de China para fibras de láser médico de 1470 nm de un solo uso.3 de agosto de 2026 · 18 min de lectura
Portada de la guía regulatoria de VEMERIX que muestra una matriz de decisión regulatoria de EE. UU., la UE y China para desinfectantes de ácido hipocloroso (HOCl).
Clasificación de desinfectantes de ácido hipocloroso (HOCl): una matriz de decisión regulatoria de EE. UU., la UE y China para compradores de dispositivos médicos y productos de higieneLa adquisición internacional de desinfectantes de ácido hipocloroso (HOCl) exige reconocer que la clasificación regulatoria está determinada por las declaraciones de uso previsto, la concentración y el sitio de aplicación, más que por la identidad química—navegando la división en EE. UU. entre plaguicida de la EPA y esterilizante líquido de la FDA bajo el PRN 98-2, las normas sobre sustancias activas del Reglamento sobre biocidas (BPR) de la ECHA en Europa y el sistema de licencias de higiene weixiaozheng de China.3 de agosto de 2026 · 15 min de lectura
Portada de informe con la identidad de marca de VEMERIX: un único apósito representado como una escala de clases regulatorias, trazado con líneas en tono rosa de contraste sobre un fondo blanco roto uniforme.
La línea que define la clase: cómo la declaración de un apósito para heridas —no su composición química— determina su clase regulatoria en EE. UU., la UE y ChinaEn el cuidado de heridas y de la piel, la declaración en el etiquetado, y no el material, determina la clase regulatoria —y dado que la mayor parte de la categoría está exenta de 510(k) en los Estados Unidos, el registro público de autorizaciones describe de forma sistemáticamente insuficiente quién la suministra en realidad—. Una revisión de fuentes primarias de 31 códigos de producto de la FDA, la Regla 4 del MDR de la UE y la modificación del catálogo de 2022 de la NMPA.27 de julio de 2026 · 27 min de lectura