04Quirúrgico · Urología
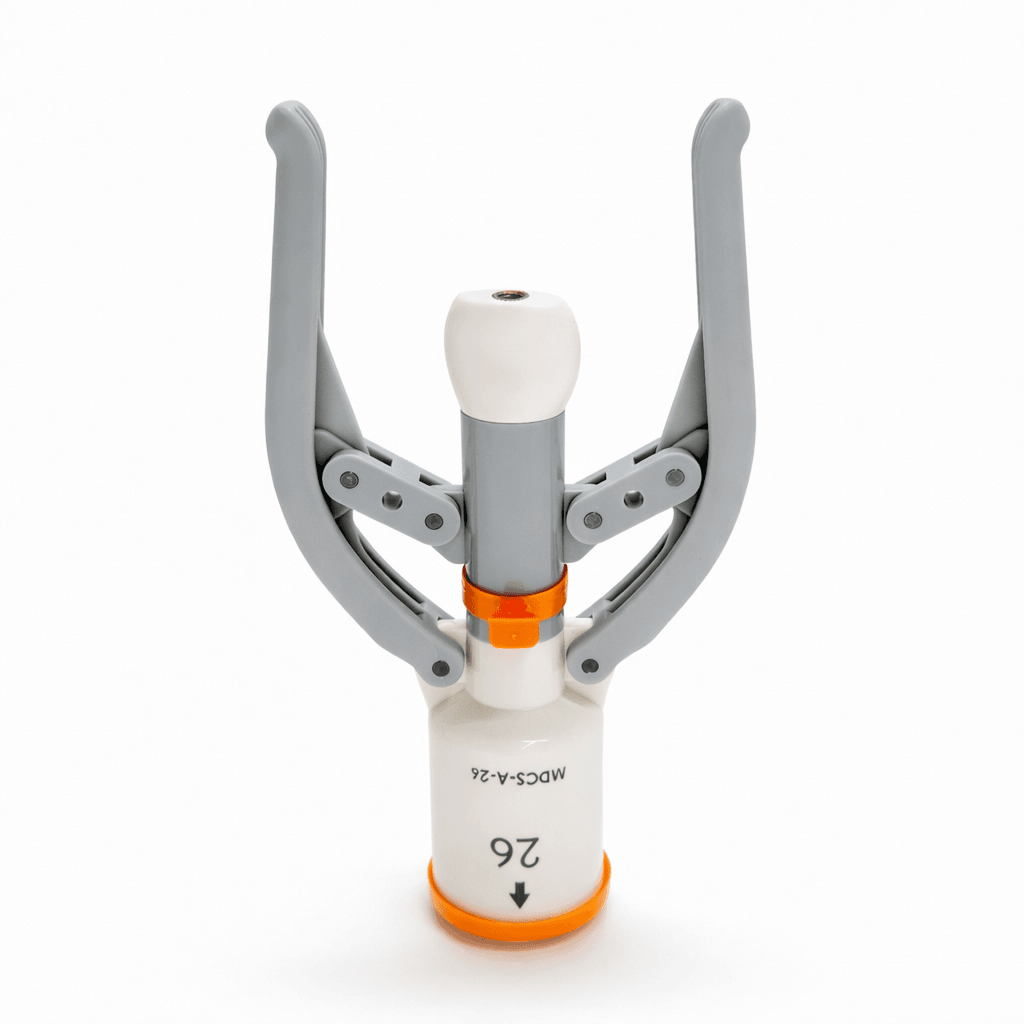
Grapadora de circuncisión desechable
Corte y anastomosis en un solo paso.
Clasificación
Clase II
Reg. NMPA
Lu Mech Reg. 20192020192
Una grapadora de un solo uso que realiza la resección y la anastomosis de la circuncisión en un solo movimiento. Diseñada para acortar el tiempo de quirófano, reducir el sangrado y estandarizar los resultados entre operadores.
CARACTERÍSTICAS PRINCIPALES
Lo que lo hace funcionar.
- Corte + anastomosis por grapado en un solo paso
- Reducción del sangrado y del tiempo de quirófano
- De un solo uso, esterilizado de fábrica
- Línea de grapado estandarizada para resultados uniformes
APLICACIONES
Dónde se utiliza.
- Tratamiento de la fimosis
- Tratamiento del prepucio redundante
ESPECIFICACIONES
Especificaciones técnicas.
Clasificación
Dispositivo médico Clase II
Registro NMPA
Lu Mech Reg. 20192020192
Esterilización
Esterilizado de fábrica con OE
DE VEMERIX INSIGHTS
Análisis de mercado detrás de este producto
Guía regulatoria
¿Cubre una licencia de establecimiento de Sudáfrica la actividad propuesta para el dispositivo?
Coteje la actividad propuesta con la licencia, determine la vía del cambio y verifique la evidencia requerida antes de incorporar una línea de consumibles estériles.
2 de noviembre de 2026 · 14 min de lectura
Guía regulatoria
Antes de registrar un dispositivo médico en Nigeria: consulte las listas de prohibición de importaciones
La NAFDAC no aceptará una nueva solicitud para un producto importado que figure en la Lista Federal de Prohibición de Importaciones o en su propia Ceiling List; por lo tanto, verifique ambas listas de 2026 y la partida arancelaria antes de pagar por documentos legalizados.
19 de octubre de 2026 · 18 min de lectura
Guía del comprador
Compra de un negocio de dispositivos autorizados: verifique la cadena de titularidad de la 510(k)
Un método de diligencia debida del comprador para transacciones con 510(k) en EE. UU.: demuestre quién ostenta la autorización hoy, concilie cuatro registros de la FDA y de etiquetado, y efectúe el traspaso de listados, etiquetas y registros de GUDID a tiempo.
14 de octubre de 2026 · 36 min de lectura
Guía regulatoria
El registro de importador de dispositivos en Tailandia no es una autorización de producto
Verifique los documentos de establecimiento, producto y envío de un socio tailandés antes de comprometerse con el lanzamiento de un dispositivo estéril.
10 de octubre de 2026 · 22 min de lectura
Guía regulatoria
Importación de dispositivos estériles de un solo uso a Vietnam: el expediente documental de 2026
Una lista de verificación documental por etapas para un primer envío comercial: confirmar el número de circulación vietnamita, canalizar el CFS y las cartas de autorización, y separar el etiquetado aduanero de las obligaciones de liberación al mercado.
9 de octubre de 2026 · 20 min de lectura
Guía del comprador
Honorarios médicos de Medicare 2026 para la ablación con láser endovenoso y la circuncisión: qué es trabajo, qué es gasto de práctica y qué precio fija CMS para el kit
El trabajo es de $172.68 en ambos entornos para el CPT 36478; la diferencia de $733.49 entre el importe en consultorio de $980.32 y el importe del médico en institución de $246.83 corresponde al gasto de práctica.
28 de septiembre de 2026 · 19 min de lectura
Guía del comprador
Cómo calificará China las inspecciones de fábrica a partir del 1 de noviembre de 2026
La NMPA publicó el Aviso 14 el 15 de septiembre de 2026; sus 200 elementos clasificados se aplican a partir del 1 de noviembre de 2026. Hasta entonces, el documento CFDA 2015 n.º 218 sigue siendo el archivo de inspección in situ.
20 de septiembre de 2026 · 16 min de lectura
Guía técnica
¿Necesita una suturadora de circuncisión la nueva norma china de suturadoras lineales?
Coteje el CoA de una suturadora de circuncisión con el alcance oficial de las normas de suturadoras de China: YY 0875-2023 cubre suturadoras lineales y cartuchos, no cortadores circulares de prepucio.
19 de septiembre de 2026 · 16 min de lectura
Guía regulatoria
¿Requiere ya un UDI este envío de clase II de China?
Una guía de inspección de recepción y plazos regulatorios para distribuidores internacionales, compradores OEM/de marca privada y responsables de adquisiciones hospitalarias que evalúan envíos de dispositivos estériles de clase II de China, los plazos para las variedades restantes del Anuncio 21, el catálogo del tercer lote de 103 variedades y las exenciones del Anuncio 15 a fecha de 18 de septiembre de 2026.
18 de septiembre de 2026 · 16 min de lectura
Guía técnica
Cómo revisar el expediente de diseño y desarrollo de un proveedor tras la QMSR
Una guía de auditoría de recepción para distribuidores de dispositivos médicos, OEM y socios de marca privada: por qué el 21 CFR 820.30 queda reservado según la QMSR, cómo la cláusula 7.3 de la norma ISO 13485:2016 asume las obligaciones legales, qué inspecciona el CP 7382.850 en Diseño y desarrollo, cómo la norma EN ISO 13485 y la norma GB/T 42061-2022 se superponen al expediente, la transición del DHF al expediente del dispositivo médico y un protocolo de aceptación para compradores de 8 puntos.
15 de septiembre de 2026 · 16 min de lectura
Guía del comprador
Cuándo un CoA de OE chino no es un expediente de ciclo ISO 11135
Una guía de inspección de recepción y calificación de proveedores para distribuidores internacionales de dispositivos médicos, equipos de adquisiciones hospitalarias y compradores OEM que evalúan certificados chinos de esterilización por óxido de etileno, cambios de edición de la norma GB 18279 y superposiciones de expedientes de ciclo de la FDA o de la UE en septiembre de 2026.
14 de septiembre de 2026 · 15 min de lectura
Guía del comprador
Cuando un lote de muestra no es el lote comercial: por qué un archivo de ciclo ISO 11135:2014 y la Rec. 14-529 de la FDA no adoptan un nuevo tamaño, blíster o carga, por qué AAMI TIR28 Rec. 14-603 es la superposición de adopción de productos, por qué la liberación de lote único del Anexo E no es adopción y por qué ISO/FDIS 11135 no es el archivo de ciclo
Una guía de inspección de recepción y calificación de proveedores para distribuidores internacionales de dispositivos médicos, compradores hospitalarios e ingenieros de OEM que navegan por certificados de ciclo de óxido de etileno, adopción de productos, liberación de lote único y densidad de palets comerciales en los marcos de la FDA de EE. UU., ISO y AAMI en septiembre de 2026.
12 de septiembre de 2026 · 19 min de lectura
Guía del comprador
Cuando una licitación exige un 75 por ciento o un 80 por ciento de vida útil remanente en un dispositivo estéril: por qué la FDA de abril de 1991 y el GSPR 11.4 del MDR de la UE no establecen una norma legal de porcentaje remanente, por qué UNICEF en octubre de 2023 utiliza dos tercios y un piso de cinco años, por qué el anexo 8 del TRS 1044 de la OMS es una tabla de meses tras la evaluación de riesgos y por qué la norma ISO 11607 no es el reloj del muelle
Una guía operativa de compras y regulatoria para distribuidores internacionales de dispositivos médicos, compradores hospitalarios y vendedores OEM que gestionan cláusulas de licitación sobre vida útil remanente, pruebas de muelle en la inspección de entrada y fechas de caducidad etiquetadas en los marcos de EE. UU., la UE, UNICEF y la OMS en septiembre de 2026.
11 de septiembre de 2026 · 18 min de lectura
Guía técnica
Qué declaración de conformidad de envasado según ISO 11607 sobrevive al 20 de diciembre de 2026: por qué las Rec 14-594 y 14-595 de la FDA designan la edición de 2019 con inclusión de AMD1:2023, por qué las Rec 14-530 y 14-531 siguen siendo aceptables hasta esa fecha, por qué la Decisión (UE) 2024/815 ya cita la norma EN ISO 11607-1:2020/A1:2023 y por qué GB/T 19633.1-2024 es la IDT de 2019 implementada el 1 de diciembre de 2025
Una guía técnica y regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM e ingenieros de calidad que evalúan expedientes de validación de envasado con barrera estéril, declaraciones de conformidad y cronogramas de reconocimiento en Estados Unidos, la Unión Europea y China en septiembre de 2026.
10 de septiembre de 2026 · 17 min de lectura
Guía técnica
Qué edición de ISO 10993-7 rige un CoA de residuales de OE en 2026: por qué ISO 10993-7:2026 no es el Reconocimiento 2-275 de la FDA, por qué la actualización de la Parte 1 del 25 de mayo de 2026 no modificó la Parte 7 y por qué la MDCG 2024-13 aún cita EN ISO 10993-7:2008+A1:2022
Una guía técnica y regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM e ingenieros de calidad que evalúan certificados de análisis de residuales, curvas de disipación y reconocimiento regulatorio de dispositivos de un solo uso esterilizados con OE en EE. UU., la UE y China en 2026.
9 de septiembre de 2026 · 16 min de lectura
Guía del comprador
Cómo calificar una fábrica china de dispositivos médicos tras el Anuncio 107 de la NMPA: por qué la ISO 13485, el MDSAP y un certificado GMP de 2014 no son el expediente del 1 de noviembre de 2026, qué exigen los artículos 2–3, 17–21, 32, 91, 104 y 107–113, y por qué una licencia de producción o un registro de la NMPA no equivalen a las GMP de China
Una guía operativa de calificación de fábricas y auditoría de proveedores para distribuidores internacionales, compradores de marca propia/OEM y equipos de adquisiciones hospitalarias que evalúan a fabricantes chinos de dispositivos médicos estériles en el marco del Anuncio N.º 107 de 2025 de la NMPA, las Buenas Prácticas de Fabricación de 132 artículos vigentes a partir del 1 de noviembre de 2026 y la derogación simultánea del Anuncio N.º 64 de 2014 de la CFDA.
8 de septiembre de 2026 · 22 min de lectura
Guía regulatoria
Cómo comercializar un dispositivo médico en el mercado mexicano en 2026: Registro Sanitario frente a los acuerdos de equivalencia de 2010 con FDA/Canadá y de 2012 con Japón frente a la vía abreviada Opción F conforme a los Lineamientos del 18 de julio de 2025, Comité de Gestión de IMDRF frente a MDSAP únicamente para certificados de BPF, la homoclave COFEPRIS-04-050 aún física, el visor del 20 de agosto de 2026, derechos oficiales conforme al artículo 195-A de la LFD, y por qué CE / 510(k) / NMPA / MDSAP no sustituyen un registro sanitario mexicano
Una guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes extranjeros que introducen dispositivos estériles de un solo uso en el mercado mexicano conforme a los artículos 262 y 376 de la Ley General de Salud, las clases de riesgo del artículo 83 del RIS, los acuerdos de equivalencia de 2010 con la FDA/Canadá y de 2012 con Japón, y la vía abreviada Opción F del 18 de julio de 2025.
7 de septiembre de 2026 · 22 min de lectura
Guía regulatoria
Cómo comercializar un dispositivo médico en el mercado japonés en 2026: titular de autorización de comercialización frente a MAH designado según los artículos 23-2 y 23-2-17 de la Ley PMD, registro de fabricante extranjero conforme al artículo 23-2-4 frente a la acreditación de medicamentos, Todokede frente a Ninsho frente a Shonin, Ordenanza 169 y MDSAP, tasas oficiales en yenes, y por qué CE / 510(k) / NMPA / HSA no sustituyen una licencia japonesa
Una guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes extranjeros que comercializan dispositivos estériles de un solo uso en el mercado japonés conforme a los artículos 23-2, 23-2-4 y 23-2-17 de la Ley PMD, la Ordenanza 169 del MHLW y los baremos oficiales de tarifas de la PMDA.
5 de septiembre de 2026 · 15 min de lectura
Guía técnica
Cómo revisar el expediente de controles de producción y procesos de un proveedor tras la QMSR: por qué 21 CFR 820.70, 820.75 y 820.80 están reservados, qué exigen la cláusula 7.5 de ISO 13485 y 21 CFR 820.45, qué inspecciona el Programa de Cumplimiento 7382.850 bajo Producción y prestación del servicio, y por qué una carpeta de DHR o el listado de un esterilizador por contrato no constituyen el expediente
Una guía de revisión de expedientes campo por campo para distribuidores de dispositivos médicos, compradores OEM y equipos de adquisiciones hospitalarias que evalúan a proveedores de productos estériles de un solo uso tras el 2 de febrero de 2026: por qué 21 CFR 820.70, 820.75 y 820.80 están reservados, qué exigen la cláusula 7.5 de ISO 13485 y 21 CFR 820.45 para la producción, la validación de procesos y la inspección del etiquetado, y cómo audita el Programa de Cumplimiento 7382.850 de la FDA la Producción y prestación del servicio.
4 de septiembre de 2026 · 16 min de lectura
Guía técnica
Cómo revisar el expediente de quejas y CAPA de un proveedor tras la QMSR: por qué 21 CFR 820.100 y 820.198 están reservados, qué exigen las cláusulas 8.2.2 / 8.3 / 8.5.2 / 8.5.3 de ISO 13485 y 21 CFR 820.35, qué inspecciona el Programa de Cumplimiento 7382.850 y por qué un informe de MDR no es el expediente de quejas
Una guía de auditoría de recepción para distribuidores de dispositivos médicos, OEM y equipos de compras hospitalarias: por qué 21 CFR 820.100 y 820.198 están reservados bajo la QMSR, cómo las cláusulas 8.2.2, 8.3, 8.5.2 y 8.5.3 de ISO 13485 asumen las obligaciones legales, qué añade adicionalmente 21 CFR 820.35, qué inspecciona el CP 7382.850 bajo Medición, Análisis y Mejora, por qué un informe de MDR no es el expediente de quejas, y un protocolo de aceptación del comprador de 7 puntos.
2 de septiembre de 2026 · 18 min de lectura
Guía del comprador
Fabricantes de dispositivos de circuncisión desechables (2026): panorama global de proveedores verificado mediante evidencia para distribuidores
Un mapa de proveedores basado en registros que separa marcas, fabricantes legales, plantas de esterilización, establecimientos de listado, titulares de certificados y distribuidores antes de emitir una RFQ.
31 de agosto de 2026 · 76 min de lectura
Guía técnica
Cómo revisar los controles de compras y el expediente de externalización de un proveedor tras la QMSR: por qué el 21 CFR 820.50 está reservado, qué exigen las cláusulas 4.1.5 y 7.4 de ISO 13485, qué inspecciona el Programa de Cumplimiento 7382.850 y una lista de verificación de aceptación para compradores
Una guía práctica de auditoría para compradores sobre los expedientes de compras y externalización de dispositivos médicos: por qué el 21 CFR 820.50 está reservado bajo la QMSR, cómo las cláusulas 4.1.5 y 7.4 de ISO 13485 asumen las obligaciones legales, qué inspecciona el Programa de Cumplimiento 7382.850 de la FDA, por qué los informes de auditoría a proveedores ya no están exentos y una lista de verificación de 7 puntos para la aceptación en recepción.
31 de agosto de 2026 · 19 min de lectura
Guía técnica
Cómo revisar el archivo de gestión de riesgos según la norma ISO 14971 de un proveedor: lo que realmente exige la QMSR después del 2 de febrero de 2026, la norma EN ISO 14971:2019+A11:2021 para el MDR, la norma china GB/T 42062-2022 y una lista de verificación de aceptación para el comprador
Una guía práctica de auditoría para compradores sobre archivos de gestión de riesgos de dispositivos médicos: cómo separar los mandatos de proceso de la norma ISO 13485 en la QMSR de la conformidad con la norma ISO 14971, verificar la norma EN ISO 14971:2019+A11:2021 para el MDR de la UE, interpretar la norma china GB/T 42062-2022 y ejecutar un protocolo de aceptación en recepción de 7 puntos.
27 de agosto de 2026 · 18 min de lectura
Guía regulatoria
Cómo introducir un dispositivo médico en el mercado saudí en 2026: MDMA frente a Representante Autorizado frente a Licencia de Establecimiento, clases A–D de la SFDA, tarifas de 2025 y las normas de agrupación de mayo de 2026
Una guía de decisiones operativas para distribuidores internacionales, compradores de marca privada/OEM y fabricantes en el extranjero: cómo abordar los requisitos de la MDMA del Reino de Arabia Saudita conforme a la Ley M/54, la vía de evaluación del expediente técnico, las clases A–D de la SFDA (MDS-G008), el cuadro de tarifas de mayo de 2025, los criterios de agrupación del 3 de mayo de 2026 (MDS-G028), los mandatos de Representante Autorizado, las licencias de establecimiento de importadores y la verificación de despacho en puerto.
25 de agosto de 2026 · 18 min de lectura
Guía técnica
Cómo revisar el expediente de biocompatibilidad ISO 10993 de un proveedor: criterios de valoración por contacto y duración, la transición a la edición 2025 (fecha límite de la FDA: julio de 2029) y una lista de verificación de aceptación para EE. UU./UE/China
Guía práctica de auditoría para compradores sobre expedientes de seguridad biológica de dispositivos médicos: correspondencia de criterios de valoración con la categoría y duración del contacto, verificación de la forma final del artículo de prueba, gestión de la transición a la norma ISO 10993-1:2025 en la FDA, el MDR de la UE y la NMPA de China, y detección de deficiencias descalificantes en el expediente.
22 de agosto de 2026 · 18 min de lectura
Guía regulatoria
Cómo verificar un certificado de libre venta para un dispositivo médico: guía del distribuidor sobre CFS y certificados de exportación, verificación de autoridades emisoras (FDA, UE, MHRA del Reino Unido, NMPA) y detección de señales de alerta
Una guía práctica de verificación campo por campo para certificados de exportación de dispositivos médicos: autenticación de los CFG de la FDA mediante el FECV, validación de certificados según el artículo 60 del MDR de la UE, verificación de documentos de libre venta de la MHRA del Reino Unido, navegación por las reformas de certificados de exportación de China de mayo de 2026 y cotejo del alcance con su RFQ.
21 de agosto de 2026 · 19 min de lectura
Guía regulatoria
Cómo verificar un certificado ISO 13485: guía del distribuidor para leer el alcance del certificado de SGC, verificar la acreditación del organismo de certificación y distinguir un certificado auténtico de uno falso
Una guía práctica de lectura de certificados campo por campo, tabla de correspondencia entre alcance y SKU, flujo de trabajo de verificación en IAF CertSearch y con organismos de acreditación, decodificador de la transición a Global ACI de 2026, triaje de certificados falsos y de fábricas de certificados, y anexo de evidencias para acuerdos de distribución.
20 de agosto de 2026 · 18 min de lectura
Guía regulatoria
Registro y distribución de dispositivos de circuncisión desechables: paquete de evidencia de entrada al mercado de EE. UU. (FDA 510(k)), la UE (MDR) y China (NMPA) para distribuidores y compradores de marca privada
Una matriz regulatoria multijurisdiccional y lista de verificación de evidencia para distribuidores que compara el 21 CFR 884.4530 de EE. UU., la Regla 6 para Clase IIa del MDR de la UE, los registros provinciales de Clase II ante la NMPA de China y los filtros de precalificación de la OMS.
17 de agosto de 2026 · 19 min de lectura
Guía del comprador
Qué revela el registro de MAUDE y retiradas del mercado de la FDA sobre las fallas de las grapadoras quirúrgicas: mapa de evidencia poscomercialización para la adquisición de grapadoras quirúrgicas y la evaluación de proveedores (2015–2026)
Un análisis original de vigilancia poscomercialización de la FDA sobre 3,645 informes de dispositivos médicos de MAUDE, retiradas del mercado de Clase I/II y la orden de reclasificación a Clase II de 2021 (21 CFR 878.4740, código de producto GAG), trasladado a especificaciones de licitación, pruebas de aceptación y criterios de evaluación de proveedores para la adquisición de grapadoras quirúrgicas y de circuncisión desechables.
13 de agosto de 2026 · 16 min de lectura
Guía del comprador
Qué revela el registro de MAUDE y de retiros del mercado de la FDA sobre las fallas de dispositivos de circuncisión: un mapa de evidencia poscomercialización para adquisiciones y evaluación de proveedores de circuncisión (2015–2026)
Un análisis original de vigilancia de la FDA sobre 31 autorizaciones 510(k) de dispositivos de circuncisión, 34 retiros del mercado y 942 reportes de eventos adversos de MAUDE (histórico total; 592 en la ventana 2015–2026), traducido en criterios de aceptación para licitaciones y preguntas de vigilancia de proveedores para dispositivos de circuncisión desechables tipo engrapadora, anillo y pinza.
11 de agosto de 2026 · 16 min de lectura
Guía del comprador
Calificación de un fabricante o programa de distribuidores de dispositivos de circuncisión: evidencia de CE, alcance del SGC, rol del fabricante legal y control de documentos de registro
Una lista de verificación práctica de auditoría y calificación para distribuidores y compradores de marca privada que evalúan a fabricantes de dispositivos de circuncisión, distinguiendo la ISO 13485 de los certificados CE específicos del producto, definiendo las obligaciones del fabricante legal y protegiendo la exclusividad territorial.
5 de agosto de 2026 · 24 min de lectura
Guía del comprador
Precio por volumen, MOQ y costo puesto en destino de dispositivos de circuncisión desechables: plantilla de normalización de cotizaciones y costo total para distribuidores y compradores por volumen
Un marco de adquisiciones B2B para transformar cotizaciones de dispositivos ex-works en cifras justificables de costo unitario puesto en destino, incorporando la MOQ por combinación de medidas, empaque estéril, tratamiento arancelario, clasificación aduanera y condiciones de liberación de lotes.
5 de agosto de 2026 · 22 min de lectura
Guía del comprador
Dimensionamiento y selección de cartera de dispositivos de circuncisión desechables: guía para distribuidores y adquisiciones sobre anillos, anastomótomos o grapadoras y kits (adultos frente a pediátricos)
Alineación de la mecánica del dispositivo con el rendimiento clínico, establecimiento de escalas de tamaños para adultos y pediátricos, y verificación de la evidencia de registro de FDA, CE y NMPA.
3 de agosto de 2026 · 22 min de lectura
Guía técnica
Validación de la esterilización por óxido de etileno para dispositivos médicos de un solo uso: guía de evidencia sobre procesos según la ISO 11135, residuos según la ISO 10993-7 y la FDA para compradores OEM y de marca propia
Calificar a un OEM de dispositivos estériles de un solo uso exige un proceso validado según la ISO 11135, perfiles documentados de disipación de residuos conforme a la ISO 10993-7 por debajo de 4 mg de OE / 9 mg de ECH para contacto limitado, protocolos claros de liberación paramétrica o por IB, y una estrategia regulatoria de control de cambios bajo los programas piloto de Sterilization Master File de la FDA.
3 de agosto de 2026 · 16 min de lectura
Guía del comprador
Fabricación por contrato de dispositivos médicos (2026): lista de verificación de evidencia para compradores de dispositivos estériles de un solo uso
Un certificado ISO 13485 es la pregunta inicial—no la respuesta.
3 de agosto de 2026 · 24 min de lectura
Guía técnica
Envasado con barrera estéril y validación de vida útil para dispositivos médicos de un solo uso: guía de aceptación según ISO 11607 y envejecimiento acelerado
Cumplir con ISO 11607 requiere más que una bolsa para sala limpia—exige un proceso validado de conformado y sellado según la Parte 2, cálculos de envejecimiento acelerado de Arrhenius según ASTM F1980 confirmados mediante estabilidad en tiempo real, simulación de transporte según ASTM D4169, y criterios de resistencia e integridad del sellado para la liberación de lotes.
3 de agosto de 2026 · 16 min de lectura
Guía regulatoria
Identificación Única de Dispositivos (UDI) para dispositivos médicos de un solo uso de marca propia y OEM: matriz de decisión para EE. UU. (FDA), la UE (MDR/EUDAMED) y China (NMPA)
Cómo determinar quién posee el UDI-DI, qué entidad emisora utilizar y cuándo el envío a las bases de datos resulta obligatorio conforme al 21 CFR 830, el artículo 27 del MDR de la UE y las normas de UDI de la NMPA.
3 de agosto de 2026 · 22 min de lectura
Análisis de mercado
Del bisturí y la sutura a un solo clic: la transición a los dispositivos de circuncisión desechables
Cómo los anillos de un solo uso, las grapadoras circulares y los kits de sutura desechables convirtieron una operación de bisturí y sutura de 20 minutos en un procedimiento sin suturas de aproximadamente 7 minutos —una transición en los dispositivos liderada por Asia que el mundo adoptó antes de que la FDA de EE. UU. la registrara.
6 de julio de 2026 · 28 min de lectura
MÁS EN QUIRÚRGICO
Productos relacionados
01
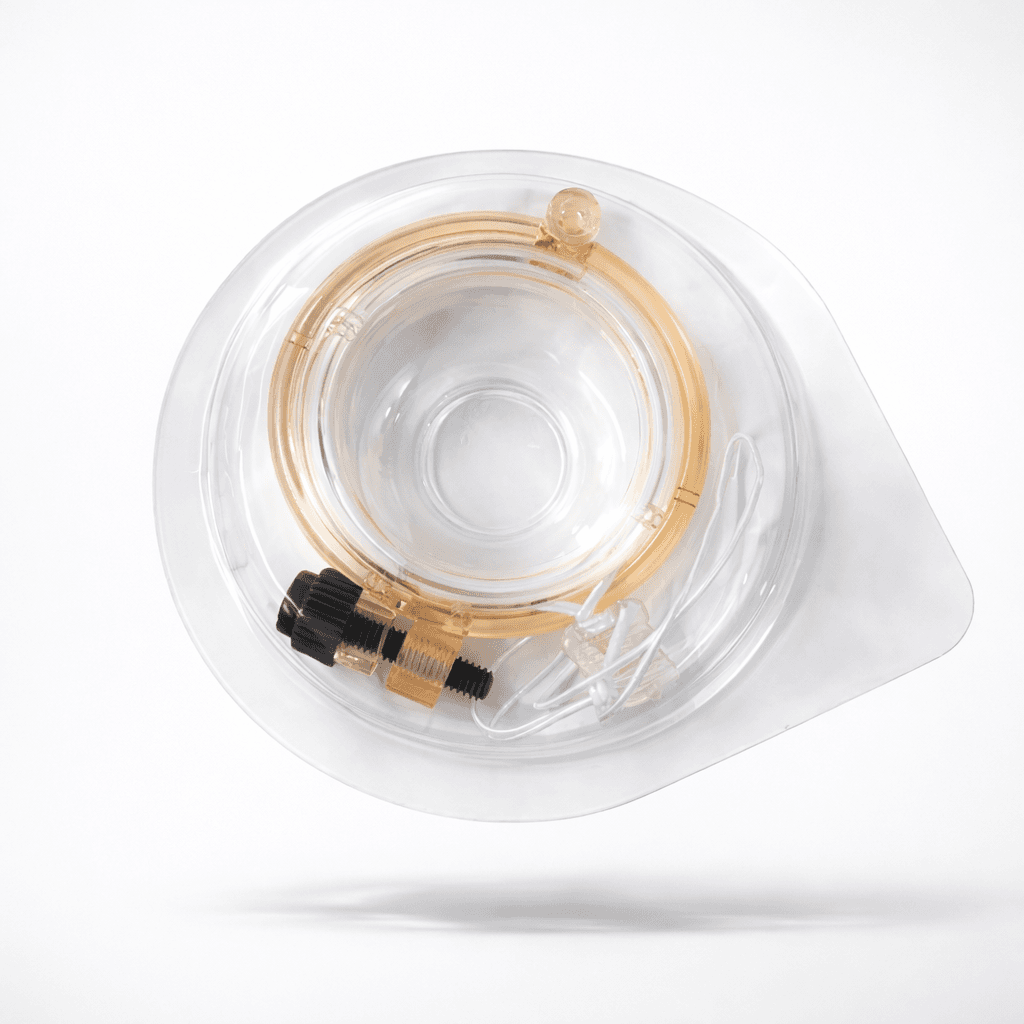
Dispositivo de circuncisión
Anillo de circuncisión autodesprendible — adulto y pediátrico.
02
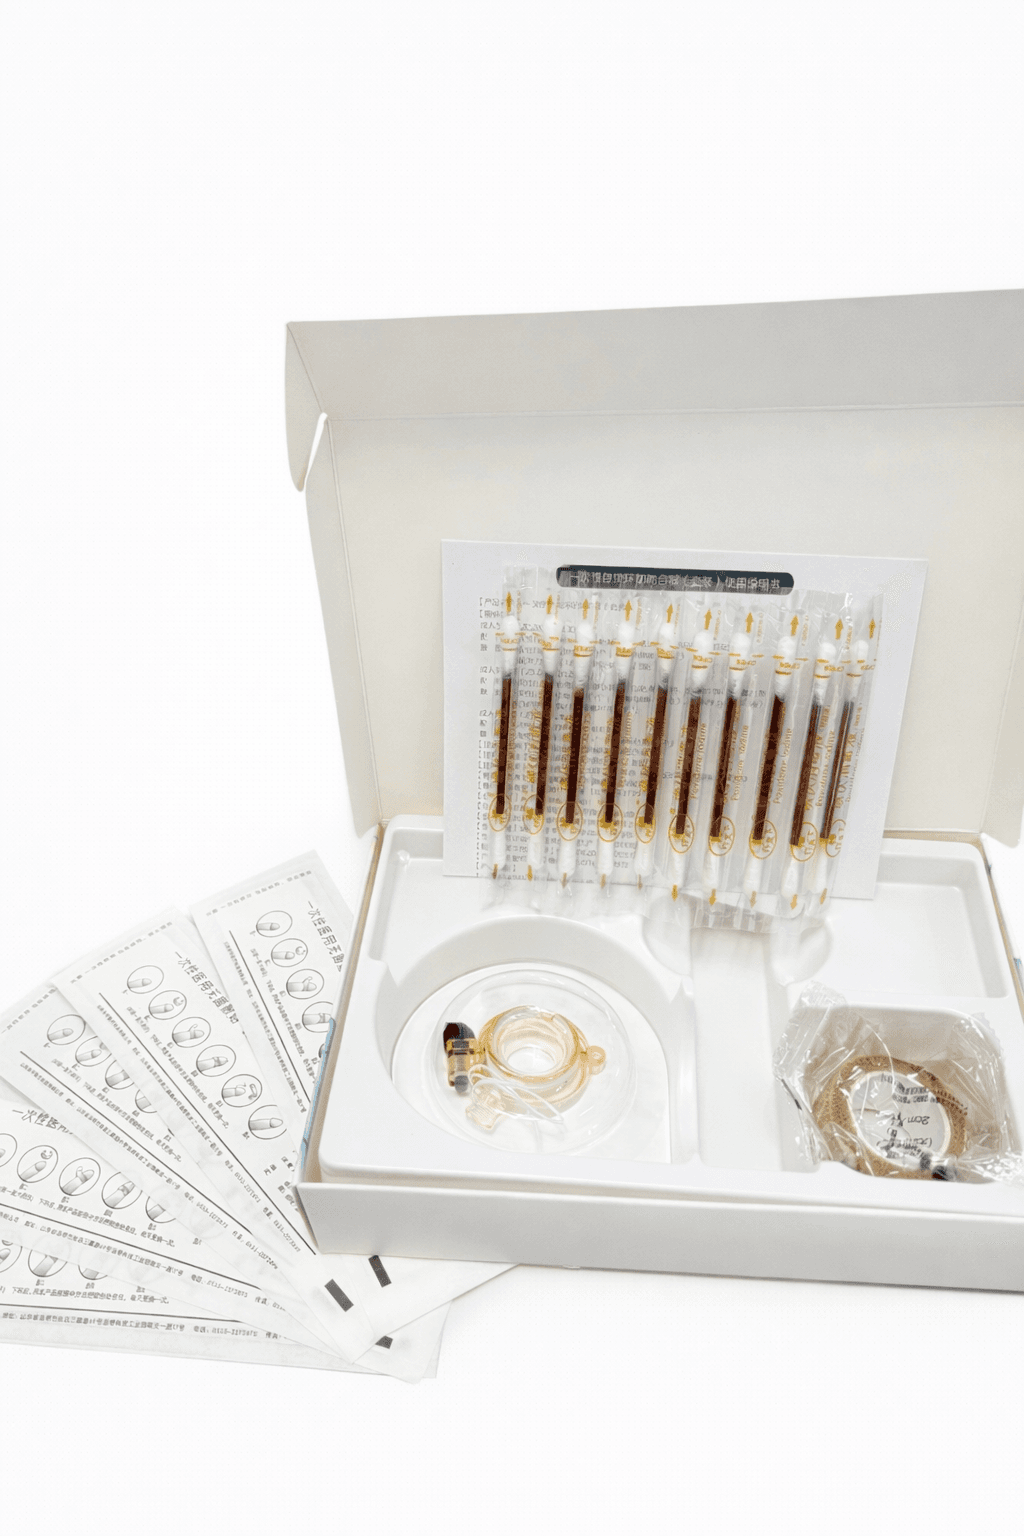
Kit de anastomat de circuncisión
Anastomat de circuncisión desechable — kits para adultos y niños.
03
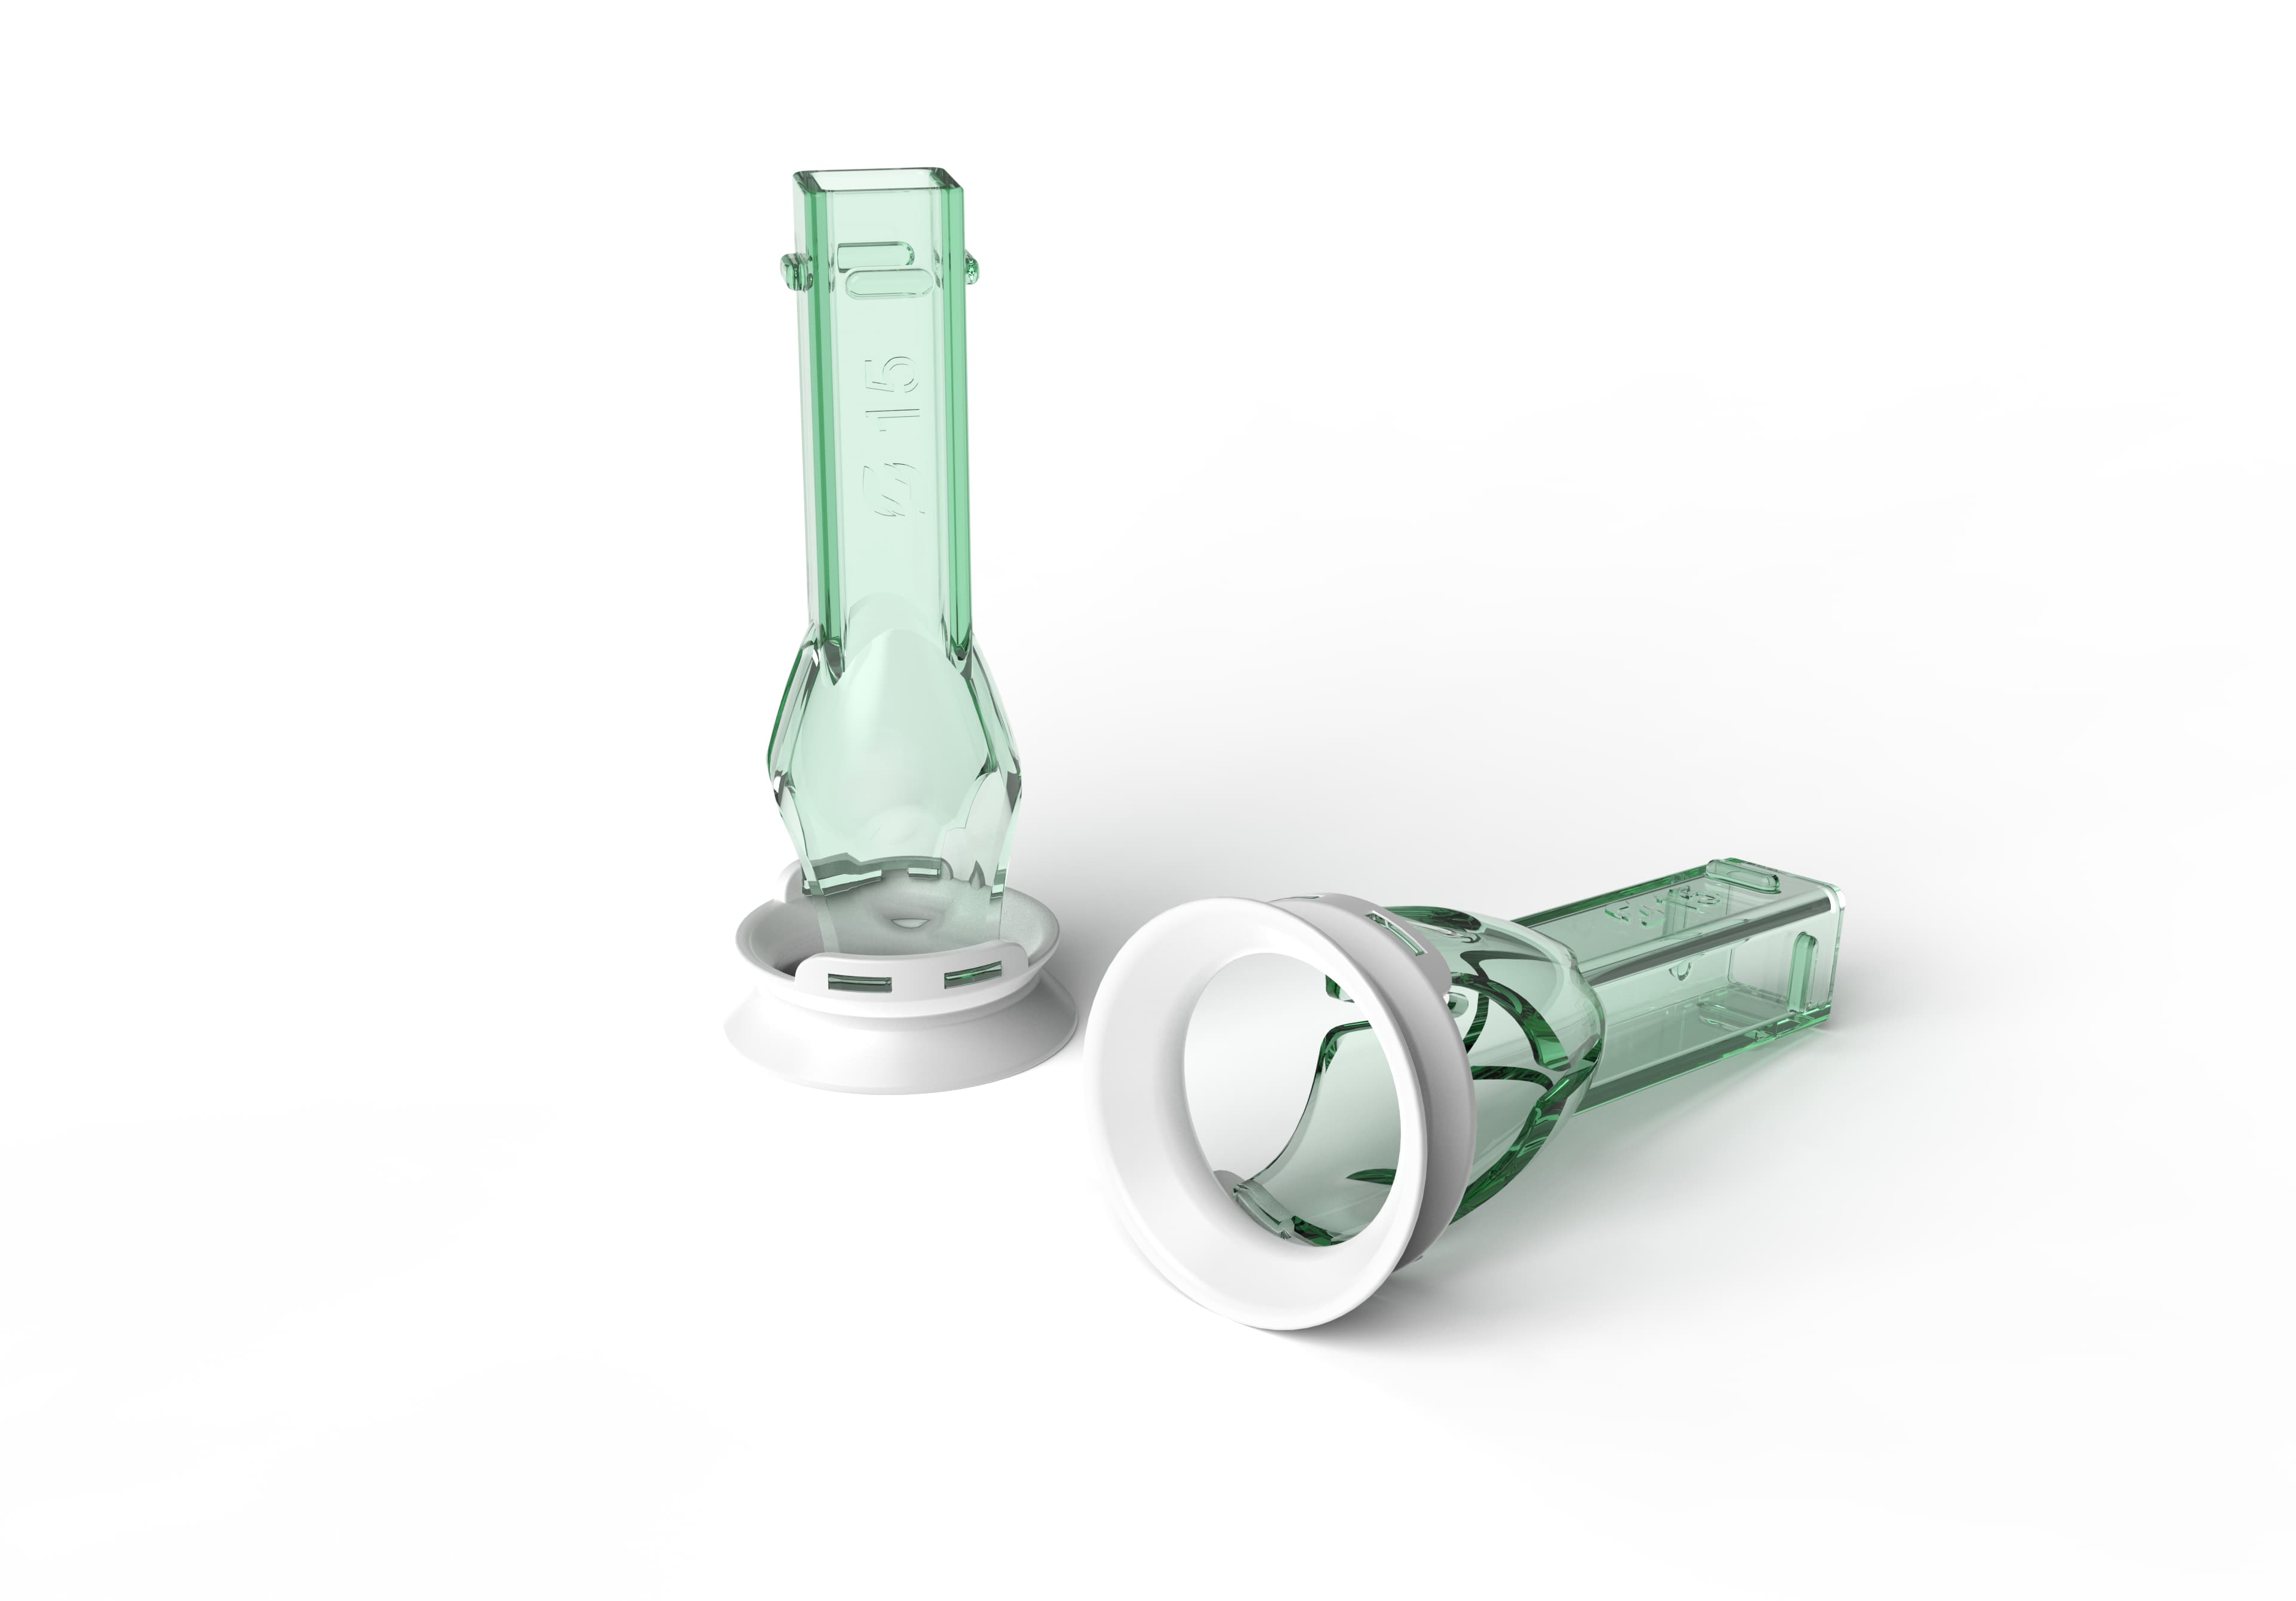
Dispositivo de circuncisión estéril desechable
Dispositivo de circuncisión estéril en un solo paso para urología ambulatoria.
¿Listo para evaluar Grapadora de circuncisión desechable?
Las unidades de muestra se envían habitualmente en un plazo inferior a 10 días hábiles para compradores calificados. Distribuidores — consulte sobre la exclusividad territorial.