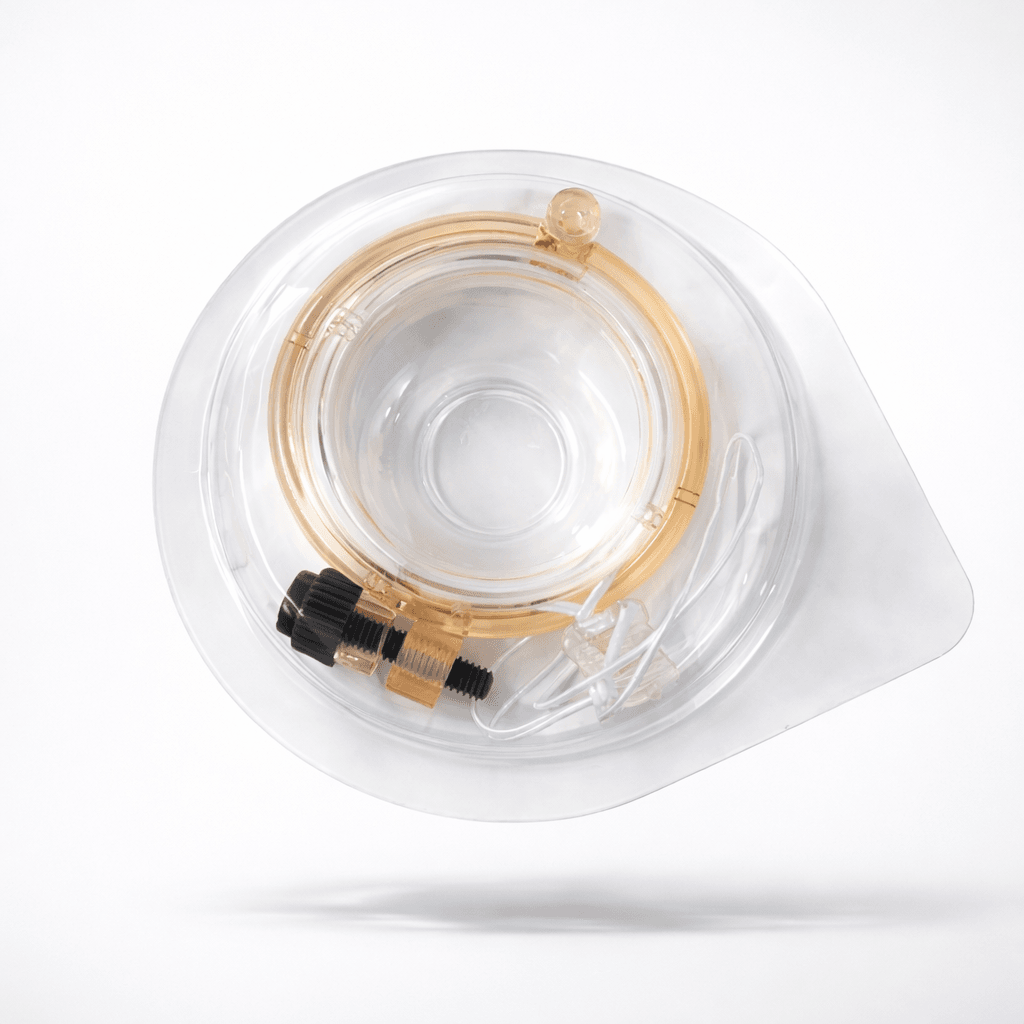
01Quirúrgico · Urología
Anillo de circuncisión desechable — Adulto y pediátrico
Anillo de circuncisión autodesprendible — adulto y pediátrico.
Clasificación
Clase II
Reg. NMPA
Lu Mech Reg. 20172020238
Un anillo de circuncisión biodegradable y de un solo uso que ofrece resultados uniformes y sin sutura tanto en urología de adultos como pediátrica. Disponible en 14 códigos de tamaño y suministrado estéril en blísteres individuales.
CARACTERÍSTICAS PRINCIPALES
Lo que lo hace funcionar.
- Resección circunferencial sin suturas ni sangrado
- Dos referencias ergonómicas: tipo Adulto y tipo Infantil
- Esterilizado con OE, envasado individualmente
- Anillo autodesprendible — menor tiempo de quirófano, seguimiento sencillo
APLICACIONES
Dónde se utiliza.
- Tratamiento de la fimosis
- Tratamiento del prepucio redundante
ESPECIFICACIONES
Especificaciones técnicas.
Clasificación
Dispositivo médico Clase II
Registro NMPA
Lu Mech Reg. 20172020238
Variantes
Tipo Adulto · Tipo Infantil
Esterilización
Óxido de etileno (OE)
Empaque
Blíster individual, estéril
CE
Sí
DE VEMERIX INSIGHTS
Análisis de mercado detrás de este producto
Guía del comprador
Cómo verificar dispositivos de circuncisión desechables antes de realizar un pedido (2026)
Documento de trabajo de compras para cotejar muestras de dispositivos de circuncisión desechables con los registros, la evidencia de lotes estériles y los términos de la orden de compra.
23 de noviembre de 2026 · 28 min de lectura
Guía regulatoria
¿Qué vía de registro es adecuada para su dispositivo médico en Uganda?
La NDA de Uganda define tres vías de registro de dispositivos, pero su resumen y su lista de verificación detallada los describen de forma diferente. Identifique el producto y la aprobación exactos antes de confiar en una.
18 de noviembre de 2026 · 18 min de lectura
Guía regulatoria
Consultas sobre expedientes de dispositivos en Ghana: ¿qué detiene el cronómetro de evaluación?
Una carta de aplazamiento de la FDA en Ghana detiene la evaluación del dispositivo hasta que se reciba una respuesta completa por escrito. A continuación, se explica cómo elaborar dicha respuesta.
16 de noviembre de 2026 · 18 min de lectura
Guía regulatoria
La excepción de importación de dispositivos para uso personal de Perú no es una vía para distribuidores
La autorización excepcional de importación para un paciente determinado no puede amparar existencias, suministro a clínicas ni reventa, y la franquicia de uso personal de cuatro unidades de 2025 comprende productos sanitarios, no dispositivos médicos.
8 de noviembre de 2026 · 17 min de lectura
Guía regulatoria
Importación de dispositivos estériles con marcado CE a Turquía: pasos ante la TİTCK y en el ÜTS
Verifique quién puede registrar un dispositivo estéril en Turquía, qué documentos aplican y qué resta por tramitar antes del primer envío.
29 de octubre de 2026 · 19 min de lectura
Guía regulatoria
¿Pueden los distribuidores de la UE reetiquetar dispositivos estériles sin convertirse en el fabricante?
Una lista de verificación de evidencias para que los distribuidores decidan quién controla una traducción o un cambio en el empaque exterior, qué empaque debe permanecer inalterado y cuándo aplican la certificación y la notificación del artículo 16.
27 de octubre de 2026 · 18 min de lectura
Guía regulatoria
¿Puede un producto sanitario de uso profesional en la UE enviarse sin instrucciones de uso en papel?
Lista de verificación de aceptación para distribuidores sobre instrucciones electrónicas: definir el límite de usuarios, inspeccionar la información de acceso, evaluar la entrega en papel y comprobar el registro aplicable en EUDAMED.
13 de octubre de 2026 · 18 min de lectura
Guía regulatoria
Un CHRN no es un registro de dispositivo: vinculación del importador suizo en swissdamed
Los importadores suizos vinculan su CHRN a dispositivos que otra parte ha registrado; nunca registran productos. Qué debe existir antes de la vinculación, quién paga cada tasa y cómo se dividen el 31 de diciembre de 2026 y el 1 de abril de 2027 entre el proveedor y el importador.
12 de octubre de 2026 · 20 min de lectura
Guía regulatoria
Notificaciones de interrupción del suministro de dispositivos en la UE: ¿quién debe transmitirlas?
Solo una notificación del artículo 10a del fabricante activa la transmisión legal. Cómo los importadores, distribuidores y productores de equipos para procedimientos de la UE la diferencian de un pedido pendiente, a quién deben remitirla y qué deben añadir los contratos.
11 de octubre de 2026 · 25 min de lectura
Guía regulatoria
¿Sigue estando permitida la ausencia de un registro de dispositivo en EUDAMED?
Si la primera unidad en la UE de un UDI-DI se introdujo en el mercado antes del 28 de mayo de 2026, el Reglamento (UE) 2024/1860 otorga al fabricante 12 meses a partir del aviso de funcionalidad para introducir el registro del dispositivo. El gráfico de la Comisión indica el 28 de noviembre de 2026. Una primera unidad introducida en el mercado el 28 de mayo de 2026 o con posterioridad requiere contar con el registro de manera previa.
3 de octubre de 2026 · 22 min de lectura
Guía regulatoria
Qué certificado cubre un dispositivo chino tras un cambio de clase
Cuando un proveedor indica que un ajuste de clasificación de la NMPA modificó el certificado en archivo, qué documento puede seguir citando un comprador y cuándo debe detenerse un embarque.
29 de septiembre de 2026 · 18 min de lectura
Guía regulatoria
Introducción de un dispositivo médico de un solo uso en la India: la vía de la CDSCO en 2026
Qué autorización india necesita realmente un dispositivo estéril de un solo uso, quién puede ser su titular, qué tarifas cobra el Segundo Anexo y qué aprobaciones extranjeras eximen de una investigación clínica.
28 de septiembre de 2026 · 18 min de lectura
Guía regulatoria
Comercialización de un dispositivo médico de un solo uso en Brasil: la vía de ANVISA en 2026
Una guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes extranjeros que introducen dispositivos estériles de un solo uso en el mercado brasileño conforme a la RDC 751/2022, la RDC 848/2024, la transición al Código Único del 14 de agosto de 2026, la validez de 4 años del CBPF por MDSAP, la confianza regulatoria de AREE según la IN 290/2024 y la base de datos de UDI SIUD de 2026.
27 de septiembre de 2026 · 20 min de lectura
Guía del comprador
¿Cuenta este dispositivo de circuncisión con la precalificación de la OMS?
Una verificación de adquisiciones para distribuidores y responsables de licitaciones que necesitan saber si una cotización de dispositivo de circuncisión coincide con la lista de la OMS, el informe público de evaluación y el cambio de marco del 25 de septiembre de 2026.
26 de septiembre de 2026 · 21 min de lectura
Guía técnica
Cuántas unidades inspeccionar en la recepción: muestreo AQL para consumibles estériles
Un protocolo de inspección en recepción de cinco pasos para responsables de QA de distribuidores e ingenieros de adquisiciones hospitalarias que abordan la ISO 2859-1:2026, los presupuestos de muestras destructivas, los AQL por clase de defecto y la dependencia de los CoA de lote.
25 de septiembre de 2026 · 18 min de lectura
Informe breve de mercado
Licitaciones públicas de la UE y dispositivos médicos de origen chino: la regla de los €5 millones
Una guía de verificación de umbrales, composición y expedientes de licitación para distribuidores, mayoristas y responsables de compras hospitalarias de la UE para gestionar el Reglamento de Ejecución (UE) 2025/1197 de la Comisión y los plazos de revisión del otoño de 2026.
24 de septiembre de 2026 · 16 min de lectura
Informe breve de mercado
Qué añaden los aranceles de EE. UU. a un pedido de dispositivos médicos de un solo uso de origen chino
Una guía de verificación y acumulación arancelaria a nivel de línea para importadores, distribuidores y responsables de adquisiciones de EE. UU. que gestionan el arancel por trabajo forzoso del 24 de julio de 2026, la suspensión de minimis y los plazos comerciales del T4.
23 de septiembre de 2026 · 16 min de lectura
Guía del comprador
Cómo calificará China las inspecciones de fábrica a partir del 1 de noviembre de 2026
La NMPA publicó el Aviso 14 el 15 de septiembre de 2026; sus 200 elementos clasificados se aplican a partir del 1 de noviembre de 2026. Hasta entonces, el documento CFDA 2015 n.º 218 sigue siendo el archivo de inspección in situ.
20 de septiembre de 2026 · 16 min de lectura
Guía técnica
¿Necesita una suturadora de circuncisión la nueva norma china de suturadoras lineales?
Coteje el CoA de una suturadora de circuncisión con el alcance oficial de las normas de suturadoras de China: YY 0875-2023 cubre suturadoras lineales y cartuchos, no cortadores circulares de prepucio.
19 de septiembre de 2026 · 16 min de lectura
Guía técnica
Cómo revisar el expediente de diseño y desarrollo de un proveedor tras la QMSR
Una guía de auditoría de recepción para distribuidores de dispositivos médicos, OEM y socios de marca privada: por qué el 21 CFR 820.30 queda reservado según la QMSR, cómo la cláusula 7.3 de la norma ISO 13485:2016 asume las obligaciones legales, qué inspecciona el CP 7382.850 en Diseño y desarrollo, cómo la norma EN ISO 13485 y la norma GB/T 42061-2022 se superponen al expediente, la transición del DHF al expediente del dispositivo médico y un protocolo de aceptación para compradores de 8 puntos.
15 de septiembre de 2026 · 16 min de lectura
Guía del comprador
Cuándo un CoA de OE chino no es un expediente de ciclo ISO 11135
Una guía de inspección de recepción y calificación de proveedores para distribuidores internacionales de dispositivos médicos, equipos de adquisiciones hospitalarias y compradores OEM que evalúan certificados chinos de esterilización por óxido de etileno, cambios de edición de la norma GB 18279 y superposiciones de expedientes de ciclo de la FDA o de la UE en septiembre de 2026.
14 de septiembre de 2026 · 15 min de lectura
Guía del comprador
Cuando un lote de muestra no es el lote comercial: por qué un archivo de ciclo ISO 11135:2014 y la Rec. 14-529 de la FDA no adoptan un nuevo tamaño, blíster o carga, por qué AAMI TIR28 Rec. 14-603 es la superposición de adopción de productos, por qué la liberación de lote único del Anexo E no es adopción y por qué ISO/FDIS 11135 no es el archivo de ciclo
Una guía de inspección de recepción y calificación de proveedores para distribuidores internacionales de dispositivos médicos, compradores hospitalarios e ingenieros de OEM que navegan por certificados de ciclo de óxido de etileno, adopción de productos, liberación de lote único y densidad de palets comerciales en los marcos de la FDA de EE. UU., ISO y AAMI en septiembre de 2026.
12 de septiembre de 2026 · 19 min de lectura
Guía del comprador
Cuando una licitación exige un 75 por ciento o un 80 por ciento de vida útil remanente en un dispositivo estéril: por qué la FDA de abril de 1991 y el GSPR 11.4 del MDR de la UE no establecen una norma legal de porcentaje remanente, por qué UNICEF en octubre de 2023 utiliza dos tercios y un piso de cinco años, por qué el anexo 8 del TRS 1044 de la OMS es una tabla de meses tras la evaluación de riesgos y por qué la norma ISO 11607 no es el reloj del muelle
Una guía operativa de compras y regulatoria para distribuidores internacionales de dispositivos médicos, compradores hospitalarios y vendedores OEM que gestionan cláusulas de licitación sobre vida útil remanente, pruebas de muelle en la inspección de entrada y fechas de caducidad etiquetadas en los marcos de EE. UU., la UE, UNICEF y la OMS en septiembre de 2026.
11 de septiembre de 2026 · 18 min de lectura
Guía técnica
Qué declaración de conformidad de envasado según ISO 11607 sobrevive al 20 de diciembre de 2026: por qué las Rec 14-594 y 14-595 de la FDA designan la edición de 2019 con inclusión de AMD1:2023, por qué las Rec 14-530 y 14-531 siguen siendo aceptables hasta esa fecha, por qué la Decisión (UE) 2024/815 ya cita la norma EN ISO 11607-1:2020/A1:2023 y por qué GB/T 19633.1-2024 es la IDT de 2019 implementada el 1 de diciembre de 2025
Una guía técnica y regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM e ingenieros de calidad que evalúan expedientes de validación de envasado con barrera estéril, declaraciones de conformidad y cronogramas de reconocimiento en Estados Unidos, la Unión Europea y China en septiembre de 2026.
10 de septiembre de 2026 · 17 min de lectura
Guía técnica
Qué edición de ISO 10993-7 rige un CoA de residuales de OE en 2026: por qué ISO 10993-7:2026 no es el Reconocimiento 2-275 de la FDA, por qué la actualización de la Parte 1 del 25 de mayo de 2026 no modificó la Parte 7 y por qué la MDCG 2024-13 aún cita EN ISO 10993-7:2008+A1:2022
Una guía técnica y regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM e ingenieros de calidad que evalúan certificados de análisis de residuales, curvas de disipación y reconocimiento regulatorio de dispositivos de un solo uso esterilizados con OE en EE. UU., la UE y China en 2026.
9 de septiembre de 2026 · 16 min de lectura
Guía del comprador
Cómo calificar una fábrica china de dispositivos médicos tras el Anuncio 107 de la NMPA: por qué la ISO 13485, el MDSAP y un certificado GMP de 2014 no son el expediente del 1 de noviembre de 2026, qué exigen los artículos 2–3, 17–21, 32, 91, 104 y 107–113, y por qué una licencia de producción o un registro de la NMPA no equivalen a las GMP de China
Una guía operativa de calificación de fábricas y auditoría de proveedores para distribuidores internacionales, compradores de marca propia/OEM y equipos de adquisiciones hospitalarias que evalúan a fabricantes chinos de dispositivos médicos estériles en el marco del Anuncio N.º 107 de 2025 de la NMPA, las Buenas Prácticas de Fabricación de 132 artículos vigentes a partir del 1 de noviembre de 2026 y la derogación simultánea del Anuncio N.º 64 de 2014 de la CFDA.
8 de septiembre de 2026 · 22 min de lectura
Guía regulatoria
Cómo comercializar un dispositivo médico en el mercado mexicano en 2026: Registro Sanitario frente a los acuerdos de equivalencia de 2010 con FDA/Canadá y de 2012 con Japón frente a la vía abreviada Opción F conforme a los Lineamientos del 18 de julio de 2025, Comité de Gestión de IMDRF frente a MDSAP únicamente para certificados de BPF, la homoclave COFEPRIS-04-050 aún física, el visor del 20 de agosto de 2026, derechos oficiales conforme al artículo 195-A de la LFD, y por qué CE / 510(k) / NMPA / MDSAP no sustituyen un registro sanitario mexicano
Una guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes extranjeros que introducen dispositivos estériles de un solo uso en el mercado mexicano conforme a los artículos 262 y 376 de la Ley General de Salud, las clases de riesgo del artículo 83 del RIS, los acuerdos de equivalencia de 2010 con la FDA/Canadá y de 2012 con Japón, y la vía abreviada Opción F del 18 de julio de 2025.
7 de septiembre de 2026 · 22 min de lectura
Guía técnica
Cuándo sigue siendo aceptable EC REP en la etiqueta de un dispositivo médico después del 17 de junio de 2026: ISO 15223-1:2021/Amd 1:2025 XX REP y EU REP, Decisiones de Ejecución (UE) 2026/1231 y 2026/1313 de la Comisión, apéndice de MDCG 2021-5 Rev. 1, reconocimiento de la FDA 5-148 frente a 5-134, 21 CFR 801.15, y por qué un organismo notificado no tiene que preaprobar el cambio editorial
Una guía técnica y regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y equipos de calidad que evalúan dispositivos estériles de un solo uso con marcado CE conforme a la cláusula 5.1.2 de ISO 15223-1, las fechas de retirada de normas armonizadas del MDR/IVDR de la UE y los plazos de reconocimiento por consenso de la FDA de EE. UU.
6 de septiembre de 2026 · 16 min de lectura
Guía regulatoria
Cómo comercializar un dispositivo médico en el mercado japonés en 2026: titular de autorización de comercialización frente a MAH designado según los artículos 23-2 y 23-2-17 de la Ley PMD, registro de fabricante extranjero conforme al artículo 23-2-4 frente a la acreditación de medicamentos, Todokede frente a Ninsho frente a Shonin, Ordenanza 169 y MDSAP, tasas oficiales en yenes, y por qué CE / 510(k) / NMPA / HSA no sustituyen una licencia japonesa
Una guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes extranjeros que comercializan dispositivos estériles de un solo uso en el mercado japonés conforme a los artículos 23-2, 23-2-4 y 23-2-17 de la Ley PMD, la Ordenanza 169 del MHLW y los baremos oficiales de tarifas de la PMDA.
5 de septiembre de 2026 · 15 min de lectura
Guía técnica
Cómo revisar el expediente de controles de producción y procesos de un proveedor tras la QMSR: por qué 21 CFR 820.70, 820.75 y 820.80 están reservados, qué exigen la cláusula 7.5 de ISO 13485 y 21 CFR 820.45, qué inspecciona el Programa de Cumplimiento 7382.850 bajo Producción y prestación del servicio, y por qué una carpeta de DHR o el listado de un esterilizador por contrato no constituyen el expediente
Una guía de revisión de expedientes campo por campo para distribuidores de dispositivos médicos, compradores OEM y equipos de adquisiciones hospitalarias que evalúan a proveedores de productos estériles de un solo uso tras el 2 de febrero de 2026: por qué 21 CFR 820.70, 820.75 y 820.80 están reservados, qué exigen la cláusula 7.5 de ISO 13485 y 21 CFR 820.45 para la producción, la validación de procesos y la inspección del etiquetado, y cómo audita el Programa de Cumplimiento 7382.850 de la FDA la Producción y prestación del servicio.
4 de septiembre de 2026 · 16 min de lectura
Guía regulatoria
Cómo introducir un dispositivo médico en el mercado coreano en 2026: permiso de actividad de importación frente a notificación, certificación o aprobación de producto, reconocimiento de conformidad con KGMP y QMS tras la Ley n.º 21263, tasas oficiales conforme al artículo 65 del Reglamento de Aplicación, y por qué CE / 510(k) / NMPA / HSA no sustituyen una licencia del MFDS
Una guía regulatoria operativa para distribuidores internacionales de dispositivos médicos, compradores OEM y fabricantes que introducen dispositivos estériles de un solo uso en el mercado de la República de Corea conforme a la Ley de Dispositivos Médicos, las tasas del artículo 65 del Reglamento de Aplicación y las normas de conformidad con el QMS de la Ley n.º 21263.
3 de septiembre de 2026 · 14 min de lectura
Guía técnica
Cómo revisar el expediente de quejas y CAPA de un proveedor tras la QMSR: por qué 21 CFR 820.100 y 820.198 están reservados, qué exigen las cláusulas 8.2.2 / 8.3 / 8.5.2 / 8.5.3 de ISO 13485 y 21 CFR 820.35, qué inspecciona el Programa de Cumplimiento 7382.850 y por qué un informe de MDR no es el expediente de quejas
Una guía de auditoría de recepción para distribuidores de dispositivos médicos, OEM y equipos de compras hospitalarias: por qué 21 CFR 820.100 y 820.198 están reservados bajo la QMSR, cómo las cláusulas 8.2.2, 8.3, 8.5.2 y 8.5.3 de ISO 13485 asumen las obligaciones legales, qué añade adicionalmente 21 CFR 820.35, qué inspecciona el CP 7382.850 bajo Medición, Análisis y Mejora, por qué un informe de MDR no es el expediente de quejas, y un protocolo de aceptación del comprador de 7 puntos.
2 de septiembre de 2026 · 18 min de lectura
Guía regulatoria
Cómo comercializar un dispositivo médico en el mercado de Singapur en 2026: SMDR frente a notificación de Clase A frente a Dealer Licence frente a Registrant, vías de evaluación GN-15 R13 y reconocimiento de la MDA de Malasia, tarifas oficiales al 26 de marzo de 2026, y por qué CE / 510(k) / NMPA no sustituyen una inscripción en la HSA
Una guía definitiva y orientada a la toma de decisiones para fabricantes internacionales y distribuidores en Singapur: cómo gestionar el registro de dispositivos médicos ante la Autoridad de Ciencias de la Salud (HSA) de Singapur, las inscripciones en el SMDR, las notificaciones SHARE de Clase A, los mandatos de Registrant, las licencias de distribuidor (dealer licences), las vías de evaluación GN-15 R13 y los cuadros de tarifas de 2026.
1 de septiembre de 2026 · 14 min de lectura
Guía del comprador
Fabricantes de dispositivos de circuncisión desechables (2026): panorama global de proveedores verificado mediante evidencia para distribuidores
Un mapa de proveedores basado en registros que separa marcas, fabricantes legales, plantas de esterilización, establecimientos de listado, titulares de certificados y distribuidores antes de emitir una RFQ.
31 de agosto de 2026 · 76 min de lectura
Guía técnica
Cómo revisar los controles de compras y el expediente de externalización de un proveedor tras la QMSR: por qué el 21 CFR 820.50 está reservado, qué exigen las cláusulas 4.1.5 y 7.4 de ISO 13485, qué inspecciona el Programa de Cumplimiento 7382.850 y una lista de verificación de aceptación para compradores
Una guía práctica de auditoría para compradores sobre los expedientes de compras y externalización de dispositivos médicos: por qué el 21 CFR 820.50 está reservado bajo la QMSR, cómo las cláusulas 4.1.5 y 7.4 de ISO 13485 asumen las obligaciones legales, qué inspecciona el Programa de Cumplimiento 7382.850 de la FDA, por qué los informes de auditoría a proveedores ya no están exentos y una lista de verificación de 7 puntos para la aceptación en recepción.
31 de agosto de 2026 · 19 min de lectura
Guía regulatoria
Cómo comercializar un dispositivo médico en el mercado canadiense en 2026: Licencia de Dispositivo Médico frente a Licencia de Establecimiento de Dispositivos Médicos frente a Clase I, el MDSAP como condición de la licencia y no como sustituto, tarifas oficiales a partir del 1 de abril de 2026, y por qué la fecha de entrada en vigor de SOR/2026-110 se cuenta a partir del registro y no del boletín del MDCP
Una guía de decisiones operativas para distribuidores internacionales de dispositivos médicos, compradores de marca privada/OEM y fabricantes en el extranjero: cómo gestionar las Licencias de Dispositivos Médicos (MDL) de Health Canada conforme al artículo 26 de SOR/98-282, las Licencias de Establecimiento de Dispositivos Médicos (MDEL) según la Tabla 1 de GUI-0016, la condición obligatoria de presentación de calidad bajo MDSAP, la clasificación de riesgo del Anexo 1, las tarifas oficiales a partir del 1 de abril de 2026 incluida la MDL para marca privada, los límites de verificación de listados en MDALL frente a MDEL, y el cronograma de entrada en vigor de la modernización de SOR/2026-110.
30 de agosto de 2026 · 22 min de lectura
Guía regulatoria
Cómo comercializar un dispositivo médico en el mercado australiano en 2026: inclusión en el ARTG frente a patrocinador australiano frente a Manufacturer Evidence, clasificación de la TGA, evidencia de reguladores extranjeros comparables y por qué la UDI del 1 de julio de 2026 comienza solo después de conocer la clase de la TGA
Una guía de decisiones operativas para distribuidores internacionales, compradores de marca privada/OEM y fabricantes en el extranjero: cómo gestionar la inclusión en el Registro Australiano de Productos Terapéuticos (ARTG) conforme a la Therapeutic Goods Act 1989, el mandato de patrocinador australiano, la aprobación previa de la Manufacturer Evidence, la clasificación de riesgo de la TGA (clases I, IIa, IIb, III), las vías mediante reguladores extranjeros comparables (COR), los esquemas de tarifas de julio de 2026 y la implementación escalonada por clases de la identificación única de dispositivos (AusUDID) a partir del 1 de julio de 2026.
29 de agosto de 2026 · 20 min de lectura
Guía técnica
Cómo revisar el archivo de gestión de riesgos según la norma ISO 14971 de un proveedor: lo que realmente exige la QMSR después del 2 de febrero de 2026, la norma EN ISO 14971:2019+A11:2021 para el MDR, la norma china GB/T 42062-2022 y una lista de verificación de aceptación para el comprador
Una guía práctica de auditoría para compradores sobre archivos de gestión de riesgos de dispositivos médicos: cómo separar los mandatos de proceso de la norma ISO 13485 en la QMSR de la conformidad con la norma ISO 14971, verificar la norma EN ISO 14971:2019+A11:2021 para el MDR de la UE, interpretar la norma china GB/T 42062-2022 y ejecutar un protocolo de aceptación en recepción de 7 puntos.
27 de agosto de 2026 · 18 min de lectura
Guía regulatoria
Cómo introducir un dispositivo médico en el mercado saudí en 2026: MDMA frente a Representante Autorizado frente a Licencia de Establecimiento, clases A–D de la SFDA, tarifas de 2025 y las normas de agrupación de mayo de 2026
Una guía de decisiones operativas para distribuidores internacionales, compradores de marca privada/OEM y fabricantes en el extranjero: cómo abordar los requisitos de la MDMA del Reino de Arabia Saudita conforme a la Ley M/54, la vía de evaluación del expediente técnico, las clases A–D de la SFDA (MDS-G008), el cuadro de tarifas de mayo de 2025, los criterios de agrupación del 3 de mayo de 2026 (MDS-G028), los mandatos de Representante Autorizado, las licencias de establecimiento de importadores y la verificación de despacho en puerto.
25 de agosto de 2026 · 18 min de lectura
Guía regulatoria
Cómo introducir un dispositivo médico en el mercado de Gran Bretaña en 2026: cuándo es suficiente un marcado CE válido, cuándo se requiere UKCA, la designación de una Persona Responsable en el Reino Unido, el registro ante la MHRA y las normas de PMS de junio de 2025 que ya se aplican
Una guía de decisiones operativas para distribuidores internacionales, compradores OEM y fabricantes fuera del Reino Unido: cómo desenvolverse en los plazos de reconocimiento de CE de Gran Bretaña (2028 frente a 2030), los requisitos de UKCA conforme al UK MDR 2002, los mandatos de la Persona Responsable en el Reino Unido, el registro en DORS y las tarifas para 2026, las normas de EUDAMED para Irlanda del Norte y las obligaciones vigentes de vigilancia poscomercialización de junio de 2025.
23 de agosto de 2026 · 19 min de lectura
Guía regulatoria
Cómo verificar un certificado CE de un dispositivo médico: guía del distribuidor para interpretar certificados de organismos notificados, designación en NANDO, alcance y validez prorrogada de la MDD
Un flujo de trabajo práctico de verificación en cinco pasos, matriz de interpretación del Anexo XII, guía de designación en NANDO, decodificador de estado en EUDAMED y anexo para contratos de distribución, para distribuidores internacionales que califican proveedores europeos de dispositivos médicos.
18 de agosto de 2026 · 18 min de lectura
Guía regulatoria
Registro y distribución de dispositivos de circuncisión desechables: paquete de evidencia de entrada al mercado de EE. UU. (FDA 510(k)), la UE (MDR) y China (NMPA) para distribuidores y compradores de marca privada
Una matriz regulatoria multijurisdiccional y lista de verificación de evidencia para distribuidores que compara el 21 CFR 884.4530 de EE. UU., la Regla 6 para Clase IIa del MDR de la UE, los registros provinciales de Clase II ante la NMPA de China y los filtros de precalificación de la OMS.
17 de agosto de 2026 · 19 min de lectura
Guía del comprador
Qué revela el registro de MAUDE y de retiros del mercado de la FDA sobre las fallas de dispositivos de circuncisión: un mapa de evidencia poscomercialización para adquisiciones y evaluación de proveedores de circuncisión (2015–2026)
Un análisis original de vigilancia de la FDA sobre 31 autorizaciones 510(k) de dispositivos de circuncisión, 34 retiros del mercado y 942 reportes de eventos adversos de MAUDE (histórico total; 592 en la ventana 2015–2026), traducido en criterios de aceptación para licitaciones y preguntas de vigilancia de proveedores para dispositivos de circuncisión desechables tipo engrapadora, anillo y pinza.
11 de agosto de 2026 · 16 min de lectura
Guía técnica
Anastomat y grapadora de circuncisión desechables: mecánica del dispositivo, componentes del kit estéril y pruebas de aceptación de lotes para adquisiciones e ingeniería biomédica
Una guía técnica a nivel de componentes sobre el anastomat y la grapadora de circuncisión de un solo uso: el mecanismo de disparo de campana y grapas, qué elementos corresponden al kit de conveniencia estéril, las pruebas de aceptación de lotes para la formación de grapas y la barrera estéril, y la clasificación en EE. UU., la UE y China —incluyendo por qué no existe ningún predicado 510(k) de EE. UU. ni precalificación de la OMS para la grapadora.
9 de agosto de 2026 · 18 min de lectura
Guía del comprador
Calificación de un fabricante o programa de distribuidores de dispositivos de circuncisión: evidencia de CE, alcance del SGC, rol del fabricante legal y control de documentos de registro
Una lista de verificación práctica de auditoría y calificación para distribuidores y compradores de marca privada que evalúan a fabricantes de dispositivos de circuncisión, distinguiendo la ISO 13485 de los certificados CE específicos del producto, definiendo las obligaciones del fabricante legal y protegiendo la exclusividad territorial.
5 de agosto de 2026 · 24 min de lectura
Guía del comprador
Precio por volumen, MOQ y costo puesto en destino de dispositivos de circuncisión desechables: plantilla de normalización de cotizaciones y costo total para distribuidores y compradores por volumen
Un marco de adquisiciones B2B para transformar cotizaciones de dispositivos ex-works en cifras justificables de costo unitario puesto en destino, incorporando la MOQ por combinación de medidas, empaque estéril, tratamiento arancelario, clasificación aduanera y condiciones de liberación de lotes.
5 de agosto de 2026 · 22 min de lectura
Guía técnica
Validación de la esterilización por radiación (gamma, haz de electrones y rayos X) para dispositivos médicos de un solo uso: guía de evidencia conforme a ISO 11137, VDmax y la FDA para compradores OEM y de marca propia
Calificar a un OEM de dispositivos de un solo uso esterilizados por radiación requiere verificar un protocolo de validación según la norma ISO 11137, fundamentar la dosis de esterilización de 25 kGy o 15 kGy mediante VDmax, seleccionar la modalidad óptima (gamma frente a haz de electrones frente a rayos X), limitar las dosis máximas para polímeros y alinearse con el intervalo de auditoría de dosis de 4 meses conforme a la norma ISO 11137-1:2025 y al Radiation Master File Pilot de la FDA.
4 de agosto de 2026 · 18 min de lectura
Análisis de mercado
Del bisturí y la sutura a un solo clic: la transición a los dispositivos de circuncisión desechables
Cómo los anillos de un solo uso, las grapadoras circulares y los kits de sutura desechables convirtieron una operación de bisturí y sutura de 20 minutos en un procedimiento sin suturas de aproximadamente 7 minutos —una transición en los dispositivos liderada por Asia que el mundo adoptó antes de que la FDA de EE. UU. la registrara.
6 de julio de 2026 · 28 min de lectura
MÁS EN QUIRÚRGICO
Productos relacionados
¿Listo para evaluar Dispositivo de circuncisión?
Las unidades de muestra se envían habitualmente en un plazo inferior a 10 días hábiles para compradores calificados. Distribuidores — consulte sobre la exclusividad territorial.