07Energia Laser · Cirurgia VascularDESTAQUE
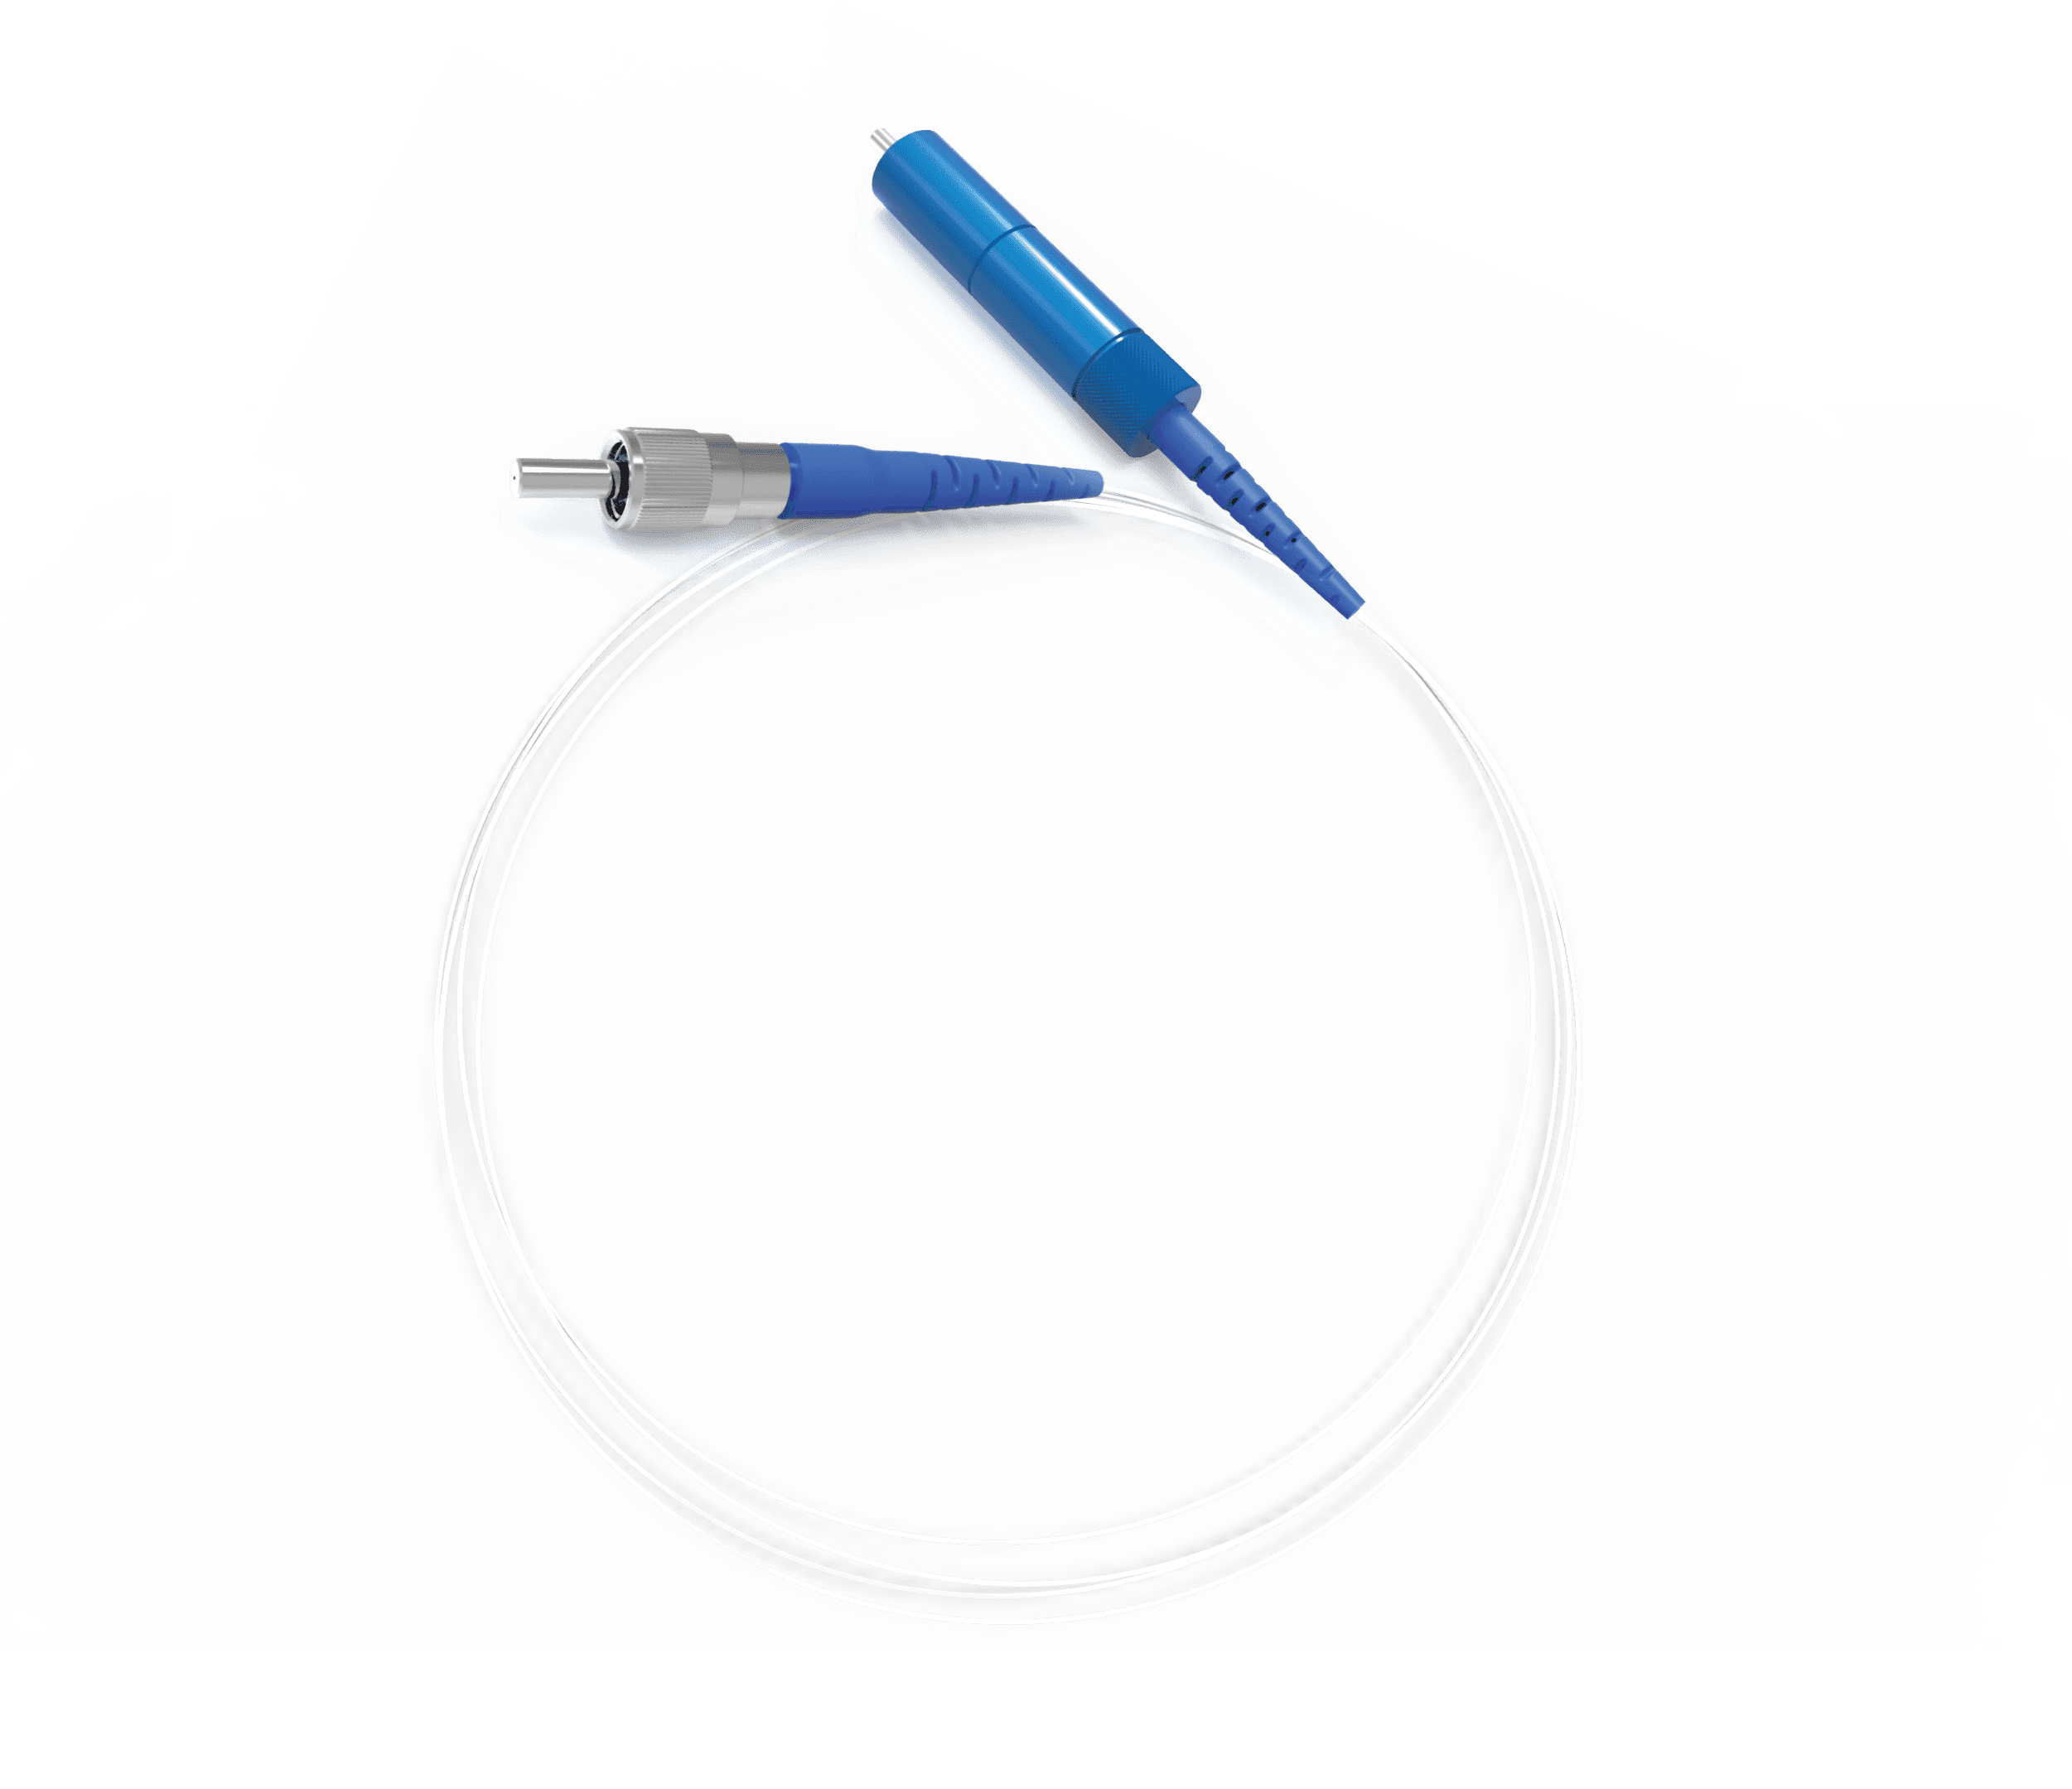
Fibra descartável de laser endovenoso de 1470 nm
Fibra médica a laser de uso único registrada na NMPA para fluxos de trabalho endovenosos de 1470 nm.
Classificação
Classe II
Reg. NMPA
Lu Mech Reg. 20192010517
A fibra médica a laser de uso único da Medison, registrada na NMPA, é o consumível principal da plataforma de energia de laser endovenoso de 1470 nm da VEMERIX. Ela é combinada com uma fonte de laser de diodo fornecida por parceiro para o tratamento de varizes.
PRINCIPAIS RECURSOS
Como funciona.
- De uso único, estéril, embalada individualmente
- Projetada para atender aos padrões de desempenho dos principais dispositivos internacionais de referência para ablação por laser endovenoso
- Projetada para fluxos de trabalho de laser endovenoso de 1470 nm
- Múltiplas geometrias de ponta para procedimentos venosos
APLICAÇÕES
Onde é utilizado.
- Ablação por laser endovenoso para varizes
ESPECIFICAÇÕES
Especificações técnicas.
Classificação
Dispositivo médico Classe II
Registro na NMPA
Lu Mech Reg. 20192010517
Fonte compatível
Fonte de laser de diodo fornecida por parceiro
Comprimento de onda
1470 nm
Programa de desenvolvimento
Indicações clínicas adicionais além do caso de uso endovenoso atual
DO VEMERIX INSIGHTS
Análise de mercado por trás deste produto
Guia do Comprador
Como verificar um pareamento fibra–console de EVLA de 1470 nm antes da adjudicação em 2026
Avalie a fibra e o console exatos em uma licitação de EVLA de 1470 nm por meio de sua compatibilidade em rotulagem, evidências de bancada e controles sobre substituições pós-adjudicação.
16 de novembro de 2026 · 43 min de leitura
Guia Regulatório
Via de Declaração de Dispositivos da Argentina: Qualifique o Importador Antes da Submissão
Separe a habilitación da empresa do importador argentino do dossiê da família de produtos, com uma planilha vinculada a fontes para casos pendentes, escopo e titularidade de evidências.
4 de novembro de 2026 · 14 min de leitura
Guia Regulatório
A FDA reteve uma remessa de dispositivos: quando o recondicionamento pode liberá-la
Associe a alegação de retenção a uma resposta com evidências ou a uma proposta do Formulário FDA 766 e, a seguir, acompanhe a autorização, a verificação e a liberação separadamente.
16 de outubro de 2026 · 19 min de leitura
Guia do Comprador
Aquisição de um negócio de dispositivos liberados: verifique a cadeia de titularidade do 510(k)
Um método de due diligence para compradores em transações de 510(k) nos EUA: comprove quem detém a liberação hoje, concilie quatro registros da FDA e de rotulagem e realize a transição de listagens, rótulos e registros do GUDID dentro do prazo.
14 de outubro de 2026 · 36 min de leitura
Guia Regulatório
O registro de importador de dispositivos na Tailândia não é autorização de produto
Verifique os documentos de estabelecimento, produto e remessa de um parceiro tailandês antes de se comprometer com o lançamento de dispositivos estéreis.
10 de outubro de 2026 · 22 min de leitura
Guia Regulatório
Importação de dispositivos estéreis de uso único para o Vietnã: o dossiê documental de 2026
Um checklist documental em etapas para a primeira remessa comercial: confirme o número de circulação vietnamita, encaminhe o CFS e as cartas de autorização e separe a rotulagem alfandegária das obrigações de liberação para o mercado.
9 de outubro de 2026 · 20 min de leitura
Guia Regulatório
A Ordem de junho de 2026 da Malásia abrange um laser de 1470 nm?
O P.U. (A) 10 menciona um laser de diodo de 800 nm. Uma fonte endovenosa de 1470 nm ou 980 nm e uma fibra passiva não constam na coluna 2. A seção 27 e a seção 5 constituem obrigações distintas.
2 de outubro de 2026 · 18 min de leitura
Guia Regulatório
Qual certificado cobre um dispositivo chinês após alteração de classe
Quando um fornecedor afirma que um ajuste de classe da NMPA alterou o certificado em arquivo, qual documento o comprador ainda pode citar e quando um embarque deve ser interrompido.
29 de setembro de 2026 · 18 min de leitura
Guia Regulatório
Colocação de Dispositivo Médico de Uso Único na Índia: A Via da CDSCO em 2026
Qual autorização indiana um dispositivo estéril de uso único realmente necessita, quem pode ser seu titular, o que o Second Schedule cobra e quais aprovações estrangeiras dispensam uma investigação clínica.
28 de setembro de 2026 · 18 min de leitura
Guia do Comprador
Honorários Médicos do Medicare 2026 para Ablação por Laser Endovenoso e Circuncisão: O Que É Trabalho, O Que É Despesa de Prática e o Que o CMS Precifica para o Kit
O trabalho é de $172.68 em ambos os ambientes no CPT 36478; a diferença de $733.49 entre o valor de consultório de $980.32 e o valor do médico em ambiente hospitalar de $246.83 é despesa de prática.
28 de setembro de 2026 · 19 min de leitura
Guia Regulatório
Introdução de Dispositivo Médico de Uso Único no Brasil: A Via da ANVISA em 2026
Um guia regulatório operacional para distribuidores internacionais de dispositivos médicos, compradores OEM e fabricantes estrangeiros que introduzem dispositivos de uso único estéreis no mercado brasileiro sob a RDC 751/2022, a RDC 848/2024, a transição do Código Único de 14 de agosto de 2026, a validade de 4 anos do CBPF via MDSAP, o reliance de AREE da IN 290/2024 e o banco de dados UDI do SIUD de 2026.
27 de setembro de 2026 · 20 min de leitura
Guia do Comprador
Uma fibra de laser de uso único pode ser reutilizada?
O que aceitar ou devolver quando uma clínica solicita a reesterilização de uma fibra de 1470 nm rotulada para uso único, apresenta uma IFU de fibra reutilizável ou trata um título GEX omisso como liberação.
22 de setembro de 2026 · 18 min de leitura
Guia do Comprador
Como a China pontuará as inspeções de fábrica a partir de 1 de novembro de 2026
A NMPA publicou o Aviso 14 em 15 de setembro de 2026; seus 200 itens graduados aplicam-se a partir de 1 de novembro de 2026. Até lá, o CFDA 2015 nº 218 permanece como o documento de inspeção in loco.
20 de setembro de 2026 · 16 min de leitura
Guia Regulatório
Esta remessa de Classe II da China já precisa de UDI
Um guia de inspeção de recebimento e prazos regulatórios para distribuidores internacionais, compradores de OEM/marca própria e líderes de compras hospitalares que avaliam remessas de dispositivos estéreis de Classe II da China, os prazos das variedades restantes do Comunicado 21, o catálogo do terceiro lote de 103 variedades e as isenções do Comunicado 15 em 18 de setembro de 2026.
18 de setembro de 2026 · 16 min de leitura
Guia do Comprador
Qual dossiê de segurança do laser pertence a uma remessa de fibras de 1470 nm
Um guia de inspeção de recebimento e qualificação de fornecedores para distribuidores internacionais de dispositivos médicos, líderes de engenharia clínica hospitalar e compradores OEM que avaliam remessas chinesas de fibras de laser endovenoso de 1470 nm, geradores fornecidos por parceiros, edições da IEC 60601-2-22, o Laser Notice 56 e a GB 9706.222 em 17 de setembro de 2026.
17 de setembro de 2026 · 18 min de leitura
Guia Técnico
Como revisar o arquivo de projeto e desenvolvimento de um fornecedor após a QMSR
Um guia de auditoria de recebimento para distribuidores de dispositivos médicos, OEMs e parceiros de marca própria: por que o 21 CFR 820.30 está reservado sob a QMSR, como a Seção 7.3 da ISO 13485:2016 assume as obrigações legais, o que o CP 7382.850 inspeciona em Projeto e Desenvolvimento, como a EN ISO 13485 e a GB/T 42061-2022 se sobrepõem ao arquivo, a transição do DHF para o arquivo de dispositivo médico e um protocolo de aceitação do comprador em 8 pontos.
15 de setembro de 2026 · 16 min de leitura
Guia do Comprador
Como qualificar uma fábrica chinesa de dispositivos médicos após o Comunicado 107 da NMPA: por que a ISO 13485, o MDSAP e um certificado de BPF de 2014 não são o dossiê de 1 de novembro de 2026, o que os Artigos 2–3, 17–21, 32, 91, 104 e 107–113 exigem, e por que uma licença de produção ou registro na NMPA não é BPF da China
Um guia operacional de qualificação de fábricas e auditoria de fornecedores para distribuidores internacionais, compradores de marcas próprias/OEM e equipes de compras hospitalares que avaliam fabricantes chineses de dispositivos médicos estéreis sob o Comunicado nº 107 de 2025 da NMPA, as Boas Práticas de Fabricação de 132 artigos em vigor a partir de 1 de novembro de 2026 e a revogação simultânea do Comunicado nº 64 de 2014 da CFDA.
8 de setembro de 2026 · 22 min de leitura
Guia Regulatório
Como Introduzir um Dispositivo Médico no Mercado Mexicano em 2026: Registro Sanitário versus Acordos de Equivalência de 2010 com FDA/Canadá e de 2012 com o Japão versus Via Abreviada da Opção F segundo os Lineamientos de 18 de Julho de 2025, Comitê Gestor do IMDRF versus MDSAP Exclusivamente para Certificados de BPF, Homoclave COFEPRIS-04-050 Ainda Física, o Visor de 20 de Agosto de 2026, Taxas Oficiais do Artigo 195-A da LFD e Por Que CE / 510(k) / NMPA / MDSAP Não Substituem um Registro Sanitário Mexicano
Um guia regulatório operacional para distribuidores internacionais de dispositivos médicos, compradores OEM e fabricantes estrangeiros que introduzem dispositivos estéreis de uso único no mercado mexicano nos termos dos Artigos 262 e 376 da Ley General de Salud, das classes de risco do Artigo 83 do RIS, dos acordos de equivalência de 2010 com FDA/Canadá e de 2012 com o Japão, e da via abreviada da Opção F de 18 de julho de 2025.
7 de setembro de 2026 · 22 min de leitura
Guia Regulatório
Como introduzir um dispositivo médico no mercado japonês em 2026: Titular de Autorização de Comercialização versus MAH Designado sob os Artigos 23-2 e 23-2-17 da Lei PMD, Registro de Fabricante Estrangeiro sob o Artigo 23-2-4 versus Acreditação de Medicamentos, Todokede versus Ninsho versus Shonin, Portaria 169 e MDSAP, taxas oficiais em ienes e por que CE / 510(k) / NMPA / HSA não substituem uma licença japonesa
Um guia regulatório operacional para distribuidores internacionais de dispositivos médicos, compradores de OEM e fabricantes estrangeiros que introduzem dispositivos estéreis de uso único no mercado japonês sob os Artigos 23-2, 23-2-4 e 23-2-17 da Lei PMD, a Portaria 169 do MHLW e as tabelas oficiais de taxas da PMDA.
5 de setembro de 2026 · 15 min de leitura
Guia Técnico
Como revisar o dossiê de controle de produção e processos de um fornecedor após a QMSR: por que o 21 CFR 820.70, 820.75 e 820.80 estão reservados, o que a cláusula 7.5 da ISO 13485 e o 21 CFR 820.45 exigem, o que o Compliance Program 7382.850 inspeciona em Produção e Prestação de Serviços e por que uma pasta de DHR ou uma listagem de esterilizador terceirizado não é o dossiê
Um guia campo a campo de revisão de dossiê para distribuidores de dispositivos médicos, compradores OEM e equipes de compras hospitalares que avaliam fornecedores de produtos estéreis de uso único após 2 de fevereiro de 2026: por que o 21 CFR 820.70, 820.75 e 820.80 estão reservados, o que a cláusula 7.5 da ISO 13485 e o 21 CFR 820.45 determinam para produção, validação de processo e inspeção de rotulagem, e como o Compliance Program 7382.850 da FDA audita Produção e Prestação de Serviços.
4 de setembro de 2026 · 16 min de leitura
Guia Regulatório
Como colocar um dispositivo médico no mercado coreano em 2026: Permissão de Atividade de Importação versus Notificação, Certificação ou Aprovação de Item, KGMP e Reconhecimento de Conformidade de SGQ após a Lei nº 21263, taxas oficiais nos termos do Artigo 65 da Regra de Execução e por que CE / 510(k) / NMPA / HSA não substituem uma licença do MFDS
Um guia regulatório operacional para distribuidores internacionais de dispositivos médicos, compradores OEM e fabricantes que colocam dispositivos estéreis de uso único no mercado da República da Coreia nos termos da Lei de Dispositivos Médicos, das taxas do Artigo 65 da Regra de Execução e das regras de conformidade de SGQ da Lei nº 21263.
3 de setembro de 2026 · 14 min de leitura
Guia Técnico
Como revisar o arquivo de CAPA e reclamações de um fornecedor após a QMSR: por que o 21 CFR 820.100 e o 820.198 estão reservados, o que as cláusulas 8.2.2 / 8.3 / 8.5.2 / 8.5.3 da ISO 13485 e o 21 CFR 820.35 exigem, o que o Compliance Program 7382.850 inspeciona e por que um relatório de MDR não é o arquivo de reclamações
Um guia de auditoria de recebimento para distribuidores de dispositivos médicos, OEMs e equipes de compras hospitalares: por que o 21 CFR 820.100 e o 820.198 estão reservados sob a QMSR, como as cláusulas 8.2.2, 8.3, 8.5.2 e 8.5.3 da ISO 13485 assumem as obrigações legais, o que o 21 CFR 820.35 acrescenta além disso, o que o CP 7382.850 inspeciona em Medição, Análise e Melhoria, por que um relatório de MDR não é o arquivo de reclamações e um protocolo de aceitação do comprador em 7 pontos.
2 de setembro de 2026 · 18 min de leitura
Guia Regulatório
Como colocar um dispositivo médico no mercado de Singapura em 2026: SMDR versus notificação de Classe A versus Dealer Licence versus Registrant, rotas de avaliação GN-15 R13 e reliance na MDA da Malásia, taxas oficiais vigentes em 26 de março de 2026, e por que CE / 510(k) / NMPA não substituem uma listagem na HSA
Um guia definitivo e orientado à tomada de decisões para fabricantes internacionais e distribuidores em Singapura: como navegar pelo registro de dispositivos médicos na Health Sciences Authority (HSA) de Singapura, listagens no SMDR, notificações de Classe A no SHARE, mandatos de Registrant, licenças de dealer, vias de avaliação GN-15 R13 e tabelas de taxas de 2026.
1 de setembro de 2026 · 14 min de leitura
Guia Técnico
Como analisar os controles de compras e o dossiê de terceirização de um fornecedor após a QMSR: por que o 21 CFR 820.50 está reservado, o que as cláusulas 4.1.5 e 7.4 da ISO 13485 exigem, o que o Compliance Program 7382.850 inspeciona e um checklist de aceitação do comprador
Um guia prático de auditoria do comprador para dossiês de compras e terceirização de dispositivos médicos: por que o 21 CFR 820.50 está reservado sob a QMSR, como as cláusulas 4.1.5 e 7.4 da ISO 13485 estabelecem as obrigações legais, o que o Compliance Program 7382.850 da FDA inspeciona, por que os relatórios de auditoria de fornecedores não estão mais isentos e um checklist de aceitação no recebimento em 7 pontos.
31 de agosto de 2026 · 19 min de leitura
Guia Regulatório
Como colocar um dispositivo médico no mercado canadense em 2026: Medical Device Licence versus Medical Device Establishment Licence versus Classe I, MDSAP como condição de licença e não como substituto, taxas oficiais a partir de 1 de abril de 2026 e por que a data de entrada em vigor do SOR/2026-110 é contada a partir do registro, e não do boletim do MDCP
Um guia de decisão operacional para distribuidores internacionais de dispositivos médicos, compradores de private-label/OEM e fabricantes estrangeiros: como navegar pelas Medical Device Licences (MDL) da Health Canada sob o artigo 26 do SOR/98-282, pelas Medical Device Establishment Licences (MDEL) segundo a Tabela 1 do GUI-0016, pela condição obrigatória de submissão do sistema de qualidade MDSAP, pela classificação de risco do Anexo 1, pelas taxas oficiais de 1 de abril de 2026, incluindo a MDL de private-label, pelos limites de verificação de listagem no MDALL versus MDEL e pelo cronograma de entrada em vigor da modernização do SOR/2026-110.
30 de agosto de 2026 · 22 min de leitura
Guia Regulatório
Como colocar um dispositivo médico no mercado australiano em 2026: inclusão no ARTG versus patrocinador australiano versus Manufacturer Evidence, classificação da TGA, evidências de reguladores estrangeiros comparáveis e por que a UDI de 1 de julho de 2026 só começa após conhecer a classe da TGA
Um guia de decisão operacional para distribuidores internacionais, compradores de marcas próprias/OEM e fabricantes estrangeiros: como navegar pela inclusão no Australian Register of Therapeutic Goods (ARTG) sob a Therapeutic Goods Act 1989, a obrigatoriedade do patrocinador australiano, a pré-aprovação de Manufacturer Evidence, a classificação de risco da TGA (Classes I, IIa, IIb, III), as vias de Reguladores Estrangeiros Comparáveis (COR), as tabelas de taxas de julho de 2026 e a implementação da Identificação Única de Dispositivos (AusUDID) escalonada por classe em 1 de julho de 2026.
29 de agosto de 2026 · 20 min de leitura
Guia Técnico
Como revisar o Arquivo de Gerenciamento de Risco da ISO 14971 de um fornecedor: o que o QMSR realmente exige após 2 de fevereiro de 2026, EN ISO 14971:2019+A11:2021 para o MDR, a GB/T 42062-2022 da China e um checklist de aceitação do comprador
Um guia prático de auditoria do comprador para arquivos de gerenciamento de risco de dispositivos médicos: separando as exigências de processo do QMSR sob a ISO 13485 da conformidade com a ISO 14971, verificando a EN ISO 14971:2019+A11:2021 para o MDR da UE, navegando pela GB/T 42062-2022 da China e executando um protocolo de aceitação no recebimento de 7 pontos.
27 de agosto de 2026 · 18 min de leitura
Guia Regulatório
Como introduzir um dispositivo médico no mercado saudita em 2026: MDMA versus Representante Autorizado versus Licença de Estabelecimento, classes A–D da SFDA, taxas de 2025 e as regras de agrupamento de maio de 2026
Um guia de decisão operacional para distribuidores internacionais, compradores de marcas próprias/OEM e fabricantes estrangeiros: como navegar pelos requisitos de MDMA do Reino da Arábia Saudita sob a Lei M/54, a via de Avaliação de Dossiê Técnico, as classes A–D da SFDA (MDS-G008), a tabela de taxas de maio de 2025, os critérios de agrupamento de 3 de maio de 2026 (MDS-G028), mandatos de Representante Autorizado, licenciamento de estabelecimento de importador e verificação de desembaraço portuário.
25 de agosto de 2026 · 18 min de leitura
Guia Regulatório
Qual Parte É o Dispositivo? Como os Registros Públicos Separam Fibras de Laser Endovenoso, Geradores e Kits (2026)
Compradores dizem ‘o laser’. Certificados citam uma fibra, um gerador ou um sistema vago.
24 de agosto de 2026 · 39 min de leitura
Guia Regulatório
Como colocar um dispositivo médico no mercado da Grã-Bretanha em 2026: quando uma marcação CE válida é suficiente, quando a UKCA é exigida, nomeação de uma Pessoa Responsável no Reino Unido, registro na MHRA e as regras de PMS de junho de 2025 que já se aplicam
Um guia de decisão operacional para distribuidores internacionais, compradores OEM e fabricantes fora do Reino Unido: como navegar pelos prazos de reconhecimento da marcação CE na Grã-Bretanha (2028 vs. 2030), os requisitos da UKCA sob o UK MDR 2002, os mandatos de Pessoa Responsável no Reino Unido, o registro no DORS e as taxas de 2026, as regras do EUDAMED para a Irlanda do Norte e as obrigações de vigilância pós-mercado em vigor desde junho de 2025.
23 de agosto de 2026 · 19 min de leitura
Guia Técnico
Como revisar o dossiê de biocompatibilidade ISO 10993 de um fornecedor: desfechos por contato e duração, a transição para a edição de 2025 (prazo do FDA em julho de 2029) e uma lista de verificação de aceitação para EUA/UE/China
Um guia prático de auditoria para compradores sobre dossiês de segurança biológica de dispositivos médicos: correspondência de desfechos com a categoria e duração de contato, verificação da forma final do artigo de teste, condução da transição para a ISO 10993-1:2025 entre o FDA, o MDR da UE e a NMPA da China, e identificação de lacunas desqualificantes no dossiê.
22 de agosto de 2026 · 18 min de leitura
Guia Regulatório
Como verificar um Certificado de Livre Venda de dispositivo médico: guia do distribuidor para CFS e certificados de exportação, verificação de autoridades emissoras (FDA, UE, MHRA do Reino Unido, NMPA) e identificação de sinais de alerta
Um guia prático de verificação campo a campo para certificados de exportação de dispositivos médicos: autenticação de CFGs da FDA via FECV, validação de certificados do Artigo 60 do MDR da UE, verificação de documentos de venda livre da MHRA do Reino Unido, navegação pelas reformas de certificados de exportação da China de maio de 2026 e conciliação do escopo com a sua RFQ.
21 de agosto de 2026 · 19 min de leitura
Guia Regulatório
Como verificar um certificado ISO 13485: guia do distribuidor para ler o escopo do certificado de SGQ, verificar a acreditação do organismo de certificação e diferenciar um certificado autêntico de um falso
Guia prático de leitura de certificados campo a campo, tabela de correspondência entre escopo e SKU, fluxo de verificação no IAF CertSearch e de organismos de acreditação, decodificador da transição da Global ACI em 2026, triagem de certificados falsos/fraudulentos e relação de evidências para contratos de distribuição.
20 de agosto de 2026 · 18 min de leitura
Guia Regulatório
Como verificar uma liberação 510(k) da FDA: guia do distribuidor para checar um número K, analisar o registro de liberação e diferenciar liberação, registro e listagem
Um fluxo prático de verificação em cinco etapas, matriz de correspondência de cinco campos, decodificador de registro versus liberação, regras de exceção para dispositivos isentos e anexo de evidências contratuais para distribuidores internacionais de dispositivos médicos.
19 de agosto de 2026 · 18 min de leitura
Guia Regulatório
Como verificar um registro de dispositivo médico chinês: guia do distribuidor para ler o número de um certificado da NMPA, checar validade, escopo e cancelamentos
Um fluxo prático de verificação em cinco etapas, decodificador de número de certificado, guia de banco de dados público e anexo de comprovações para contratos de distribuição para distribuidores internacionais que qualificam fornecedores chineses de dispositivos médicos.
16 de agosto de 2026 · 16 min de leitura
Guia do Comprador
O que o registro do MAUDE e de recalls da FDA revela sobre falhas em fibras de laser endovenoso: um mapa de evidências pós-comercialização para compras vasculares e triagem de fornecedores
Uma análise original de vigilância da FDA de 186 liberações de fibras de laser, 68 recalls e 114 relatos de eventos adversos no MAUDE (2023–2026), traduzida em critérios de aceitação no recebimento vascular e testes de qualificação de fornecedores.
10 de agosto de 2026 · 15 min de leitura
Guia do Comprador
Ablação Térmica vs. Não Térmica de Varizes: Guia de Seleção Tecnológica e Qualificação de Fornecedores para Linhas de Serviços Vasculares e Distribuidores (Fibra Laser EVLA vs. RFA vs. MOCA vs. Oclusão com Cianoacrilato)
As plataformas de ablação de varizes térmicas (EVLA, RFA) e não térmicas (MOCA, oclusão com cianoacrilato) situam-se em patamares regulatórios distintos. As fibras de laser EVLA (FDA GEX, Classe II 510(k)) e os cateteres de RFA/MOCA (GEI/KRA, Classe II 510(k)) obtêm liberação por equivalência substancial, enquanto a oclusão venosa com cianoacrilato (VenaSeal, PJQ, Classe III PMA) é um dispositivo PMA de fabricante único com zero predicados 510(k). Avalie a adequação regulatória, os dossiês de evidências do fornecedor e a economia do fluxo de trabalho de consumíveis juntamente com os dados clínicos de oclusão antes de comprometer o portfólio ou o volume de RFQs.
7 de agosto de 2026 · 16 min de leitura
Guia do Comprador
Preço e Custo Total de Propriedade de Sistemas de Laser Endovenoso de 1470 nm: Uma Estrutura de Custos de Console, Fibra, Acessórios e por Procedimento
Um guia do comprador B2B e estrutura de custo total de propriedade para diretores clínicos, distribuidores e equipes de compras que avaliam sistemas de ablação por laser endovenoso (EVLA) de 1470 nm.
5 de agosto de 2026 · 32 min de leitura
Guia Regulatório
Transferência de Projeto e Controle de Mudanças para Dispositivos Médicos: Checklist de Entrega e Classificação de Mudanças sob o QMSR / ISO 13485 para Fabricantes Legais e Fabricantes Contratados
Um checklist regulatório prático para fabricantes legais, proprietários de marcas OEM e fabricantes contratados que executam transferência de projeto e classificam mudanças pós-mercado sob o QMSR da FDA, a ISO 13485, o MDR da UE e a NMPA.
3 de agosto de 2026 · 16 min de leitura
Guia Regulatório
Registro e distribuição de fibra de laser endovenoso de uso único: pacote de evidências para registro e entrada no mercado nos EUA (FDA 510(k)), na UE (MDR) e na China (NMPA)
Um guia regulatório de entrada no mercado para distribuidores de dispositivos médicos e líderes de assuntos regulatórios que preparam pacotes de evidências de registro para o FDA 510(k) dos EUA, a Classe IIb do MDR da UE e a NMPA da China para fibras de laser médico de uso único de 1470 nm.
3 de agosto de 2026 · 18 min de leitura
Guia do Comprador
Fabricação sob contrato de dispositivos médicos (2026): checklist de evidências do comprador para dispositivos estéreis de uso único
Um certificado ISO 13485 é a pergunta inicial—não a resposta.
3 de agosto de 2026 · 24 min de leitura
Guia Técnico
Embalagem de Barreira Estéril e Validação de Prazo de Validade para Dispositivos Médicos de Uso Único: Um Guia de Aceitação segundo a ISO 11607 e Envelhecimento Acelerado
Atender à ISO 11607 exige mais do que uma embalagem pouch de sala limpa — requer um processo validado de conformação e selagem sob a Parte 2, cálculos de envelhecimento acelerado de Arrhenius conforme a ASTM F1980 confirmados por estabilidade em tempo real, simulação de transporte segundo a ASTM D4169 e critérios de resistência e integridade de selagem para liberação de lote.
3 de agosto de 2026 · 16 min de leitura
Guia Regulatório
Identificação Única de Dispositivos (UDI) para Dispositivos Médicos de Uso Único de Marca Própria e OEM: Uma Matriz de Decisão para EUA (FDA), UE (MDR/EUDAMED) e China (NMPA)
Como determinar quem detém o UDI-DI, qual agência emissora utilizar e quando a submissão ao banco de dados se torna obrigatória nos termos do 21 CFR 830, do Artigo 27 do MDR da UE e das Regras de UDI da NMPA.
3 de agosto de 2026 · 22 min de leitura
Análise de Mercado
Do Stripping à Luz: A Transição Global para a Ablação Endovenosa de Varizes
Como o padrão de tratamento migrou do stripping venoso aberto para o tratamento endovenoso minimamente invasivo — e por que o consumível de uso único recorrente, e não o console de laser, é o prêmio estratégico para fabricantes e distribuidores de dispositivos.
21 de junho de 2026 · 25 min de leitura
MAIS EM ENERGIA LASER
Produtos relacionados
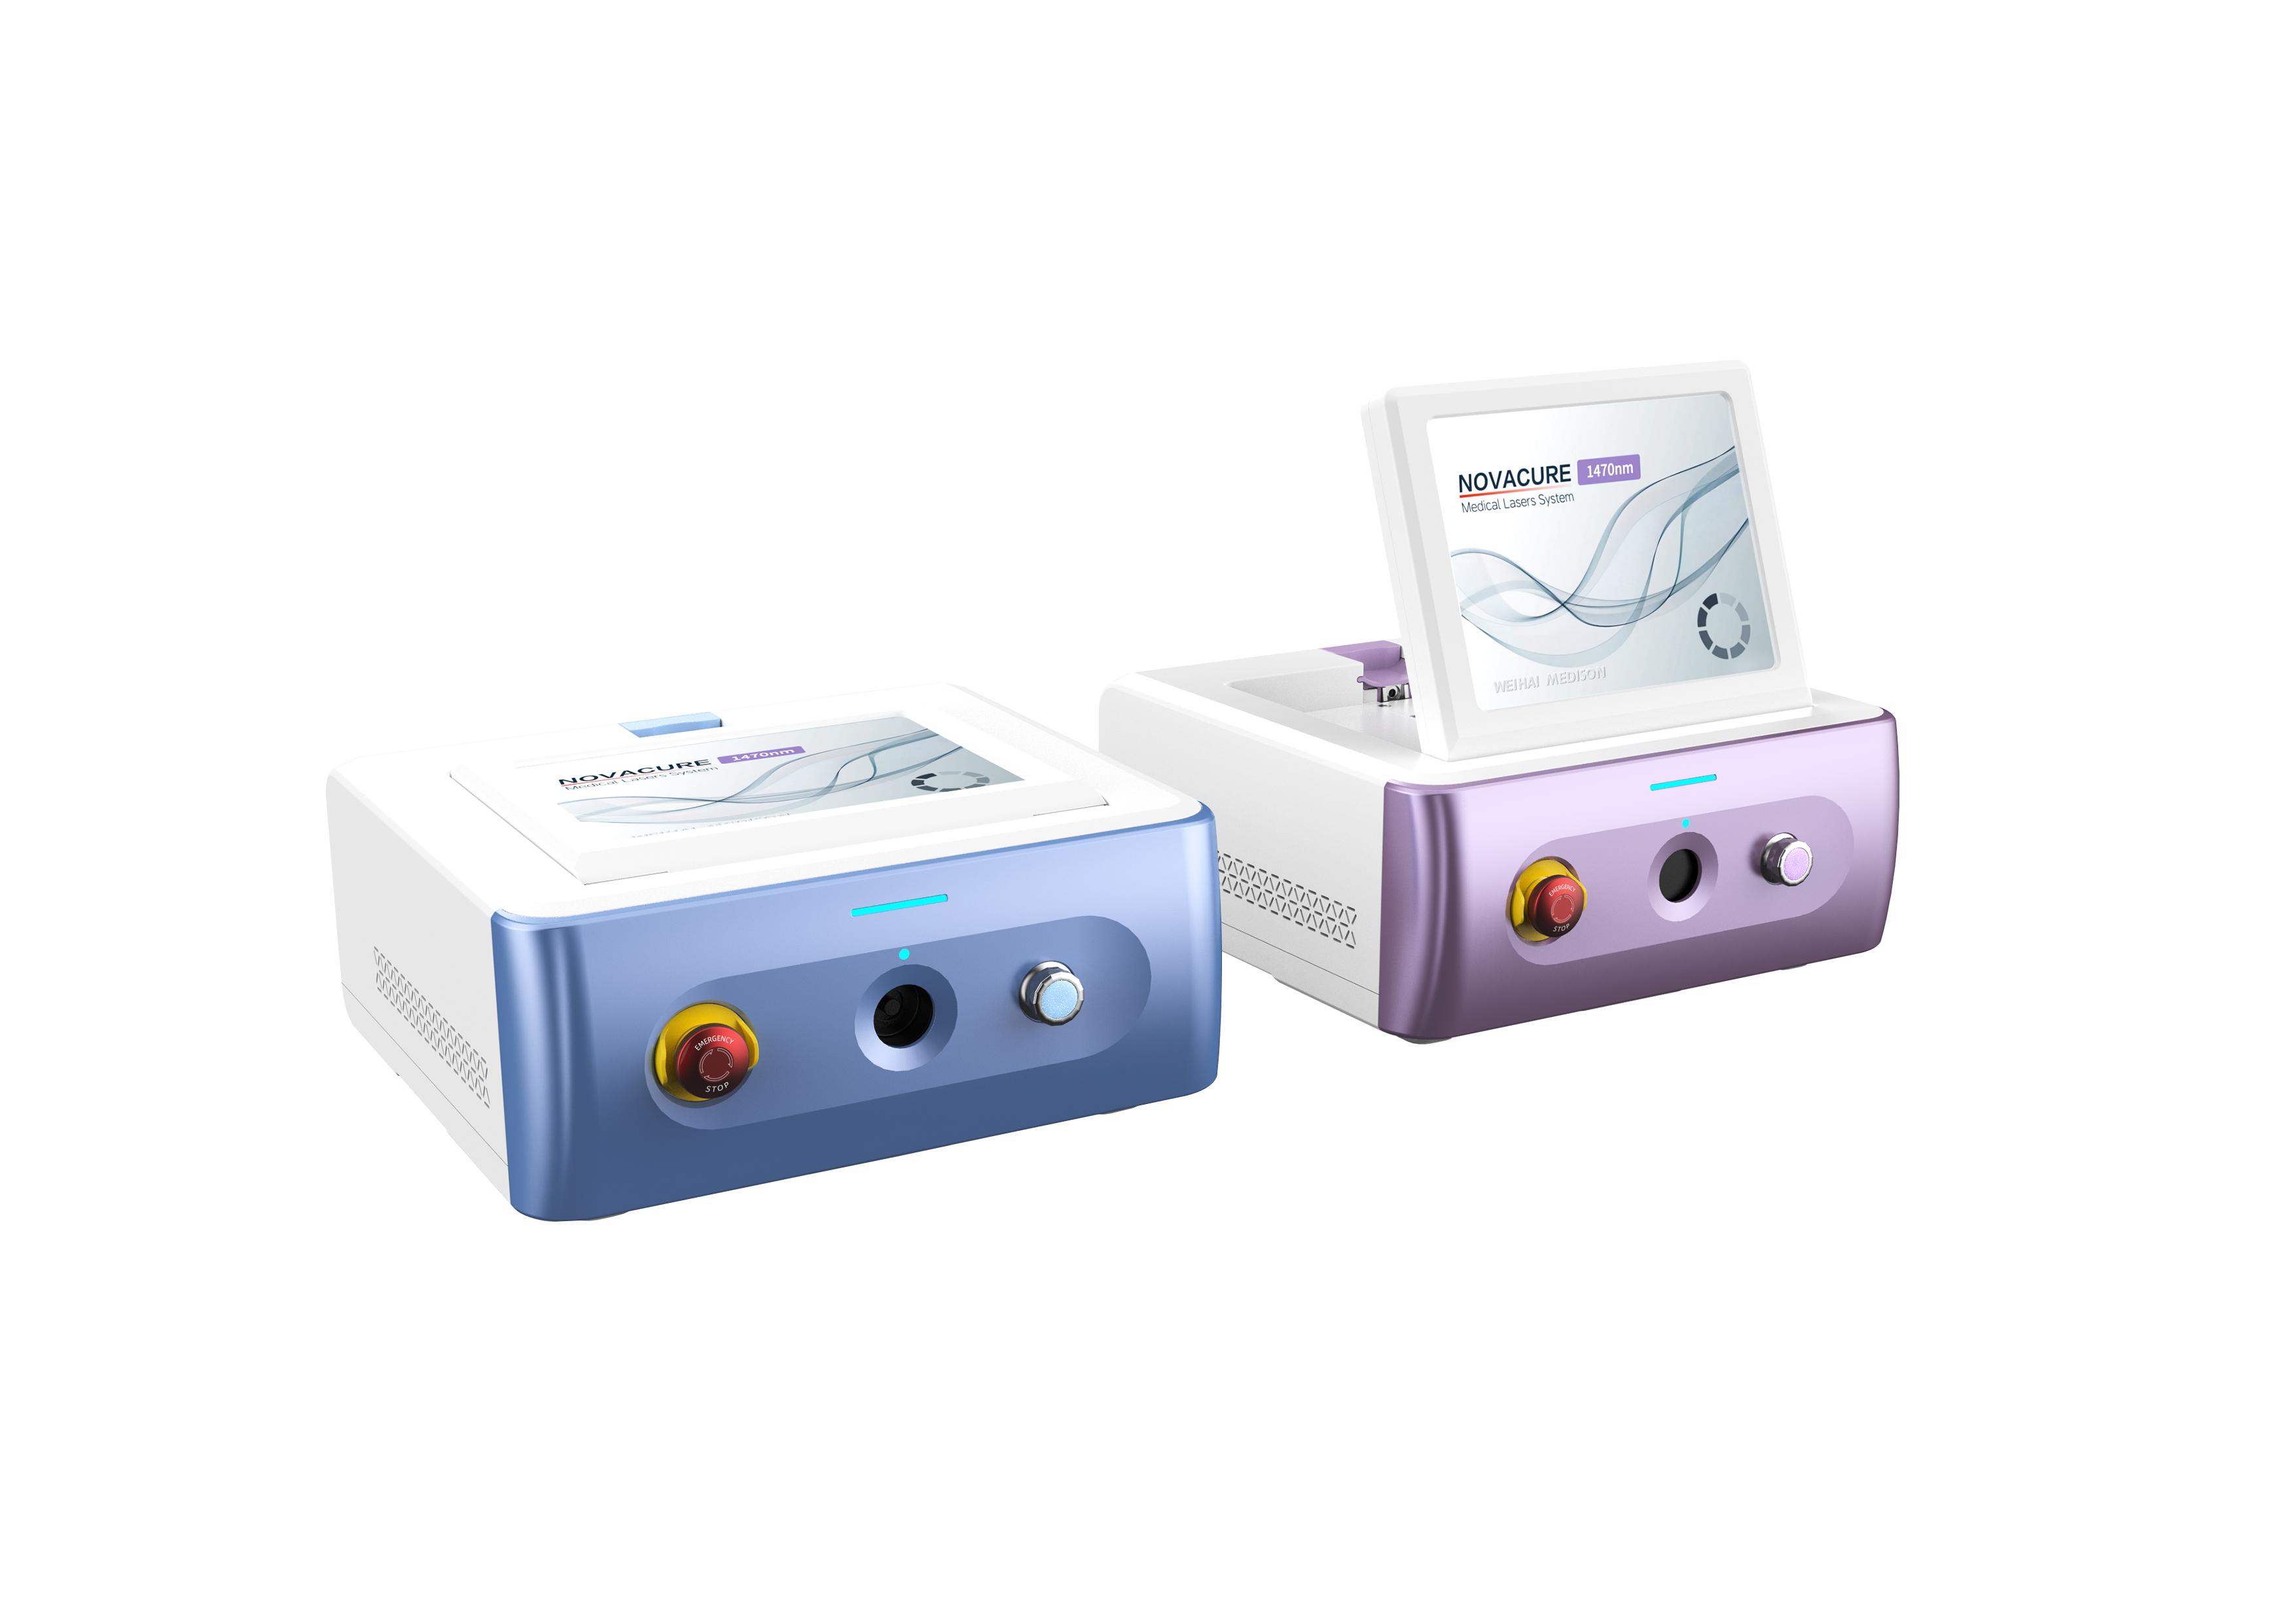
Pronto para avaliar Fibra médica a laser descartável?
Unidades de amostra normalmente são enviadas em menos de 10 dias úteis para compradores qualificados. Distribuidores — consulte sobre exclusividade territorial.