07Énergie laser · Chirurgie vasculairePRODUIT PHARE
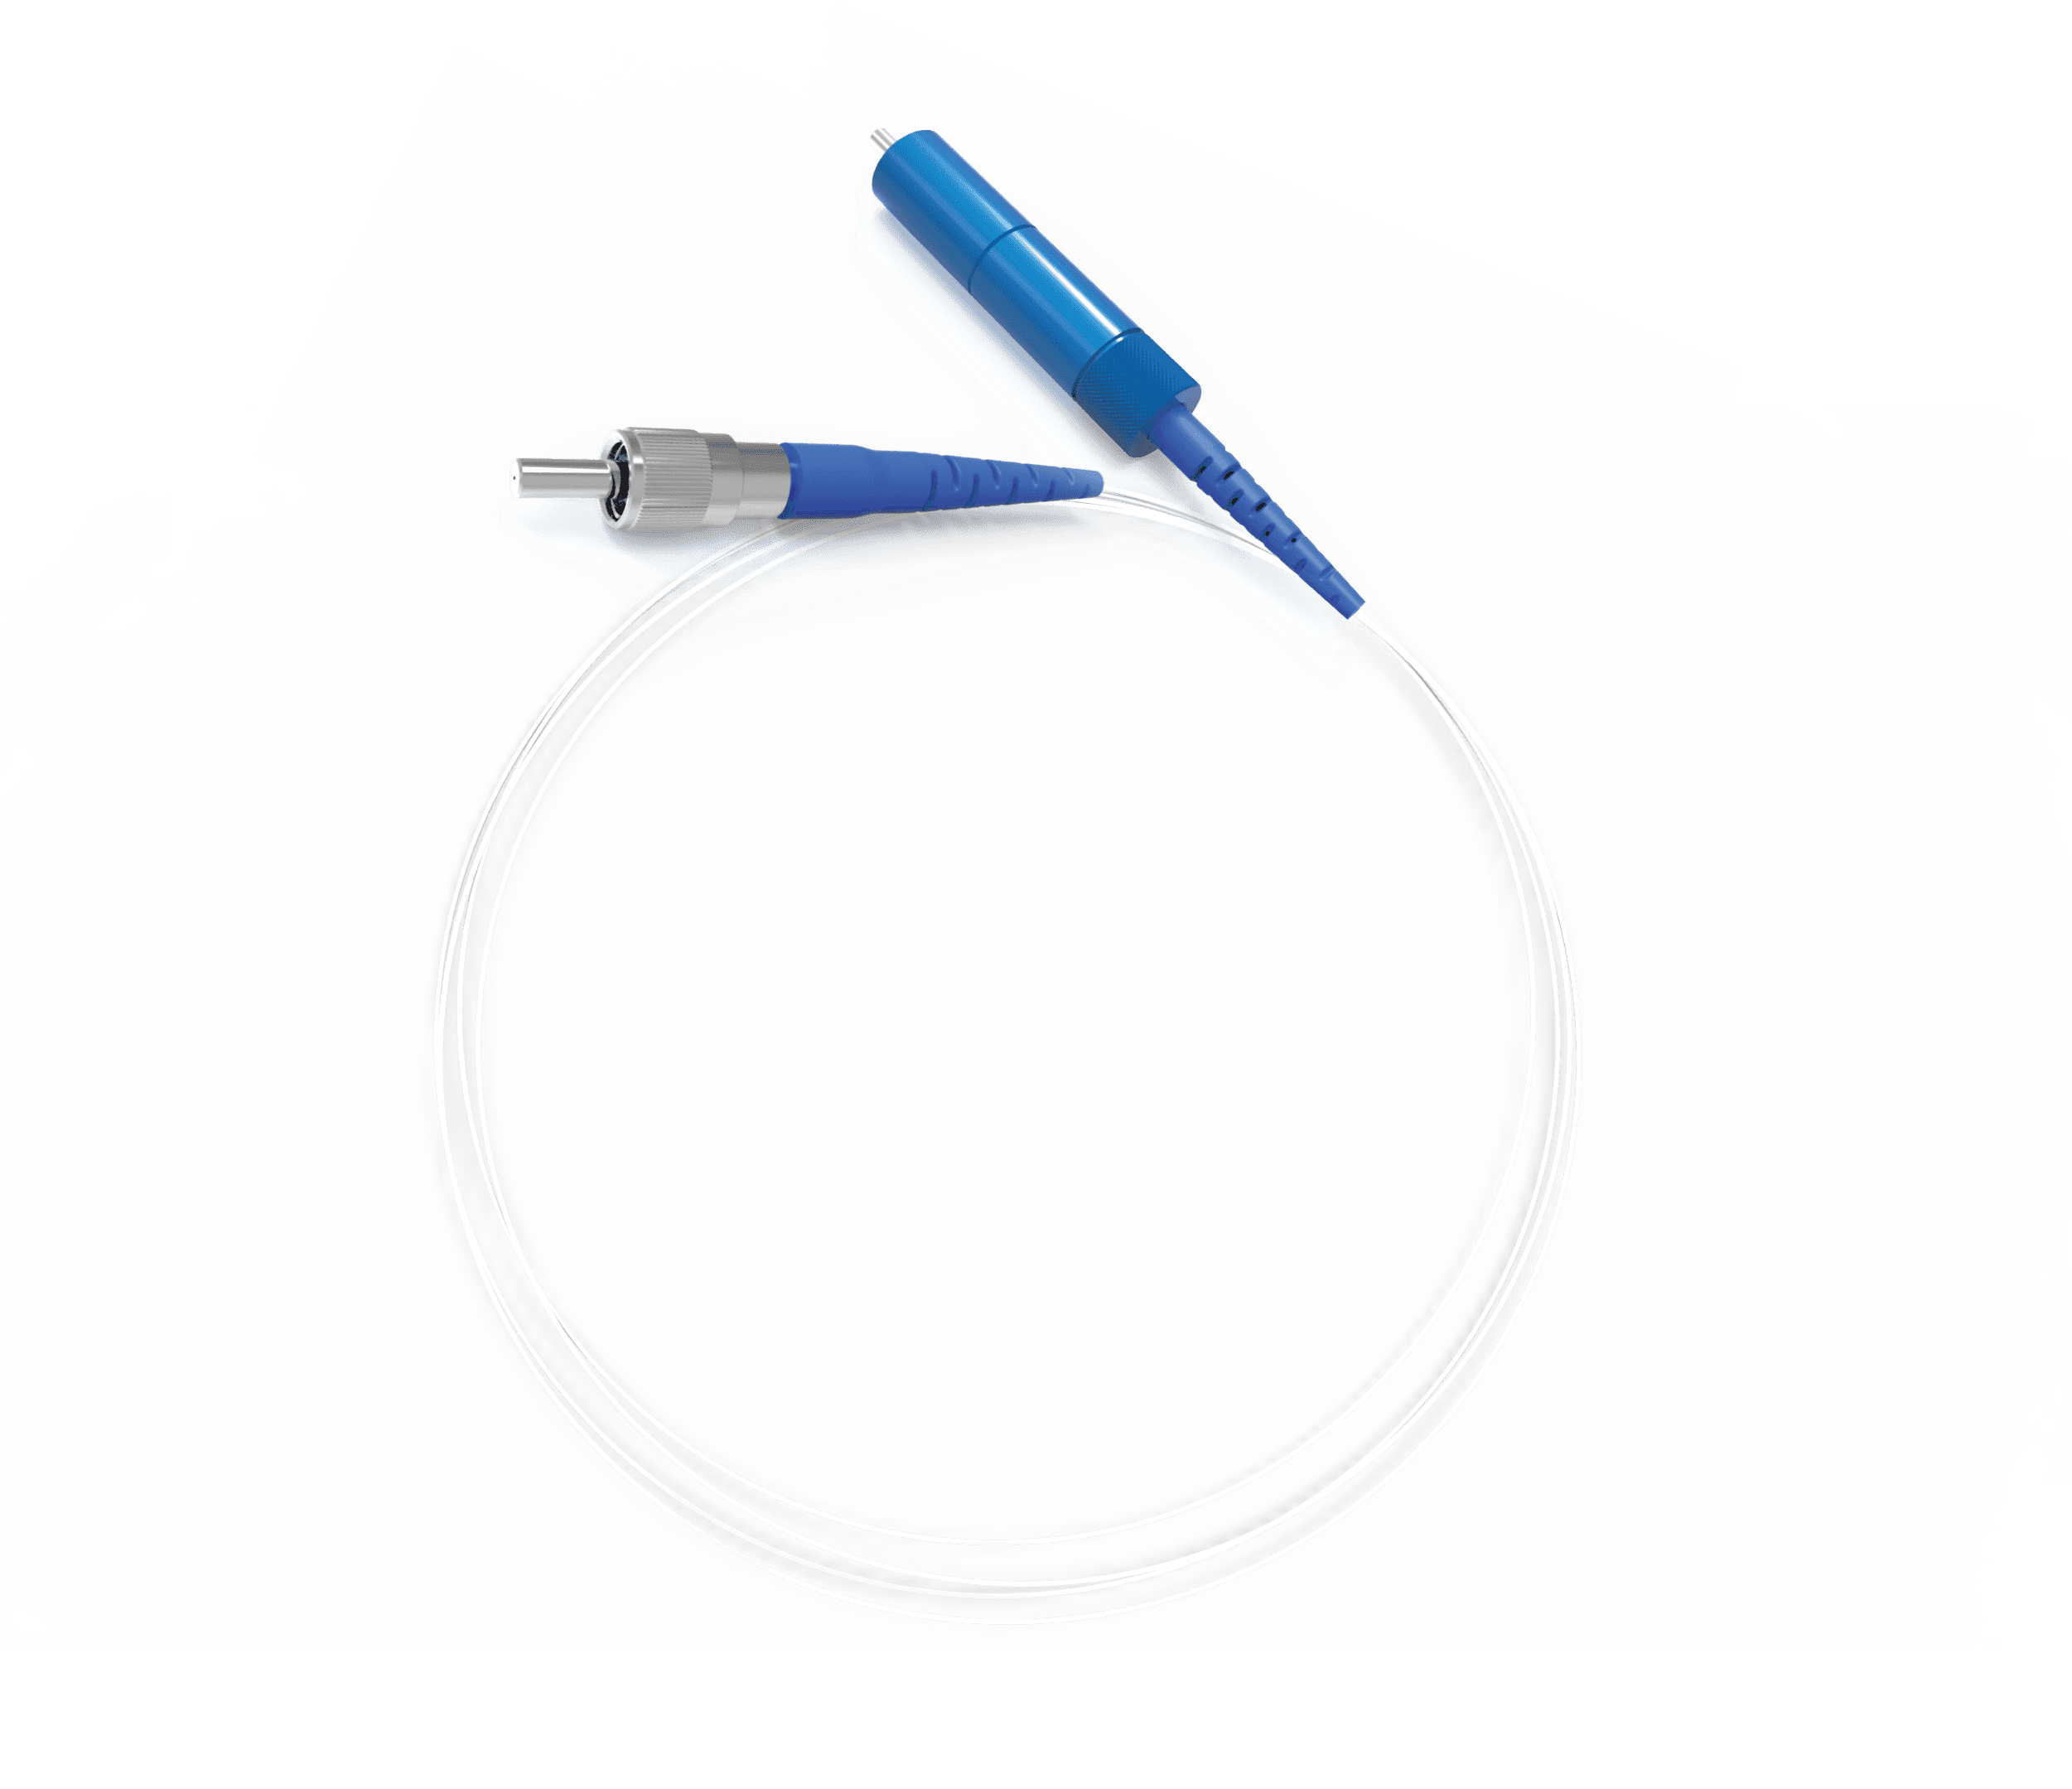
Fibre de laser endoveineux à usage unique 1470 nm
Fibre laser médicale à usage unique enregistrée auprès de la NMPA pour les procédures endoveineuses à 1470 nm.
Classification
Classe II
Enreg. NMPA
Lu Mech Reg. 20192010517
La fibre laser médicale à usage unique de Medison, enregistrée auprès de la NMPA, constitue le consommable central de la plateforme d'énergie laser endoveineuse à 1470 nm de VEMERIX. Elle s'associe à une source laser à diode fournie par un partenaire pour le traitement des varices.
CARACTÉRISTIQUES PRINCIPALES
Ce qui assure son fonctionnement.
- À usage unique, stérile, sous emballage individuel
- Conçue pour égaler les standards de performance des dispositifs de référence internationaux de premier plan pour l'ablation par laser endoveineux
- Conçue pour les procédures par laser endoveineux à 1470 nm
- Plusieurs géométries d'embout pour les interventions veineuses
APPLICATIONS
Domaines d'utilisation.
- Ablation par laser endoveineux pour les varices
SPÉCIFICATIONS
Spécifications techniques.
Classification
Dispositif médical de classe II
Enregistrement NMPA
Lu Mech Reg. 20192010517
Source compatible
Source laser à diode fournie par un partenaire
Longueur d'onde
1470 nm
Programme de développement
Indications cliniques supplémentaires au-delà du cas d'usage endoveineux actuel
ISSU DES ANALYSES VEMERIX
L'analyse de marché à l'origine de ce produit
Guide d'achat
Comment vérifier l'appariement fibre–console EVLA à 1470 nm avant attribution en 2026
Évaluez la fibre et la console exactes d'un appel d'offres EVLA à 1470 nm selon leur compatibilité indiquée sur l'étiquetage, les données d'essais sur banc et les contrôles des substitutions après attribution.
16 novembre 2026 · 43 min de lecture
Guide réglementaire
Voie de déclaration des dispositifs médicaux en Argentine : qualifier l'importateur avant le dépôt
Distinguer l'habilitation (« habilitación ») d'entreprise de l'importateur argentin du dossier de la famille de produits, avec une feuille de travail liée aux sources pour les dossiers en cours, le périmètre et la titularité des éléments de preuve.
4 novembre 2026 · 14 min de lecture
Guide réglementaire
La FDA a retenu une expédition de dispositifs : quand le reconditionnement peut en permettre la mainlevée
Faites correspondre le motif de rétention à une réponse étayée par des preuves ou à une proposition sur formulaire FDA 766, puis suivez séparément l’autorisation, la vérification et la mainlevée.
16 octobre 2026 · 19 min de lecture
Guide d'achat
Acquisition d'une activité de dispositifs autorisés : vérifier la chaîne de propriété du 510(k)
Une méthode de due diligence pour l'acquéreur lors de transactions relatives à des 510(k) américains : prouver qui détient l'autorisation aujourd'hui, rapprocher quatre registres de la FDA et de l'étiquetage, et transférer les listings, étiquettes et enregistrements GUDID dans les délais.
14 octobre 2026 · 36 min de lecture
Guide réglementaire
L'enregistrement d'un importateur de dispositifs en Thaïlande ne vaut pas autorisation de produit
Vérifiez les documents d'établissement, de produit et d'expédition d'un partenaire thaïlandais avant de vous engager dans le lancement d'un dispositif stérile.
10 octobre 2026 · 22 min de lecture
Guide réglementaire
Importer des dispositifs stériles à usage unique au Vietnam : le dossier documentaire 2026
Une liste de contrôle documentaire par étapes pour une première expédition commerciale : confirmer le numéro de circulation vietnamien, acheminer le CFS et les lettres d'autorisation, et séparer l'étiquetage douanier des obligations de mise sur le marché.
9 octobre 2026 · 20 min de lecture
Guide réglementaire
L’arrêté malaisien de juin 2026 couvre-t-il un laser de 1470 nm ?
Le P.U. (A) 10 désigne un laser à diode de 800 nm. Une source endoveineuse de 1470 nm ou 980 nm, ainsi qu’une fibre passive, ne figurent pas dans la colonne 2. L’article 27 et l’article 5 constituent des obligations distinctes.
2 octobre 2026 · 18 min de lecture
Guide réglementaire
Quel certificat couvre un dispositif chinois après un changement de classe
Lorsqu'un fournisseur indique qu'un ajustement de classe de la NMPA a modifié le certificat figurant au dossier, quel document un acheteur peut encore citer, et quand une expédition doit cesser.
29 septembre 2026 · 18 min de lecture
Guide réglementaire
Mise sur le marché d'un dispositif médical à usage unique en Inde : la voie CDSCO en 2026
Quelle autorisation indienne est réellement requise pour un dispositif stérile à usage unique, qui peut la détenir, quels sont les frais de la Deuxième Annexe et quelles homologations étrangères dispensent d'une investigation clinique.
28 septembre 2026 · 18 min de lecture
Guide d'achat
Honoraires médicaux Medicare 2026 pour l'ablation par laser endoveineux et la circoncision : ce qui relève du travail, ce qui relève des frais d'exercice et ce que les CMS tarifient pour le kit
Le travail est de 172.68 $ dans les deux cadres pour le code CPT 36478 ; l'écart de 733.49 $ entre le montant en cabinet de 980.32 $ et le montant médecin en établissement de 246.83 $ correspond aux frais d'exercice.
28 septembre 2026 · 19 min de lecture
Guide réglementaire
Mise sur le marché d'un dispositif médical à usage unique au Brésil : la voie ANVISA en 2026
Un guide réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux fabricants étrangers mettant sur le marché brésilien des dispositifs stériles à usage unique, au titre de la RDC 751/2022, de la RDC 848/2024, de la transition vers le Código Único du 14 août 2026, de la validité de 4 ans du CBPF via le MDSAP, de la reconnaissance AREE de l'IN 290/2024 et de la base de données UDI SIUD de 2026.
27 septembre 2026 · 20 min de lecture
Guide d'achat
Une fibre laser à usage unique peut-elle être réutilisée ?
Ce qu'il convient d'accepter ou de rejeter lorsqu'une clinique demande de restériliser une fibre 1470 nm étiquetée à usage unique, fournit une notice d'utilisation de fibre réutilisable ou assimile un intitulé GEX muet à une autorisation.
22 septembre 2026 · 18 min de lecture
Guide d'achat
Comment la Chine évaluera les inspections d'usines à compter du 1 novembre 2026
La NMPA a publié l'Avis n° 14 le 15 septembre 2026 ; ses 200 points de contrôle cotés s'appliquent à compter du 1 novembre 2026. D'ici là, le document CFDA 2015 n° 218 demeure le dossier d'inspection sur site de référence.
20 septembre 2026 · 16 min de lecture
Guide réglementaire
Cette expédition chinoise de classe II nécessite-t-elle déjà un UDI
Un guide de contrôle à réception et de calendrier réglementaire destiné aux distributeurs internationaux, aux acheteurs OEM/marques propres et aux responsables des achats hospitaliers évaluant les expéditions de dispositifs stériles chinois de classe II, les échéances de l'Avis 21 pour les variétés restantes, le catalogue des 103 variétés du troisième lot et les exemptions de l'Avis 15 au 18 septembre 2026.
18 septembre 2026 · 16 min de lecture
Guide d'achat
Quel dossier de sécurité laser doit accompagner une expédition de fibres de 1470 nm
Un guide de contrôle à réception et de qualification des fournisseurs destiné aux distributeurs internationaux de dispositifs médicaux, aux responsables de l'ingénierie biomédicale hospitalière et aux acheteurs OEM évaluant les expéditions de fibres pour laser endoveineux de 1470 nm d'origine chinoise, les générateurs fournis par des partenaires, les éditions de la norme IEC 60601-2-22, la Laser Notice 56 et la norme GB 9706.222 au 17 septembre 2026.
17 septembre 2026 · 18 min de lecture
Guide technique
Comment examiner le dossier de conception et de développement d'un fournisseur après le QMSR
Un guide d'audit de réception destiné aux distributeurs de dispositifs médicaux, aux OEM et aux partenaires sous marque de distributeur : pourquoi le 21 CFR 820.30 est réservé en vertu du QMSR, comment l'article 7.3 de l'ISO 13485:2016 porte les obligations légales, ce que le CP 7382.850 inspecte au titre de la conception et du développement, comment l'EN ISO 13485 et la norme GB/T 42061-2022 se superposent au dossier, la transition du DHF vers le dossier de dispositif médical, et un protocole d'acceptation acheteur en 8 points.
15 septembre 2026 · 16 min de lecture
Guide d'achat
Comment qualifier une usine chinoise de dispositifs médicaux après l'Avis n° 107 de la NMPA : pourquoi l'ISO 13485, le MDSAP et un certificat BPF de 2014 ne constituent pas le dossier du 1 novembre 2026, ce qu'exigent les articles 2–3, 17–21, 32, 91, 104 et 107–113, et pourquoi une licence de production ou un enregistrement NMPA ne constitue pas les BPF chinoises
Un guide opérationnel de qualification des usines et d'audit des fournisseurs destiné aux distributeurs internationaux, aux acheteurs sous marque de distributeur/OEM et aux équipes d'achats hospitaliers évaluant les fabricants chinois de dispositifs médicaux stériles au regard de l'Avis n° 107 de 2025 de la NMPA, des Bonnes pratiques de fabrication en 132 articles entrant en vigueur le 1 novembre 2026, et de l'abrogation simultanée de l'Avis n° 64 de 2014 de la CFDA.
8 septembre 2026 · 22 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché mexicain en 2026 : Registro Sanitario contre accords d'équivalence 2010 FDA/Canada et 2012 Japon contre voie abrégée Option F en vertu des Lineamientos du 18 juillet 2025, Comité de gestion de l'IMDRF contre MDSAP pour les certificats BPF uniquement, homoclave COFEPRIS-04-050 toujours physique, visor du 20 août 2026, droits officiels de l'article 195-A de la LFD, et pourquoi CE / 510(k) / NMPA / MDSAP ne remplacent pas un enregistrement sanitaire mexicain
Un guide réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux fabricants étrangers mettant des dispositifs stériles à usage unique sur le marché mexicain conformément aux articles 262 et 376 de la Ley General de Salud, aux classes de risque de l'article 83 du RIS, aux accords d'équivalence 2010 FDA/Canada et 2012 Japon, ainsi qu'à la voie abrégée Option F du 18 juillet 2025.
7 septembre 2026 · 22 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché japonais en 2026 : titulaire d'autorisation de mise sur le marché versus MAH désigné selon les articles 23-2 et 23-2-17 de la loi PMD, enregistrement des fabricants étrangers au titre de l'article 23-2-4 versus accréditation des médicaments, Todokede versus Ninsho versus Shonin, ordonnance 169 et MDSAP, redevances officielles en yens, et pourquoi CE / 510(k) / NMPA / HSA ne remplacent pas une licence japonaise
Un guide réglementaire opérationnel pour les distributeurs internationaux de dispositifs médicaux, les acheteurs OEM et les fabricants étrangers mettant sur le marché japonais des dispositifs stériles à usage unique en vertu des articles 23-2, 23-2-4 et 23-2-17 de la loi PMD, de l'ordonnance 169 du MHLW et des barèmes officiels de redevances de la PMDA.
5 septembre 2026 · 15 min de lecture
Guide technique
Comment examiner le dossier de maîtrise de la production et des procédés d'un fournisseur après le QMSR : pourquoi les articles 21 CFR 820.70, 820.75 et 820.80 sont réservés, ce qu'exigent l'ISO 13485, clause 7.5, et le 21 CFR 820.45, ce que le programme de conformité 7382.850 inspecte au titre de la production et de la prestation de services, et pourquoi un classeur DHR ou une inscription de stérilisateur sous contrat ne constitue pas le dossier
Un guide d'examen de dossier rubrique par rubrique destiné aux distributeurs de dispositifs médicaux, aux acheteurs OEM et aux équipes d'approvisionnement hospitalier qui évaluent des fournisseurs de produits stériles à usage unique après le 2 février 2026 : pourquoi les articles 21 CFR 820.70, 820.75 et 820.80 sont réservés, ce que l'ISO 13485, clause 7.5, et le 21 CFR 820.45 imposent pour la production, la validation des procédés et le contrôle de l'étiquetage, et comment le programme de conformité de la FDA 7382.850 audite la production et la prestation de services.
4 septembre 2026 · 16 min de lecture
Guide réglementaire
Comment mettre sur le marché un dispositif médical en Corée en 2026 : autorisation d'activité d'importation par rapport à la déclaration, certification ou homologation d'article, reconnaissance de conformité KGMP et SMQ après la loi n° 21263, redevances officielles selon l'article 65 du règlement d'application, et pourquoi CE / 510(k) / NMPA / HSA ne remplacent pas une licence MFDS
Un guide réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux fabricants mettant sur le marché de la République de Corée des dispositifs stériles à usage unique conformément à la loi sur les dispositifs médicaux, aux redevances de l'article 65 du règlement d'application et aux règles de conformité du SMQ de la loi n° 21263.
3 septembre 2026 · 14 min de lecture
Guide technique
Comment examiner le dossier CAPA et de réclamations d'un fournisseur après le QMSR : pourquoi les articles 21 CFR 820.100 et 820.198 sont réservés, ce qu'exigent les clauses 8.2.2 / 8.3 / 8.5.2 / 8.5.3 de l'ISO 13485 et le 21 CFR 820.35, ce qu'inspecte le Compliance Program 7382.850, et pourquoi un rapport MDR n'est pas le dossier de réclamations
Un guide d'audit de réception pour les distributeurs de dispositifs médicaux, les OEM et les équipes d'achats hospitaliers : pourquoi les articles 21 CFR 820.100 et 820.198 sont réservés sous le QMSR, comment les clauses 8.2.2, 8.3, 8.5.2 et 8.5.3 de l'ISO 13485 portent les obligations légales, ce que le 21 CFR 820.35 y ajoute, ce que le CP 7382.850 inspecte au titre de Mesure, analyse et amélioration, pourquoi un rapport MDR n'est pas le dossier de réclamations, et un protocole d'acceptation acheteur en 7 points.
2 septembre 2026 · 18 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché à Singapour en 2026 : SMDR versus notification de classe A versus Dealer Licence versus Registrant, voies d'évaluation GN-15 R13 et reliance MDA de Malaisie, frais officiels au 26 mars 2026, et pourquoi CE / 510(k) / NMPA ne remplacent pas une inscription à l'HSA
Un guide de référence axé sur la prise de décision pour les fabricants internationaux et les distributeurs à Singapour : s'orienter dans l'enregistrement des dispositifs médicaux auprès de la Health Sciences Authority (HSA) de Singapour, les inscriptions au SMDR, les notifications SHARE de classe A, les mandats de Registrant, les licences de distributeur, les voies d'évaluation GN-15 R13 et les grilles tarifaires 2026.
1 septembre 2026 · 14 min de lecture
Guide technique
Comment examiner le dossier de maîtrise des achats et d'externalisation d'un fournisseur après le QMSR : pourquoi le 21 CFR 820.50 est réservé, ce qu'exigent les clauses 4.1.5 et 7.4 de l'ISO 13485, ce qu'inspecte le Compliance Program 7382.850, et liste de contrôle de réception pour l'acheteur
Un guide d'audit pratique pour les acheteurs sur les dossiers d'achats et d'externalisation de dispositifs médicaux : pourquoi le 21 CFR 820.50 est réservé sous le QMSR, comment les clauses 4.1.5 et 7.4 de l'ISO 13485 portent les obligations légales, ce qu'inspecte le Compliance Program 7382.850 de la FDA, pourquoi les rapports d'audit fournisseur ne sont plus exemptés, et une liste de contrôle de réception en 7 points.
31 août 2026 · 19 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché canadien en 2026 : homologation d'instrument médical (MDL) versus licence d'établissement pour instruments médicaux (MDEL) versus classe I, le MDSAP comme condition d'homologation et non comme substitut, frais officiels au 1 avril 2026, et pourquoi la date d'entrée en vigueur du SOR/2026-110 est calculée à partir de l'enregistrement et non du bulletin du MDCP
Un guide décisionnel opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs en marque privée/OEM et aux fabricants étrangers : appréhender les homologations d'instruments médicaux (MDL) de Santé Canada au titre de l'article 26 du SOR/98-282, les licences d'établissement pour instruments médicaux (MDEL) selon le tableau 1 du GUI-0016, la condition obligatoire de dépôt du système qualité MDSAP, la classification des risques de l'annexe 1, les frais officiels au 1 avril 2026 incluant la MDL de marque privée, les limites de vérification des listes MDALL par rapport à la MDEL, et le calendrier d'entrée en vigueur de la modernisation du SOR/2026-110.
30 août 2026 · 22 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché australien en 2026 : inclusion à l'ARTG versus sponsor australien versus Manufacturer Evidence, classification TGA, preuves issues d'autorités réglementaires étrangères comparables, et pourquoi l'UDI du 1 juillet 2026 ne commence qu'une fois la classe TGA connue
Un guide décisionnel opérationnel pour les distributeurs internationaux, les acheteurs sous marque de distributeur/OEM et les fabricants étrangers : maîtriser l'inclusion au Registre australien des produits thérapeutiques (ARTG) en vertu du Therapeutic Goods Act 1989, le mandat de sponsor australien, l'approbation préalable de la Manufacturer Evidence, la classification des risques de la TGA (classes I, IIa, IIb, III), les voies fondées sur les autorités réglementaires étrangères comparables (COR), les grilles tarifaires de juillet 2026 et le déploiement échelonné par classe de l'identification unique des dispositifs (AusUDID) à compter du 1 juillet 2026.
29 août 2026 · 20 min de lecture
Guide technique
Comment examiner le dossier de gestion des risques ISO 14971 d'un fournisseur : ce qu'exige réellement le QMSR après le 2 février 2026, l'EN ISO 14971:2019+A11:2021 pour le MDR, la norme chinoise GB/T 42062-2022 et une liste de contrôle de réception pour acheteurs
Un guide d'audit pratique à l'usage des acheteurs pour les dossiers de gestion des risques de dispositifs médicaux : distinguer les exigences de processus du QMSR fondées sur l'ISO 13485 de la conformité à l'ISO 14971, vérifier l'EN ISO 14971:2019+A11:2021 pour le MDR de l'UE, appréhender la norme chinoise GB/T 42062-2022 et exécuter un protocole de réception en 7 points.
27 août 2026 · 18 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché saoudien en 2026 : MDMA versus mandataire autorisé versus licence d'établissement, classes SFDA A à D, redevances de 2025 et règles de regroupement de mai 2026
Un guide de décision opérationnelle destiné aux distributeurs internationaux, aux acheteurs en marque propre/OEM et aux fabricants étrangers : appréhender les exigences relatives à la MDMA du Royaume d'Arabie saoudite au titre de la loi M/54, la voie de l'évaluation du dossier technique, les classes SFDA A à D (MDS-G008), le barème des redevances de mai 2025, les critères de regroupement du 3 mai 2026 (MDS-G028), les mandats de mandataire autorisé, la licence d'établissement d'importateur et la vérification du dédouanement portuaire.
25 août 2026 · 18 min de lecture
Guide réglementaire
Quelle partie constitue le dispositif ? Comment les registres publics distinguent les fibres pour laser endoveineux, les générateurs et les kits (2026)
Les acheteurs disent « le laser ». Les certificats désignent une fibre, un générateur ou un vague système.
24 août 2026 · 39 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché en Grande-Bretagne en 2026 : quand un marquage CE valide suffit, quand le marquage UKCA est obligatoire, désignation d'une personne responsable au Royaume-Uni, enregistrement auprès de la MHRA et règles de surveillance après commercialisation (PMS) de juin 2025 déjà applicables
Un guide de décision opérationnelle pour les distributeurs internationaux, les acheteurs OEM et les fabricants hors Royaume-Uni : appréhender les calendriers de reconnaissance du marquage CE en Grande-Bretagne (2028 contre 2030), les exigences UKCA en vertu du UK MDR 2002, les mandats de personne responsable au Royaume-Uni (UKRP), l'enregistrement DORS et les redevances 2026, les règles EUDAMED en Irlande du Nord, ainsi que les obligations de surveillance après commercialisation en vigueur depuis juin 2025.
23 août 2026 · 19 min de lecture
Guide technique
Comment évaluer le dossier de biocompatibilité ISO 10993 d'un fournisseur : critères d'évaluation selon la nature et la durée de contact, transition vers l'édition 2025 (échéance FDA en juillet 2029) et grille d'acceptation États-Unis/UE/Chine
Guide d'audit pratique à l'usage des acheteurs pour les dossiers de sécurité biologique des dispositifs médicaux : alignement des critères d'évaluation sur la catégorie et la durée de contact, vérification de la forme finale de l'article pour essai, maîtrise de la transition vers la norme ISO 10993-1:2025 entre la FDA, le MDR de l'UE et la NMPA en Chine, et détection des lacunes éliminatoires dans le dossier.
22 août 2026 · 18 min de lecture
Guide réglementaire
Comment vérifier un certificat de libre vente pour un dispositif médical : guide du distributeur sur les CLV et certificats d'exportation, le contrôle des autorités émettrices (FDA, UE, MHRA britannique, NMPA) et le repérage des signaux d'alerte
Un guide pratique de vérification champ par champ des certificats d'exportation de dispositifs médicaux : authentification des CFG de la FDA via le FECV, validation des certificats au titre de l'article 60 du MDR de l'UE, contrôle des documents de libre vente de la MHRA britannique, décryptage des réformes de mai 2026 sur les certificats d'exportation en Chine et concordance du périmètre avec votre demande de devis.
21 août 2026 · 19 min de lecture
Guide réglementaire
Comment vérifier un certificat ISO 13485 : guide du distributeur pour lire le périmètre d'un certificat SMQ, vérifier l'accréditation de l'organisme de certification et distinguer un vrai certificat d'un faux
Guide pratique de lecture du certificat champ par champ, tableau de correspondance périmètre-SKU, protocole de vérification sur IAF CertSearch et auprès des organismes d'accréditation, décryptage de la transition vers Global ACI en 2026, tri des faux certificats et des certificats de complaisance, et annexe des éléments de preuve pour accords de distribution.
20 août 2026 · 18 min de lecture
Guide réglementaire
Comment vérifier une autorisation FDA 510(k) : guide du distributeur pour vérifier un numéro K, consulter la fiche d'autorisation et distinguer autorisation, enregistrement et référencement
Un protocole pratique de vérification en cinq étapes, une grille de correspondance à cinq champs, un guide pour distinguer enregistrement et autorisation, les règles d'exception relatives aux dispositifs exemptés et une annexe contractuelle d'éléments de preuve pour les distributeurs internationaux de dispositifs médicaux.
19 août 2026 · 18 min de lecture
Guide réglementaire
Comment vérifier l'enregistrement d'un dispositif médical chinois : guide du distributeur pour lire un numéro de certificat de la NMPA, vérifier sa validité, son champ d'application et ses annulations
Un protocole pratique de vérification en cinq points, un outil de décodage des numéros de certificat, un guide de la base de données publique et une grille de justificatifs pour contrats de distribution, destinés aux distributeurs internationaux qui qualifient des fournisseurs chinois de dispositifs médicaux.
16 août 2026 · 16 min de lecture
Guide d'achat
Ce que révèlent le registre MAUDE et les rappels de la FDA sur les défaillances des fibres de laser endoveineux : une cartographie des données post-commercialisation pour les achats vasculaires et la sélection des fournisseurs
Une analyse inédite de surveillance de la FDA portant sur 186 autorisations de fibres laser, 68 rappels et 114 rapports d'événements indésirables MAUDE (2023–2026), transposée en critères d'acceptation à réception et en essais de qualification des fournisseurs en chirurgie vasculaire.
10 août 2026 · 15 min de lecture
Guide d'achat
Ablation thermique vs non thermique des varices : guide de sélection technologique et de qualification des fournisseurs pour services vasculaires et distributeurs (fibre laser pour EVLA vs RFA vs MOCA vs occlusion au cyanoacrylate)
Les plateformes d'ablation des varices thermiques (EVLA, RFA) et non thermiques (MOCA, occlusion au cyanoacrylate) se situent à des échelons réglementaires différents. Les fibres laser pour EVLA (FDA GEX, classe II 510(k)) et les cathéters de RFA/MOCA (GEI/KRA, classe II 510(k)) sont autorisés par équivalence substantielle, tandis que l'occlusion veineuse au cyanoacrylate (VenaSeal, PJQ, PMA de classe III) est un dispositif sous PMA à fabricant unique avec zéro prédicat 510(k). Évaluez l'adéquation réglementaire, les dossiers de preuves des fournisseurs et les aspects économiques des consommables dans le flux de travail aux côtés des données cliniques d'occlusion avant d'engager des volumes de portefeuille ou d'appels d'offres.
7 août 2026 · 16 min de lecture
Guide d'achat
Prix et coût total de possession d'un système laser endoveineux 1470 nm : cadre d'analyse des coûts de console, fibre, accessoires et par intervention
Un guide d'achat B2B et un cadre d'analyse du coût total de possession destinés aux directeurs médicaux, aux distributeurs et aux équipes achats évaluant les systèmes d'ablation par laser endoveineux (EVLA) de 1470 nm.
5 août 2026 · 32 min de lecture
Guide réglementaire
Transfert de conception et maîtrise des modifications pour les dispositifs médicaux : liste de contrôle de transmission et de classification des modifications selon le QMSR / l'ISO 13485 pour les fabricants légaux et les fabricants sous contrat
Une liste de contrôle réglementaire pratique pour les fabricants légaux, les titulaires de marque OEM et les fabricants sous contrat réalisant le transfert de conception et classant les modifications post-commercialisation selon le QMSR de la FDA, l'ISO 13485, le MDR de l'UE et la NMPA.
3 août 2026 · 16 min de lecture
Guide réglementaire
Enregistrement et distribution d'une fibre de laser endoveineux à usage unique : dossier de preuves pour l'enregistrement et l'accès au marché aux États-Unis (FDA 510(k)), dans l'UE (MDR) et en Chine (NMPA)
Un guide réglementaire d'accès au marché pour les distributeurs de dispositifs médicaux et les responsables des affaires réglementaires préparant les dossiers de preuves d'enregistrement FDA 510(k) aux États-Unis, MDR classe IIb dans l'UE et NMPA en Chine pour les fibres de laser médical à usage unique de 1470 nm.
3 août 2026 · 18 min de lecture
Guide d'achat
Sous-traitance de fabrication de dispositifs médicaux (2026) : checklist des éléments de preuve pour acheteurs de dispositifs stériles à usage unique
Un certificat ISO 13485 est la question de départ — non la réponse.
3 août 2026 · 24 min de lecture
Guide technique
Emballage barrière stérile et validation de la durée de conservation des dispositifs médicaux à usage unique : guide d'acceptation selon l'ISO 11607 et le vieillissement accéléré
Être conforme à l'ISO 11607 exige bien plus qu'un sachet fabriqué en salle propre — cela requiert un procédé de formage et de scellage validé selon la partie 2, des calculs de vieillissement accéléré d'Arrhenius selon l'ASTM F1980 confirmés par la stabilité en temps réel, une simulation de transport selon l'ASTM D4169, ainsi que des critères de résistance et d'intégrité du scellage pour la libération des lots.
3 août 2026 · 16 min de lecture
Guide réglementaire
Identification unique des dispositifs (UDI) pour les dispositifs médicaux à usage unique sous marque de distributeur et OEM : matrice décisionnelle États-Unis (FDA), UE (MDR/EUDAMED) et Chine (NMPA)
Déterminer qui détient l'UDI-DI, quel organisme émetteur utiliser et quand la soumission aux bases de données devient obligatoire en vertu du 21 CFR 830, de l'article 27 du MDR de l'UE et des règles UDI de la NMPA.
3 août 2026 · 22 min de lecture
Analyse de marché
Du stripping à la lumière : la transition mondiale vers l'ablation endoveineuse des varices
Comment la prise en charge de référence est passée de l'éveinage chirurgical à ciel ouvert au traitement endoveineux mini-invasif — et pourquoi le consommable récurrent à usage unique, et non la console laser, constitue l'enjeu stratégique pour les fabricants de dispositifs et les distributeurs.
21 juin 2026 · 25 min de lecture
DANS LA CATÉGORIE ÉNERGIE LASER
Produits associés
Prêt à évaluer Fibre laser médicale à usage unique ?
Les unités d'échantillon sont généralement expédiées en moins de 10 jours ouvrés pour les acheteurs qualifiés. Distributeurs — renseignez-vous sur l'exclusivité territoriale.