07Laserenergie · GefäßchirurgieFLAGGSCHIFF
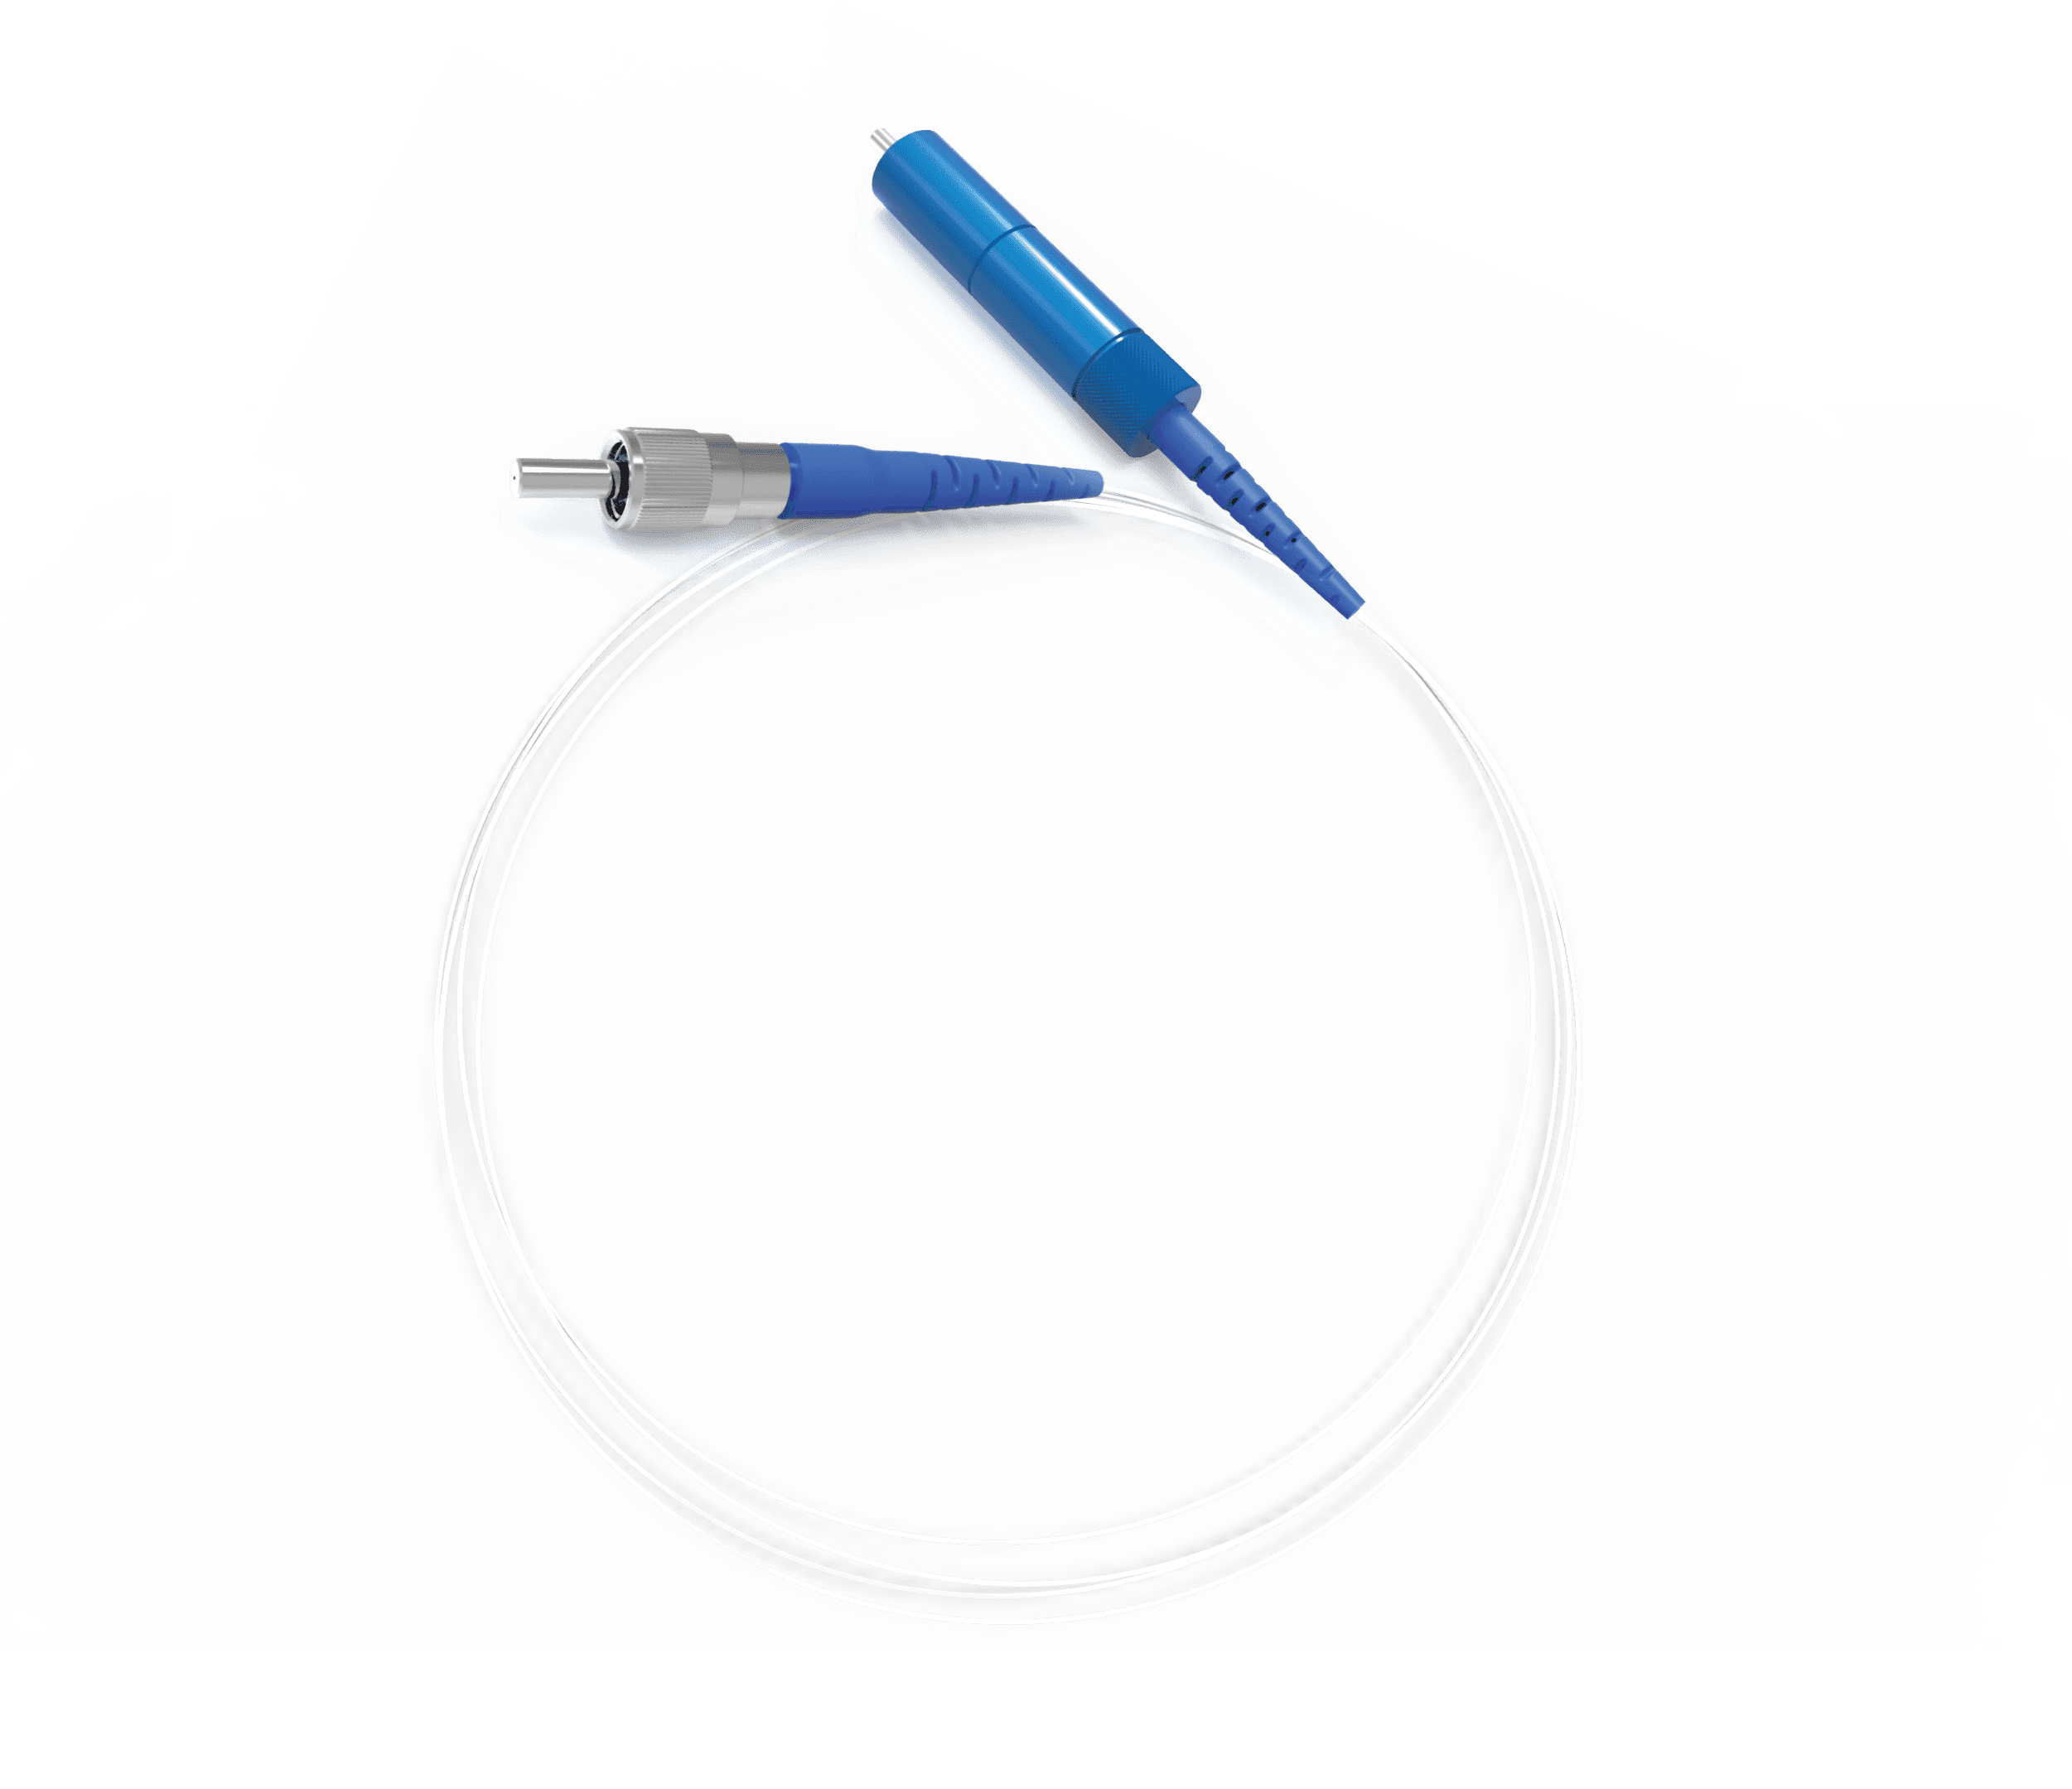
1470 nm Endovenöse Einweg-Laserfaser
NMPA-registrierte medizinische Einweg-Laserfaser für endovenöse Arbeitsabläufe bei 1470 nm.
Klassifizierung
Klasse II
NMPA-Reg.
Lu Mech Reg. 20192010517
Die NMPA-registrierte medizinische Einweg-Laserfaser von Medison ist das zentrale Verbrauchsmaterial der 1470-nm-Energieplattform für den endovenösen Laser von VEMERIX. Sie wird mit einer von einem Partner bereitgestellten Diodenlaserquelle zur Behandlung von Krampfadern kombiniert.
HAUPTMERKMALE
Was die Funktionsweise ausmacht.
- Zum Einmalgebrauch, steril, einzeln verpackt
- Entwickelt, um den Leistungsstandards führender internationaler Referenzgeräte für die endovenöse Laserablation zu entsprechen
- Ausgelegt für Arbeitsabläufe mit dem endovenösen Laser bei 1470 nm
- Mehrere Spitzengeometrien für Eingriffe an Venen
ANWENDUNGSBEREICHE
Wo es eingesetzt wird.
- Endovenöse Laserablation bei Krampfadern
SPEZIFIKATIONEN
Technische Spezifikationen.
Klassifizierung
Medizinprodukt der Klasse II
NMPA-Registrierung
Lu Mech Reg. 20192010517
Kompatible Quelle
Von einem Partner bereitgestellte Diodenlaserquelle
Wellenlänge
1470 nm
Entwicklungsprogramm
Weitere klinische Indikationen über den aktuellen endovenösen Anwendungsfall hinaus
AUS VEMERIX INSIGHTS
Marktanalyse hinter diesem Produkt
Einkaufsleitfaden
So prüfen Sie eine Kombination aus EVLA-Faser (1470 nm) und Konsole vor der Vergabe im Jahr 2026
Bewerten Sie die konkrete Faser und Konsole in einer 1470-nm-EVLA-Ausschreibung anhand ihrer gekennzeichneten Kompatibilität, von Prüfstandsnachweisen und von Kontrollen bei Produktwechseln nach der Auftragsvergabe.
16. November 2026 · 43 Min. Lesezeit
Regulatorischer Leitfaden
Argentiniens Erklärungsweg für Medizinprodukte: Den Importeur vor der Einreichung qualifizieren
Trennen Sie die Unternehmens-Habilitación des argentinischen Importeurs vom Produktfamiliendossier – mit einem quellverlinkten Arbeitsblatt für anhängige Verfahren, Geltungsbereich und Nachweiseigentum.
4. November 2026 · 14 Min. Lesezeit
Regulatorischer Leitfaden
FDA hat eine Medizinprodukt-Lieferung einbehalten: Wann eine Nachbesserung zur Freigabe führen kann
Ordnen Sie die Beanstandung der Einbehaltung einer Erwiderung mit Nachweisen oder einem Vorschlag nach Formular FDA 766 zu und verfolgen Sie Genehmigung, Verifizierung und Freigabe separat.
16. Oktober 2026 · 19 Min. Lesezeit
Einkaufsleitfaden
Kauf eines Unternehmens für freigegebene Medizinprodukte: Verifizierung der 510(k)-Eigentumskette
Eine Due-Diligence-Methode für Käufer bei US-510(k)-Transaktionen: Nachweisen, wer die Freigabe heute hält, vier FDA- und Kennzeichnungsdatensätze abgleichen und Listungen, Kennzeichnungen sowie GUDID-Einträge fristgerecht übergeben.
14. Oktober 2026 · 36 Min. Lesezeit
Regulatorischer Leitfaden
Eine thailändische Registrierung als Medizinprodukte-Importeur ist keine Produktzulassung
Prüfen Sie die Betriebsstätten-, Produkt- und Sendungsdokumente eines thailändischen Partners, bevor Sie sich auf die Markteinführung eines sterilen Medizinprodukts festlegen.
10. Oktober 2026 · 22 Min. Lesezeit
Regulatorischer Leitfaden
Import steriler Einwegprodukte nach Vietnam: Die Dokumentenakte für 2026
Eine gestufte Dokumenten-Checkliste für die erste kommerzielle Lieferung: Bestätigen Sie die vietnamesische Verkehrsfähigkeitsnummer, bestimmen Sie den Weg für das CFS und die Autorisierungsschreiben und trennen Sie die Zollkennzeichnung von den Pflichten zur Marktfreigabe.
9. Oktober 2026 · 20 Min. Lesezeit
Regulatorischer Leitfaden
Erfasst Malaysias Verordnung vom Juni 2026 einen 1470-nm-Laser?
P.U. (A) 10 nennt einen Diodenlaser mit 800 nm. Eine endovenöse Quelle mit 1470 nm oder 980 nm sowie eine passive Faser sind nicht in Spalte 2 aufgeführt. Abschnitt 27 und Abschnitt 5 sind getrennte Pflichten.
2. Oktober 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Welches Zertifikat ein chinesisches Medizinprodukt nach einer Umklassifizierung abdeckt
Wenn ein Lieferant angibt, dass eine Klassenanpassung der NMPA das vorliegende Zertifikat geändert hat, welches Dokument ein Einkäufer weiterhin anführen darf und wann eine Lieferung gestoppt werden muss.
29. September 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Einweg-Medizinprodukts in Indien: Der CDSCO-Weg 2026
Welche indische Zulassung ein steriles Einweg-Medizinprodukt tatsächlich benötigt, wer diese halten darf, welche Gebühren der Second Schedule vorsieht und welche ausländischen Zulassungen eine klinische Prüfung erübrigen.
28. September 2026 · 18 Min. Lesezeit
Einkaufsleitfaden
Medicare-Ärztehonorare 2026 für endovenöse Laserablation und Zirkumzision: Was ärztliche Leistung ist, was Praxiskosten sind und wie CMS das Set bepreist
Die ärztliche Leistung beträgt bei CPT 36478 in beiden Bereichen $172.68; die Differenz von $733.49 zwischen dem Praxisbetrag von $980.32 und dem Facility-Arzthonorar von $246.83 entfällt auf die Praxiskosten.
28. September 2026 · 19 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Einweg-Medizinprodukts in Brasilien: Der ANVISA-Weg 2026
Ein operativer regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und ausländische Hersteller, die sterile Einwegprodukte auf dem brasilianischen Markt gemäß RDC 751/2022, RDC 848/2024, dem Übergang zum Código Único zum 14. August 2026, der 4-jährigen MDSAP-CBPF-Gültigkeit, dem AREE-Reliance-Verfahren nach IN 290/2024 und der SIUD-UDI-Datenbank 2026 in Verkehr bringen.
27. September 2026 · 20 Min. Lesezeit
Einkaufsleitfaden
Kann eine Einweg-Laserfaser wiederverwendet werden?
Was zu akzeptieren oder zurückzuweisen ist, wenn eine Klinik um die Resterilisation einer als Einwegprodukt gekennzeichneten 1470-nm-Faser bittet, eine Gebrauchsanweisung für wiederverwendbare Fasern vorlegt oder einen stillen GEX-Titel als Freigabe behandelt.
22. September 2026 · 18 Min. Lesezeit
Einkaufsleitfaden
Wie China Werksinspektionen ab dem 1. November 2026 bewerten wird
Die NMPA veröffentlichte die Bekanntmachung 14 am 15. September 2026; ihre 200 abgestuften Prüfpunkte gelten ab dem 1. November 2026. Bis dahin bleibt CFDA 2015 Nr. 218 das maßgebliche Dokument für Vor-Ort-Inspektionen.
20. September 2026 · 16 Min. Lesezeit
Regulatorischer Leitfaden
Benötigt diese chinesische Klasse-II-Sendung bereits eine UDI?
Ein Leitfaden zur Wareneingangsprüfung und zu regulatorischen Fristen für internationale Händler, OEM-/Private-Label-Einkäufer und Verantwortliche der Krankenhausbeschaffung zur Bewertung von Sendungen steriler chinesischer Klasse-II-Medizinprodukte, den Fristen für verbleibende Produktarten nach Bekanntmachung 21, dem Katalog der dritten Tranche mit 103 Produktarten und den Ausnahmen nach Bekanntmachung 15 mit Stand vom 18. September 2026.
18. September 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
Welche Lasersicherheitsakte gehört zu einer 1470-nm-Faserlieferung
Ein Leitfaden zur Wareneingangsprüfung und Lieferantenqualifizierung für internationale Medizinprodukte-Distributoren, Leitungen der klinischen Medizintechnik in Krankenhäusern und OEM-Einkäufer, die chinesische Lieferungen endovenöser 1470-nm-Laserfasern, von Partnern gelieferte Generatoren, Ausgaben der IEC 60601-2-22, die Laser Notice 56 und die GB 9706.222 am 17. September 2026 bewerten.
17. September 2026 · 18 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die Entwicklungsakte eines Lieferanten nach QMSR
Ein Leitfaden für Eingangsaudits für Medizinprodukte-Distributoren, OEMs und Private-Label-Partner: warum 21 CFR 820.30 unter der QMSR reserviert ist, wie ISO 13485:2016 Abschnitt 7.3 die rechtlichen Pflichten regelt, was CP 7382.850 unter Entwicklung prüft, wie EN ISO 13485 und GB/T 42061-2022 die Akte überlagern, der Übergang vom DHF zur Medizinprodukteakte und ein 8-Punkte-Abnahmeprotokoll für Einkäufer.
15. September 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
So qualifizieren Sie eine chinesische Medizinproduktefabrik nach der NMPA-Bekanntmachung 107: Warum ISO 13485, MDSAP und ein GMP-Zertifikat von 2014 nicht die Akte vom 1. November 2026 sind, was die Artikel 2–3, 17–21, 32, 91, 104 und 107–113 verlangen und warum eine Produktionslizenz oder NMPA-Registrierung kein China-GMP ist
Ein operativer Leitfaden zur Fabrikqualifizierung und zum Lieferantenaudit für internationale Distributoren, Private-Label-/OEM-Einkäufer und Beschaffungsteams von Krankenhäusern zur Bewertung chinesischer Hersteller steriler Medizinprodukte gemäß der NMPA-Bekanntmachung Nr. 107 von 2025, der Guten Herstellungspraxis mit 132 Artikeln mit Inkrafttreten zum 1. November 2026 und der gleichzeitigen Aufhebung der CFDA-Bekanntmachung Nr. 64 von 2014.
8. September 2026 · 22 Min. Lesezeit
Regulatorischer Leitfaden
So bringen Sie ein Medizinprodukt im Jahr 2026 auf den mexikanischen Markt: Registro Sanitario im Vergleich zu den Äquivalenzabkommen von 2010 (FDA/Kanada) und 2012 (Japan) versus das abgekürzte Verfahren nach Option F gemäß den Lineamientos vom 18. Juli 2025, IMDRF Management Committee im Vergleich zu MDSAP nur für GMP-Zertifikate, Homoclave COFEPRIS-04-050 weiterhin physisch, der Visor vom 20. August 2026, offizielle Gebühren nach LFD-Artikel 195-A und warum CE / 510(k) / NMPA / MDSAP keine mexikanische gesundheitsbehördliche Registrierung ersetzen
Ein praxisorientierter regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und ausländische Hersteller, die sterile Einmalprodukte gemäß den Artikeln 262 und 376 des Ley General de Salud, den Risikoklassen nach RIS-Artikel 83, den Äquivalenzabkommen von 2010 (FDA/Kanada) und 2012 (Japan) sowie dem abgekürzten Verfahren nach Option F vom 18. Juli 2025 auf dem mexikanischen Markt in Verkehr bringen.
7. September 2026 · 22 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Medizinprodukts auf dem japanischen Markt im Jahr 2026: Marketing Authorization Holder versus Designated MAH gemäß PMD Act Artikel 23-2 und 23-2-17, Registrierung ausländischer Hersteller gemäß Artikel 23-2-4 versus Arzneimittel-Akkreditierung, Todokede versus Ninsho versus Shonin, Verordnung 169 und MDSAP, offizielle Yen-Gebühren und warum CE / 510(k) / NMPA / HSA keine japanische Lizenz ersetzen
Ein praxisorientierter regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und ausländische Hersteller, die sterile Einwegprodukte gemäß PMD Act Artikel 23-2, 23-2-4 und 23-2-17, der MHLW-Verordnung 169 sowie offiziellen PMDA-Gebührenordnungen auf dem japanischen Markt in Verkehr bringen.
5. September 2026 · 15 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die Produktions- und Prozesslenkungsakte eines Lieferanten nach der QMSR: Warum 21 CFR 820.70, 820.75 und 820.80 reserviert sind, was ISO 13485 Abschnitt 7.5 und 21 CFR 820.45 fordern, was das Compliance Program 7382.850 unter Produktion und Dienstleistungserbringung prüft und warum ein DHR-Ordner oder eine Listung als Lohnsterilisierer nicht die Akte ist
Ein Leitfaden zur Aktenprüfung Feld für Feld für Medizinproduktehändler, OEM-Einkäufer und Beschaffungsteams in Krankenhäusern bei der Bewertung von Lieferanten steriler Einmalprodukte nach dem 2. Februar 2026: Warum 21 CFR 820.70, 820.75 und 820.80 reserviert sind, was ISO 13485 Abschnitt 7.5 und 21 CFR 820.45 für Produktion, Prozessvalidierung und Kennzeichnungsprüfung vorschreiben und wie das Compliance Program 7382.850 der FDA Produktion und Dienstleistungserbringung auditiert.
4. September 2026 · 16 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Medizinprodukts auf dem koreanischen Markt im Jahr 2026: Import-Betriebserlaubnis versus Produktanzeige, -zertifizierung oder -zulassung, KGMP- und QMS-Konformitätsanerkennung nach Gesetz Nr. 21263, amtliche Gebühren gemäß Durchführungsverordnung Artikel 65 und warum CE / 510(k) / NMPA / HSA keine MFDS-Lizenz ersetzen
Ein operativer regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und Hersteller, die sterile Einwegprodukte auf dem Markt der Republik Korea gemäß dem Medizinproduktegesetz, den Gebühren nach Artikel 65 der Durchführungsverordnung und den QMS-Konformitätsregeln nach Gesetz Nr. 21263 in Verkehr bringen.
3. September 2026 · 14 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die CAPA- und Reklamationsakte eines Lieferanten nach der QMSR: Warum 21 CFR 820.100 und 820.198 reserviert sind, was die Abschnitte 8.2.2 / 8.3 / 8.5.2 / 8.5.3 der ISO 13485 und 21 CFR 820.35 vorschreiben, was das Compliance Program 7382.850 prüft und warum ein MDR-Bericht nicht die Reklamationsakte ist
Ein Leitfaden für Eingangs-Audits für Medizinproduktehändler, OEMs und Klinik-Beschaffungsteams: Warum 21 CFR 820.100 und 820.198 unter der QMSR reserviert sind, wie die Abschnitte 8.2.2, 8.3, 8.5.2 und 8.5.3 der ISO 13485 die rechtlichen Pflichten tragen, was 21 CFR 820.35 zusätzlich vorschreibt, was CP 7382.850 unter Messung, Analyse und Verbesserung prüft, warum ein MDR-Bericht nicht die Reklamationsakte ist, und ein 7-Punkte-Abnahmeprotokoll für Einkäufer.
2. September 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Medizinprodukts auf dem Markt in Singapur im Jahr 2026: SMDR versus Klasse-A-Notifizierung versus Händlerlizenz versus Registrant, GN-15 R13-Evaluierungswege und Malaysia-MDA-Reliance, amtliche Gebühren mit Stand vom 26. März 2026 und warum CE / 510(k) / NMPA eine HSA-Listung nicht ersetzen
Ein maßgeblicher, entscheidungsorientierter Leitfaden für internationale Hersteller und Händler in Singapur: Orientierung bei der Medizinproduktregistrierung der Singapore Health Sciences Authority (HSA), SMDR-Listungen, Klasse-A-SHARE-Notifizierungen, Registrant-Mandaten, Händlerlizenzen, GN-15 R13-Evaluierungspfaden und Gebührentabellen für 2026.
1. September 2026 · 14 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die Beschaffungslenkung und die Auslagerungsakte eines Lieferanten nach der QMSR: Warum 21 CFR 820.50 reserviert ist, was die Abschnitte 4.1.5 und 7.4 der ISO 13485 fordern, was das Compliance Program 7382.850 prüft, und eine Abnahme-Checkliste für Einkäufer
Ein praxisorientierter Audit-Leitfaden für Einkäufer zu Beschaffungs- und Auslagerungsakten bei Medizinprodukten: Warum 21 CFR 820.50 unter der QMSR reserviert ist, wie die Abschnitte 4.1.5 und 7.4 der ISO 13485 die rechtlichen Pflichten tragen, was das FDA Compliance Program 7382.850 prüft, warum Lieferantenaudit-Berichte nicht mehr ausgenommen sind, und eine 7-Punkte-Checkliste für die Wareneingangsprüfung.
31. August 2026 · 19 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Medizinprodukts auf dem kanadischen Markt im Jahr 2026: Medical Device Licence versus Medical Device Establishment Licence versus Klasse I, MDSAP als Lizenzbedingung statt als Ersatz, offizielle Gebühren mit Stand vom 1. April 2026 und warum das Inkrafttretensdatum von SOR/2026-110 ab der Registrierung und nicht ab dem MDCP-Bulletin gezählt wird
Ein operativer Leitfaden zur Entscheidungsfindung für internationale Medizinprodukte-Händler, Private-Label-/OEM-Einkäufer und ausländische Hersteller: Orientierung zu Medical Device Licences (MDL) von Health Canada gemäß SOR/98-282 Abschnitt 26, Medical Device Establishment Licences (MDEL) gemäß GUI-0016 Tabelle 1, der verpflichtenden MDSAP-Qualitätseinreichungsbedingung, der Risikoklassifizierung nach Schedule 1, den behördlichen Gebühren zum 1. April 2026 einschließlich der Private-Label-MDL, den Grenzen bei der Überprüfung von MDALL- versus MDEL-Listungen sowie dem Zeitplan für das Inkrafttreten der Modernisierung nach SOR/2026-110.
30. August 2026 · 22 Min. Lesezeit
Regulatorischer Leitfaden
So bringen Sie ein Medizinprodukt im Jahr 2026 auf den australischen Markt: ARTG-Aufnahme versus australischer Sponsor versus Manufacturer Evidence, TGA-Klassifizierung, Nachweise vergleichbarer ausländischer Regulierungsbehörden und warum UDI zum 1. Juli 2026 erst nach Kenntnis der TGA-Klasse beginnt
Ein operativer Entscheidungsleitfaden für internationale Distributoren, Private-Label-/OEM-Einkäufer und ausländische Hersteller: Orientierung bei der Aufnahme in das Australian Register of Therapeutic Goods (ARTG) gemäß dem Therapeutic Goods Act 1989, dem Erfordernis eines australischen Sponsors, der Vorabgenehmigung der Manufacturer Evidence, der TGA-Risikoklassifizierung (Klassen I, IIa, IIb, III), den Nachweiswegen über vergleichbare ausländische Regulierungsbehörden (COR), den Gebührenübersichten für Juli 2026 sowie der nach Klassen gestaffelten Einführung der Unique Device Identification (AusUDID) zum 1. Juli 2026.
29. August 2026 · 20 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die ISO 14971-Risikomanagementakte eines Lieferanten: Was die QMSR nach dem 2. Februar 2026 tatsächlich verlangt, EN ISO 14971:2019+A11:2021 für die MDR, Chinas GB/T 42062-2022 und eine Abnahme-Checkliste für Einkäufer
Ein praxisorientierter Audit-Leitfaden für Einkäufer zu Risikomanagementakten für Medizinprodukte: Trennung von ISO 13485-QMSR-Prozessvorgaben und ISO 14971-Konformität, Verifizierung von EN ISO 14971:2019+A11:2021 für die EU-MDR, Orientierung in Chinas GB/T 42062-2022 und Durchführung eines 7-Punkte-Eingangsabnahmeprotokolls.
27. August 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
So bringen Sie ein Medizinprodukt 2026 auf den saudi-arabischen Markt: MDMA versus Bevollmächtigter versus Betriebslizenz, SFDA-Klassen A–D, Gebühren 2025 und die Bündelungsregeln vom Mai 2026
Ein operativer Entscheidungsleitfaden für internationale Distributoren, Private-Label-/OEM-Einkäufer und ausländische Hersteller: Orientierung zu den MDMA-Anforderungen des Königreichs Saudi-Arabien gemäß Gesetz M/54, dem Verfahren zur Prüfung der technischen Dokumentation (Technical File Assessment), den SFDA-Klassen A–D (MDS-G008), der Gebührenordnung vom Mai 2025, den Bündelungskriterien vom 3. Mai 2026 (MDS-G028), Mandaten für Bevollmächtigte, der Betriebslizenzierung für Importeure und der Überprüfung bei der Hafenabfertigung.
25. August 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Welcher Teil ist das Medizinprodukt? Wie öffentliche Register endovenöse Laserfasern, Generatoren und Sets trennen (2026)
Einkäufer sagen „der Laser“. Zertifikate nennen eine Faser, einen Generator oder ein vages System.
24. August 2026 · 39 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Medizinprodukts auf dem Markt in Großbritannien im Jahr 2026: Wann eine gültige CE-Kennzeichnung genügt, wann UKCA erforderlich ist, Benennung einer UK Responsible Person, MHRA-Registrierung und die bereits geltenden PMS-Vorschriften vom Juni 2025
Ein operativer Leitfaden zur Entscheidungsfindung für internationale Distributoren, OEM-Einkäufer und Hersteller außerhalb des Vereinigten Königreichs: Orientierung zu den Fristen für die Anerkennung der CE-Kennzeichnung in Großbritannien (2028 vs. 2030), den UKCA-Anforderungen gemäß der UK MDR 2002, den Mandaten für die UK Responsible Person, der DORS-Registrierung und den Gebühren für 2026, den EUDAMED-Vorgaben für Nordirland sowie den seit Juni 2025 in Kraft befindlichen Pflichten zur Überwachung nach dem Inverkehrbringen.
23. August 2026 · 19 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die ISO 10993-Biokompatibilitätsakte eines Lieferanten: Endpunkte nach Kontaktart und -dauer, der Übergang zur Ausgabe 2025 (FDA-Frist Juli 2029) und eine Akzeptanz-Checkliste für die USA, die EU und China
Ein praxisorientierter Audit-Leitfaden für Einkäufer zu biologischen Sicherheitsakten für Medizinprodukte: Zuordnung von Endpunkten zu Kontaktkategorie und -dauer, Verifizierung der finalen Form des Prüfartikels, Navigation des Übergangs zu ISO 10993-1:2025 bei der FDA, der EU-MDR und der chinesischen NMPA sowie das Erkennen disqualifizierender Lücken in den Unterlagen.
22. August 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
So prüfen Sie ein Freiverkaufszertifikat für Medizinprodukte: Ein Leitfaden für Distributoren zu CFS und Exportzertifikaten, zur Überprüfung ausstellender Behörden (FDA, EU, UK MHRA, NMPA) und zum Erkennen von Warnsignalen
Ein praxisnaher Leitfaden zur feldweisen Überprüfung von Exportzertifikaten für Medizinprodukte: Authentifizierung von CFGs der FDA über FECV, Validierung von Zertifikaten nach EU-MDR Artikel 60, Prüfung von Freiverkaufsdokumenten der britischen MHRA, Einordnung der chinesischen Exportzertifikatsreformen vom Mai 2026 und Abgleich des Geltungsbereichs mit Ihrer RFQ.
21. August 2026 · 19 Min. Lesezeit
Regulatorischer Leitfaden
So überprüfen Sie ein ISO 13485-Zertifikat: Ein Leitfaden für Händler zum Lesen des QMS-Zertifikatsgeltungsbereichs, zur Überprüfung der Akkreditierung von Zertifizierungsstellen und zur Unterscheidung echter Zertifikate von Fälschungen
Ein praxisorientierter Leitfaden zum feldweisen Lesen von Zertifikaten, Tabelle zum Abgleich von Geltungsbereich und SKU, Prüf-Workflow für IAF CertSearch und Akkreditierungsstellen, Aufschlüsselung des Übergangs zu Global ACI 2026, Triage von gefälschten Zertifikaten und Zertifikatsmühlen sowie Nachweisübersicht für Vertriebsverträge.
20. August 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
So verifizieren Sie eine FDA-510(k)-Freigabe: Ein Leitfaden für Distributoren zur Überprüfung einer K-Nummer, zum Lesen des Freigabedatensatzes und zur Unterscheidung von Freigabe, Registrierung und Listung
Ein praxisorientierter Verifizierungs-Workflow mit fünf Prüfschritten, ein Fünf-Felder-Abgleichsraster, eine Aufschlüsselung von Registrierung versus Freigabe, Ausnahmeregeln für freigestellte Produkte und ein vertraglicher Nachweisplan für internationale Medizinprodukte-Distributoren.
19. August 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
So verifizieren Sie eine chinesische Medizinprodukte-Registrierung: Ein Leitfaden für Distributoren zum Lesen einer Zertifikatsnummer der NMPA sowie zur Prüfung von Gültigkeit, Geltungsbereich und Löschungen
Ein praxisnaher Verifizierungsablauf mit fünf Prüfschritten, Decoder für Zertifikatsnummern, Leitfaden für öffentliche Datenbanken und Nachweisverzeichnis für Vertriebsverträge für internationale Distributoren zur Qualifizierung chinesischer Medizinprodukte-Lieferanten.
16. August 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
Was die MAUDE- und Rückrufdaten der FDA über Ausfälle endovenöser Laserfasern offenbaren: Eine Post-Market-Evidenzkarte für die vaskuläre Beschaffung und Lieferantenprüfung
Eine originäre Analyse von Überwachungsdaten der FDA zu 186 Laserfaser-Freigaben, 68 Rückrufen und 114 MAUDE-Meldungen zu unerwünschten Ereignissen (2023–2026), überführt in vaskuläre Wareneingangs-Annahmekriterien und Prüfungen zur Lieferantenqualifizierung.
10. August 2026 · 15 Min. Lesezeit
Einkaufsleitfaden
Thermische vs. nicht-thermische Varizenablation: Leitfaden zur Technologieauswahl und Lieferantenqualifizierung für gefäßmedizinische Fachbereiche und Distributoren (EVLA-Laserfaser vs. RFA vs. MOCA vs. Cyanoacrylat-Verschluss)
Plattformen zur thermischen (EVLA, RFA) und nicht-thermischen (MOCA, Cyanoacrylat-Verschluss) Varizenablation befinden sich auf unterschiedlichen regulatorischen Stufen. EVLA-Laserfasern (FDA GEX, Klasse II 510(k)) und RFA-/MOCA-Katheter (GEI/KRA, Klasse II 510(k)) erhalten ihre Freigabe über wesentliche Äquivalenz (Substantial Equivalence), während der Cyanoacrylat-Venenverschluss (VenaSeal, PJQ, Klasse III PMA) ein PMA-Produkt eines einzelnen Herstellers mit null 510(k)-Prädikatsprodukten ist. Bewerten Sie die regulatorische Eignung, Evidenzdossiers der Lieferanten und die Wirtschaftlichkeit des Verbrauchsmaterial-Workflows zusammen mit klinischen Verschlussdaten, bevor Sie Portfolio- oder RFQ-Volumina binden.
7. August 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
1470-nm-Endovenöses-Lasersystem: Preis & Total Cost of Ownership – Ein Kostenrahmen für Konsole, Faser, Zubehör und Kosten pro Eingriff
Ein B2B-Einkaufsleitfaden und TCO-Kostenrahmen für ärztliche Direktoren, Distributoren und Beschaffungsteams zur Bewertung von Systemen für die endovenöse Laserablation (EVLA) mit 1470 nm.
5. August 2026 · 32 Min. Lesezeit
Regulatorischer Leitfaden
Designtransfer und Änderungssteuerung für Medizinprodukte: Eine QMSR- / ISO 13485-Übergabe- und Änderungsklassifizierungs-Checkliste für rechtliche Hersteller und Auftragshersteller
Eine praxisnahe regulatorische Checkliste für rechtliche Hersteller, OEM-Markeninhaber und Auftragshersteller zur Durchführung des Designtransfers und zur Klassifizierung von Änderungen nach dem Inverkehrbringen gemäß FDA-QMSR, ISO 13485, EU-MDR und NMPA.
3. August 2026 · 16 Min. Lesezeit
Regulatorischer Leitfaden
Zulassung und Vertrieb einer endovenösen Laserfaser zum Einmalgebrauch: Ein Nachweisdossier für Zulassung und Markteintritt in den USA (FDA 510(k)), der EU (MDR) und China (NMPA)
Ein regulatorischer Leitfaden zum Markteintritt für Medizinprodukte-Händler und Zulassungsverantwortliche, die Nachweisdossiers für die Registrierung von medizinischen 1470-nm-Laserfasern zum Einmalgebrauch in den USA (FDA 510(k)), der EU (MDR Klasse IIb) und China (NMPA) erstellen.
3. August 2026 · 18 Min. Lesezeit
Einkaufsleitfaden
Auftragsfertigung von Medizinprodukten (2026): Eine Evidenz-Checkliste für Einkäufer steriler Einmalprodukte
Ein ISO 13485-Zertifikat ist die Eingangsfrage – nicht die Antwort.
3. August 2026 · 24 Min. Lesezeit
Technischer Leitfaden
Sterilbarrieresystem-Verpackung und Validierung der Haltbarkeit für Einmal-Medizinprodukte: Ein Abnahmeleitfaden nach ISO 11607 und beschleunigter Alterung
Die Erfüllung der Anforderungen nach ISO 11607 erfordert mehr als einen Reinraumbeutel – sie verlangt einen validierten Form- und Siegelprozess gemäß Teil 2, Arrhenius-Berechnungen zur beschleunigten Alterung nach ASTM F1980, bestätigt durch Echtzeitstabilität, eine Transportsimulation nach ASTM D4169 sowie Kriterien für Siegelnahtfestigkeit und -integrität bei der Chargenfreigabe.
3. August 2026 · 16 Min. Lesezeit
Regulatorischer Leitfaden
Unique Device Identification (UDI) für Private-Label- und OEM-Einweg-Medizinprodukte: Eine Entscheidungsmatrix für die USA (FDA), die EU (MDR/EUDAMED) und China (NMPA)
Bestimmung, wer Inhaber der UDI-DI ist, welche Zuteilungsstelle zu verwenden ist und wann die Datenbankübermittlung gemäß 21 CFR 830, EU-MDR Artikel 27 und den NMPA-UDI-Vorschriften verpflichtend wird.
3. August 2026 · 22 Min. Lesezeit
Marktanalyse
Vom Stripping zum Licht: Der weltweite Wandel zur endovenösen Ablation bei Varizen
Wie sich der Behandlungsstandard vom offenen Venenstripping zur minimalinvasiven endovenösen Behandlung verlagert hat — und warum das wiederkehrende Einweg-Verbrauchsmaterial, nicht die Laserkonsole, der strategische Hauptgewinn für Gerätehersteller und Distributoren ist.
21. Juni 2026 · 25 Min. Lesezeit
MEHR IN LASERENERGIE
Verwandte Produkte
Bereit, Medizinische Einweg-Laserfaser zu evaluieren?
Mustereinheiten werden für qualifizierte Einkäufer in der Regel in unter 10 Arbeitstagen versandt. Vertriebspartner – fragen Sie nach Gebietsexklusivität.