01Chirurgie · Urologie
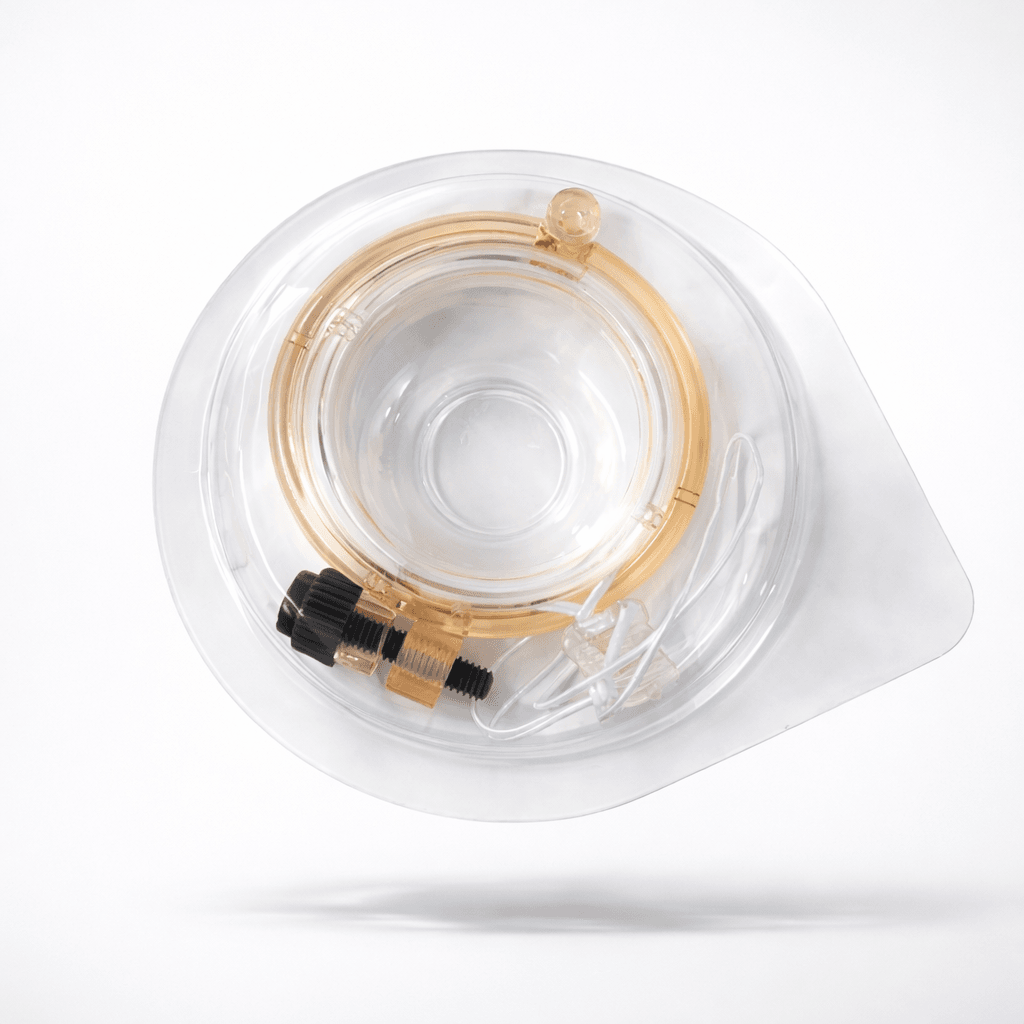
Einweg-Zirkumzisionsring – Erwachsene & Pädiatrie
Selbstlösender Zirkumzisionsring – Erwachsene und Kinder.
Klassifizierung
Klasse II
NMPA-Reg.
Lu Mech Reg. 20172020238
Ein biologisch abbaubarer Einweg-Zirkumzisionsring, der konsistente, nahtfreie Ergebnisse sowohl in der Erwachsenen- als auch in der Kinderurologie liefert. Erhältlich in 14 Größencodes und steril in Einzelblistern verpackt.
HAUPTMERKMALE
Was die Funktionsweise ausmacht.
- Nahtfreie, blutungsfreie zirkuläre Resektion
- Zwei ergonomische SKUs: Erwachsenen-Typ und Kinder-Typ
- EO-sterilisiert, einzeln verpackt
- Selbstlösender Ring – kurze OP-Zeit, einfache Nachsorge
ANWENDUNGSBEREICHE
Wo es eingesetzt wird.
- Behandlung von Phimose
- Behandlung von Vorhautüberschuss
SPEZIFIKATIONEN
Technische Spezifikationen.
Klassifizierung
Medizinprodukt der Klasse II
NMPA-Registrierung
Lu Mech Reg. 20172020238
Varianten
Erwachsenen-Typ · Kinder-Typ
Sterilisation
Ethylenoxid (EO)
Verpackung
Einzelblister, steril
CE
Ja
AUS VEMERIX INSIGHTS
Marktanalyse hinter diesem Produkt
Einkaufsleitfaden
So prüfen Sie Einweg-Zirkumzisionsgeräte vor der Bestellung (2026)
Ein Arbeitspapier für die Beschaffung zum Abgleich von Mustern von Einweg-Zirkumzisionsgeräten mit Registrierungen, Sterilchargen-Nachweisen und Bestellbedingungen.
23. November 2026 · 28 Min. Lesezeit
Regulatorischer Leitfaden
Welche Registrierungsschiene passt für Ihr Medizinprodukt in Uganda?
Die ugandische NDA nennt drei Registrierungswege für Medizinprodukte, jedoch werden diese im Überblick und in der detaillierten Checkliste unterschiedlich dargestellt. Stimmen Sie das genaue Produkt und die Zulassung ab, bevor Sie sich auf einen dieser Wege verlassen.
18. November 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Anfragen zu ghanaischen Medizinproduktdossiers: Was hält die Evaluierung an?
Ein Zurückstellungsschreiben der ghanaischen FDA hält die Evaluierung von Medizinprodukten an, bis eine vollständige schriftliche Antwort eingeht. Hier erfahren Sie, wie Sie diese Antwort erstellen.
16. November 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Perus Ausnahme für den Eigenbedarfsimport von Medizinprodukten ist kein Vertriebsweg
Eine Ausnahmegenehmigung für den Import für einen namentlich genannten Patienten darf weder Lagerbestände, Klinikversorgung noch Weiterverkauf abdecken, und die Freimenge für den Eigenbedarf von vier Einheiten aus 2025 gilt für productos sanitarios, nicht für Medizinprodukte.
8. November 2026 · 17 Min. Lesezeit
Regulatorischer Leitfaden
Import CE-gekennzeichneter steriler Medizinprodukte in die Türkei: TİTCK- und ÜTS-Schritte
Prüfen Sie, wer ein steriles Medizinprodukt in der Türkei registrieren darf, welche Dokumente gelten und was vor der ersten Lieferung noch zu klären ist.
29. Oktober 2026 · 19 Min. Lesezeit
Regulatorischer Leitfaden
Können EU-Händler sterile Produkte umkennzeichnen, ohne zum Hersteller zu werden?
Eine Nachweis-Checkliste für Händler zur Entscheidung, wer eine Übersetzung oder Änderung der äußeren Verpackung steuert, welche Verpackung unberührt bleiben muss und wann Zertifizierung und Mitteilung nach Artikel 16 greifen.
27. Oktober 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Kann ein EU-Produkt für die professionelle Anwendung ohne Gebrauchsanweisung in Papierform ausgeliefert werden?
Eine Annahme-Checkliste für Händler zu elektronischen Gebrauchsanweisungen: Anwenderkreis abgrenzen, Zugangsinformationen prüfen, Bereitstellung in Papierform testen und den maßgeblichen Datensatz in EUDAMED prüfen.
13. Oktober 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Eine CHRN ist keine Produktregistrierung: Schweizer Importeur-Verknüpfung in swissdamed
Schweizer Importeure verknüpfen ihre CHRN mit Produkten, die von Dritten registriert wurden; sie registrieren Produkte niemals selbst. Was vor der Verknüpfung vorliegen muss, wer welche Gebühr bezahlt und wie sich der 31. Dezember 2026 und der 1. April 2027 zwischen Lieferant und Importeur aufteilen.
12. Oktober 2026 · 20 Min. Lesezeit
Regulatorischer Leitfaden
Mitteilungen über Lieferunterbrechungen bei Medizinprodukten in der EU: Wer muss sie weiterleiten?
Nur die Mitteilung eines Herstellers nach Artikel 10a löst die gesetzliche Weiterleitung aus. Wie EU-Importeure, Händler und Hersteller von Behandlungseinheiten sie von einem Lieferrückstand unterscheiden, an wen sie diese weiterleiten müssen und was Verträge ergänzen sollten.
11. Oktober 2026 · 25 Min. Lesezeit
Regulatorischer Leitfaden
Ist ein fehlender EUDAMED-Produktdatensatz noch zulässig?
Wurde die erste EU-Einheit einer UDI-DI vor dem 28. Mai 2026 in Verkehr gebracht, räumt die Verordnung (EU) 2024/1860 dem Hersteller ab der Bekanntmachung über die Funktionsfähigkeit 12 Monate ein, um den Produktdatensatz einzugeben. Die Grafik der Kommission nennt den 28. November 2026. Eine erste Einheit, die am oder nach dem 28. Mai 2026 in Verkehr gebracht wird, erfordert den Datensatz vorab.
3. Oktober 2026 · 22 Min. Lesezeit
Regulatorischer Leitfaden
Welches Zertifikat ein chinesisches Medizinprodukt nach einer Umklassifizierung abdeckt
Wenn ein Lieferant angibt, dass eine Klassenanpassung der NMPA das vorliegende Zertifikat geändert hat, welches Dokument ein Einkäufer weiterhin anführen darf und wann eine Lieferung gestoppt werden muss.
29. September 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Einweg-Medizinprodukts in Indien: Der CDSCO-Weg 2026
Welche indische Zulassung ein steriles Einweg-Medizinprodukt tatsächlich benötigt, wer diese halten darf, welche Gebühren der Second Schedule vorsieht und welche ausländischen Zulassungen eine klinische Prüfung erübrigen.
28. September 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Einweg-Medizinprodukts in Brasilien: Der ANVISA-Weg 2026
Ein operativer regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und ausländische Hersteller, die sterile Einwegprodukte auf dem brasilianischen Markt gemäß RDC 751/2022, RDC 848/2024, dem Übergang zum Código Único zum 14. August 2026, der 4-jährigen MDSAP-CBPF-Gültigkeit, dem AREE-Reliance-Verfahren nach IN 290/2024 und der SIUD-UDI-Datenbank 2026 in Verkehr bringen.
27. September 2026 · 20 Min. Lesezeit
Einkaufsleitfaden
Verfügt dieses Zirkumzisionsgerät über eine WHO-Präqualifikation?
Eine Beschaffungsprüfung für Distributoren und Vergabeverantwortliche, die wissen müssen, ob ein Angebot für ein Zirkumzisionsgerät mit der WHO-Liste, dem öffentlichen Bewertungsbericht und der Rahmenänderung vom 25. September 2026 übereinstimmt.
26. September 2026 · 21 Min. Lesezeit
Technischer Leitfaden
Wie viele Einheiten beim Wareneingang zu prüfen sind: AQL-Stichprobenprüfung für sterile Verbrauchsmaterialien
Ein fünfstufiges Protokoll zur Wareneingangsprüfung für QA-Leiter von Distributoren und Beschaffungsingenieure in Krankenhäusern zum Umgang mit ISO 2859-1:2026, Stichprobenbudgets für zerstörende Prüfungen, Fehlerklassen-AQLs und dem Rückgriff auf Chargen-CoAs.
25. September 2026 · 18 Min. Lesezeit
Markt-Kurzbericht
Öffentliche EU-Ausschreibungen und Medizinprodukte chinesischen Ursprungs: Die €-5-Millionen-Regel
Ein Leitfaden zu Schwellenwerten, Zusammensetzung und Prüfung der Ausschreibungsunterlagen für EU-Distributoren, Großhändler und Verantwortliche im Krankenhauseinkauf zum Umgang mit der Durchführungsverordnung (EU) 2025/1197 der Kommission und der Überprüfungsfrist im Herbst 2026.
24. September 2026 · 16 Min. Lesezeit
Markt-Kurzbericht
Was US-Zölle bei einer Bestellung chinesischer Einweg-Medizinprodukte aufschlagen
Ein Leitfaden zu Zollstaffelung und Verifizierung auf Positionsebene für US-Importeure, Distributoren und Beschaffungsverantwortliche zum Umgang mit dem Zoll wegen Zwangsarbeit vom 24. Juli 2026, der De-minimis-Aussetzung und den Handelsfristen für Q4.
23. September 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
Wie China Werksinspektionen ab dem 1. November 2026 bewerten wird
Die NMPA veröffentlichte die Bekanntmachung 14 am 15. September 2026; ihre 200 abgestuften Prüfpunkte gelten ab dem 1. November 2026. Bis dahin bleibt CFDA 2015 Nr. 218 das maßgebliche Dokument für Vor-Ort-Inspektionen.
20. September 2026 · 16 Min. Lesezeit
Technischer Leitfaden
Benötigt ein Zirkumzisions-Klammernahtgerät Chinas neue Norm für lineare Klammernahtgeräte?
Gleichen Sie das CoA eines Zirkumzisions-Klammernahtgeräts mit Chinas offiziellem Geltungsbereich für Klammernahtgeräte-Normen ab: YY 0875-2023 deckt lineare Klammernahtgeräte und Magazine ab, keine zirkulären Vorhautschneider.
19. September 2026 · 16 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die Entwicklungsakte eines Lieferanten nach QMSR
Ein Leitfaden für Eingangsaudits für Medizinprodukte-Distributoren, OEMs und Private-Label-Partner: warum 21 CFR 820.30 unter der QMSR reserviert ist, wie ISO 13485:2016 Abschnitt 7.3 die rechtlichen Pflichten regelt, was CP 7382.850 unter Entwicklung prüft, wie EN ISO 13485 und GB/T 42061-2022 die Akte überlagern, der Übergang vom DHF zur Medizinprodukteakte und ein 8-Punkte-Abnahmeprotokoll für Einkäufer.
15. September 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
Wenn ein chinesisches EO-CoA keine Zyklusakte nach ISO 11135 ist
Ein Leitfaden zur Wareneingangsprüfung und Lieferantenqualifizierung für internationale Medizinprodukte-Händler, Beschaffungsteams in Krankenhäusern und OEM-Einkäufer zur Bewertung chinesischer Ethylenoxid-Sterilisationszertifikate, von Editionswechseln der GB 18279 sowie von FDA- oder EU-Zyklusakten-Overlays im September 2026.
14. September 2026 · 15 Min. Lesezeit
Einkaufsleitfaden
Wenn eine Mustercharge nicht die kommerzielle Charge ist: Warum eine Zyklusakte nach ISO 11135:2014 und FDA Rec 14-529 keine neue Größe, keinen neuen Blister oder keine neue Beladung adoptieren, warum AAMI TIR28 Rec 14-603 das Produktadoptions-Overlay ist, warum die Einzellosenfreigabe nach Anhang E keine Adoption darstellt und warum ISO/FDIS 11135 nicht die Zyklusakte ist
Ein Leitfaden zur Wareneingangsprüfung und Lieferantenqualifizierung für internationale Medizinprodukte-Distributoren, Einkäufer in Krankenhäusern und OEM-Ingenieure zum Umgang mit Ethylenoxid-Zykluszertifikaten, Produktadoption, Einzellosenfreigabe und kommerzieller Palettendichte im Rahmen der US-FDA-, ISO- und AAMI-Regelwerke im September 2026.
12. September 2026 · 19 Min. Lesezeit
Einkaufsleitfaden
Wenn eine Ausschreibung 75 Prozent oder 80 Prozent Restlaufzeit für ein steriles Medizinprodukt fordert: Warum die FDA vom April 1991 und die EU-MDR GSPR 11.4 keine gesetzliche Vorgabe für den Restprozentsatz festlegen, warum UNICEF im Oktober 2023 zwei Drittel und eine Fünf-Jahres-Untergrenze anwendet, warum WHO TRS 1044 Anhang 8 eine Monatstabelle nach Risikobewertung darstellt und warum die ISO 11607 keine Wareneingangsuhr ist
Ein operativer Beschaffungs- und regulatorischer Leitfaden für internationale Medizinprodukte-Händler, Krankenhauseinkäufer und OEM-Anbieter zum Umgang mit Ausschreibungsklauseln zur Restlaufzeit, Wareneingangsprüfungen an der Laderampe und gekennzeichneten Verfalldaten nach den Regelwerken der USA, der EU, von UNICEF und der WHO im September 2026.
11. September 2026 · 18 Min. Lesezeit
Technischer Leitfaden
Welche Konformitätserklärung für Verpackungen nach ISO 11607 den 20. Dezember 2026 überdauert: Warum FDA Rec 14-594 und 14-595 2019 einschließlich AMD1:2023 nennen, warum Rec 14-530 und 14-531 bis zu diesem Datum akzeptabel bleiben, warum der Beschluss (EU) 2024/815 bereits EN ISO 11607-1:2020/A1:2023 zitiert und warum GB/T 19633.1-2024 die am 1. Dezember 2025 implementierte 2019-IDT ist
Ein praxisorientierter technischer und regulatorischer Leitfaden für internationale Medizinprodukte-Händler, OEM-Einkäufer und Qualitätsingenieure zur Bewertung von Validierungsakten für Sterilbarriere-Verpackungen, Konformitätserklärungen und Anerkennungszeitplänen in den USA, der EU und China im September 2026.
10. September 2026 · 17 Min. Lesezeit
Technischer Leitfaden
Welche Ausgabe von ISO 10993-7 für ein EO-Rückstands-CoA im Jahr 2026 maßgeblich ist: Warum ISO 10993-7:2026 nicht die FDA-Anerkennung 2-275 ist, warum die Aktualisierung vom 25. Mai 2026 für Teil 1 Teil 7 nicht umgestellt hat und warum MDCG 2024-13 weiterhin EN ISO 10993-7:2008+A1:2022 nennt
Ein praxisorientierter technischer und regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und Qualitätsingenieure zur Bewertung von Rückstands-Analysezertifikaten, Dissipationskurven und regulatorischer Anerkennung für EO-sterilisierte Einwegprodukte in den USA, der EU und China im Jahr 2026.
9. September 2026 · 16 Min. Lesezeit
Einkaufsleitfaden
So qualifizieren Sie eine chinesische Medizinproduktefabrik nach der NMPA-Bekanntmachung 107: Warum ISO 13485, MDSAP und ein GMP-Zertifikat von 2014 nicht die Akte vom 1. November 2026 sind, was die Artikel 2–3, 17–21, 32, 91, 104 und 107–113 verlangen und warum eine Produktionslizenz oder NMPA-Registrierung kein China-GMP ist
Ein operativer Leitfaden zur Fabrikqualifizierung und zum Lieferantenaudit für internationale Distributoren, Private-Label-/OEM-Einkäufer und Beschaffungsteams von Krankenhäusern zur Bewertung chinesischer Hersteller steriler Medizinprodukte gemäß der NMPA-Bekanntmachung Nr. 107 von 2025, der Guten Herstellungspraxis mit 132 Artikeln mit Inkrafttreten zum 1. November 2026 und der gleichzeitigen Aufhebung der CFDA-Bekanntmachung Nr. 64 von 2014.
8. September 2026 · 22 Min. Lesezeit
Regulatorischer Leitfaden
So bringen Sie ein Medizinprodukt im Jahr 2026 auf den mexikanischen Markt: Registro Sanitario im Vergleich zu den Äquivalenzabkommen von 2010 (FDA/Kanada) und 2012 (Japan) versus das abgekürzte Verfahren nach Option F gemäß den Lineamientos vom 18. Juli 2025, IMDRF Management Committee im Vergleich zu MDSAP nur für GMP-Zertifikate, Homoclave COFEPRIS-04-050 weiterhin physisch, der Visor vom 20. August 2026, offizielle Gebühren nach LFD-Artikel 195-A und warum CE / 510(k) / NMPA / MDSAP keine mexikanische gesundheitsbehördliche Registrierung ersetzen
Ein praxisorientierter regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und ausländische Hersteller, die sterile Einmalprodukte gemäß den Artikeln 262 und 376 des Ley General de Salud, den Risikoklassen nach RIS-Artikel 83, den Äquivalenzabkommen von 2010 (FDA/Kanada) und 2012 (Japan) sowie dem abgekürzten Verfahren nach Option F vom 18. Juli 2025 auf dem mexikanischen Markt in Verkehr bringen.
7. September 2026 · 22 Min. Lesezeit
Technischer Leitfaden
Wann EC REP auf dem Etikett eines Medizinprodukts nach dem 17. Juni 2026 weiterhin zulässig ist: ISO 15223-1:2021/Amd 1:2025 XX REP und EU REP, Durchführungsbeschlüsse der Kommission (EU) 2026/1231 und 2026/1313, MDCG 2021-5 Rev. 1 Anhang, FDA-Anerkennung 5-148 im Vergleich zu 5-134, 21 CFR 801.15 und warum eine Benannte Stelle die redaktionelle Änderung nicht vorab genehmigen muss
Ein praxisorientierter technischer und regulatorischer Leitfaden für internationale Distributoren von Medizinprodukten, OEM-Einkäufer und Qualitätsteams zur Bewertung CE-gekennzeichneter steriler Einmalprodukte gemäß ISO 15223-1 Abschnitt 5.1.2, den Rücknahmedaten harmonisierter Normen unter EU-MDR/IVDR und den US-FDA-Anerkennungsfristen für Konsensnormen.
6. September 2026 · 16 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Medizinprodukts auf dem japanischen Markt im Jahr 2026: Marketing Authorization Holder versus Designated MAH gemäß PMD Act Artikel 23-2 und 23-2-17, Registrierung ausländischer Hersteller gemäß Artikel 23-2-4 versus Arzneimittel-Akkreditierung, Todokede versus Ninsho versus Shonin, Verordnung 169 und MDSAP, offizielle Yen-Gebühren und warum CE / 510(k) / NMPA / HSA keine japanische Lizenz ersetzen
Ein praxisorientierter regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und ausländische Hersteller, die sterile Einwegprodukte gemäß PMD Act Artikel 23-2, 23-2-4 und 23-2-17, der MHLW-Verordnung 169 sowie offiziellen PMDA-Gebührenordnungen auf dem japanischen Markt in Verkehr bringen.
5. September 2026 · 15 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die Produktions- und Prozesslenkungsakte eines Lieferanten nach der QMSR: Warum 21 CFR 820.70, 820.75 und 820.80 reserviert sind, was ISO 13485 Abschnitt 7.5 und 21 CFR 820.45 fordern, was das Compliance Program 7382.850 unter Produktion und Dienstleistungserbringung prüft und warum ein DHR-Ordner oder eine Listung als Lohnsterilisierer nicht die Akte ist
Ein Leitfaden zur Aktenprüfung Feld für Feld für Medizinproduktehändler, OEM-Einkäufer und Beschaffungsteams in Krankenhäusern bei der Bewertung von Lieferanten steriler Einmalprodukte nach dem 2. Februar 2026: Warum 21 CFR 820.70, 820.75 und 820.80 reserviert sind, was ISO 13485 Abschnitt 7.5 und 21 CFR 820.45 für Produktion, Prozessvalidierung und Kennzeichnungsprüfung vorschreiben und wie das Compliance Program 7382.850 der FDA Produktion und Dienstleistungserbringung auditiert.
4. September 2026 · 16 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Medizinprodukts auf dem koreanischen Markt im Jahr 2026: Import-Betriebserlaubnis versus Produktanzeige, -zertifizierung oder -zulassung, KGMP- und QMS-Konformitätsanerkennung nach Gesetz Nr. 21263, amtliche Gebühren gemäß Durchführungsverordnung Artikel 65 und warum CE / 510(k) / NMPA / HSA keine MFDS-Lizenz ersetzen
Ein operativer regulatorischer Leitfaden für internationale Medizinprodukte-Distributoren, OEM-Einkäufer und Hersteller, die sterile Einwegprodukte auf dem Markt der Republik Korea gemäß dem Medizinproduktegesetz, den Gebühren nach Artikel 65 der Durchführungsverordnung und den QMS-Konformitätsregeln nach Gesetz Nr. 21263 in Verkehr bringen.
3. September 2026 · 14 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die CAPA- und Reklamationsakte eines Lieferanten nach der QMSR: Warum 21 CFR 820.100 und 820.198 reserviert sind, was die Abschnitte 8.2.2 / 8.3 / 8.5.2 / 8.5.3 der ISO 13485 und 21 CFR 820.35 vorschreiben, was das Compliance Program 7382.850 prüft und warum ein MDR-Bericht nicht die Reklamationsakte ist
Ein Leitfaden für Eingangs-Audits für Medizinproduktehändler, OEMs und Klinik-Beschaffungsteams: Warum 21 CFR 820.100 und 820.198 unter der QMSR reserviert sind, wie die Abschnitte 8.2.2, 8.3, 8.5.2 und 8.5.3 der ISO 13485 die rechtlichen Pflichten tragen, was 21 CFR 820.35 zusätzlich vorschreibt, was CP 7382.850 unter Messung, Analyse und Verbesserung prüft, warum ein MDR-Bericht nicht die Reklamationsakte ist, und ein 7-Punkte-Abnahmeprotokoll für Einkäufer.
2. September 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Medizinprodukts auf dem Markt in Singapur im Jahr 2026: SMDR versus Klasse-A-Notifizierung versus Händlerlizenz versus Registrant, GN-15 R13-Evaluierungswege und Malaysia-MDA-Reliance, amtliche Gebühren mit Stand vom 26. März 2026 und warum CE / 510(k) / NMPA eine HSA-Listung nicht ersetzen
Ein maßgeblicher, entscheidungsorientierter Leitfaden für internationale Hersteller und Händler in Singapur: Orientierung bei der Medizinproduktregistrierung der Singapore Health Sciences Authority (HSA), SMDR-Listungen, Klasse-A-SHARE-Notifizierungen, Registrant-Mandaten, Händlerlizenzen, GN-15 R13-Evaluierungspfaden und Gebührentabellen für 2026.
1. September 2026 · 14 Min. Lesezeit
Einkaufsleitfaden
Hersteller von Einweg-Zirkumzisionsgeräten (2026): Eine evidenzgeprüfte globale Lieferantenlandschaft für Distributoren
Eine registerbasierte Lieferantenübersicht, die Marken, rechtliche Hersteller, Sterilisationsbetriebe, gelistete Betriebsstätten, Zertifikatsinhaber und Distributoren voneinander abgrenzt, bevor eine Angebotsanfrage gestellt wird.
31. August 2026 · 76 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die Beschaffungslenkung und die Auslagerungsakte eines Lieferanten nach der QMSR: Warum 21 CFR 820.50 reserviert ist, was die Abschnitte 4.1.5 und 7.4 der ISO 13485 fordern, was das Compliance Program 7382.850 prüft, und eine Abnahme-Checkliste für Einkäufer
Ein praxisorientierter Audit-Leitfaden für Einkäufer zu Beschaffungs- und Auslagerungsakten bei Medizinprodukten: Warum 21 CFR 820.50 unter der QMSR reserviert ist, wie die Abschnitte 4.1.5 und 7.4 der ISO 13485 die rechtlichen Pflichten tragen, was das FDA Compliance Program 7382.850 prüft, warum Lieferantenaudit-Berichte nicht mehr ausgenommen sind, und eine 7-Punkte-Checkliste für die Wareneingangsprüfung.
31. August 2026 · 19 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Medizinprodukts auf dem kanadischen Markt im Jahr 2026: Medical Device Licence versus Medical Device Establishment Licence versus Klasse I, MDSAP als Lizenzbedingung statt als Ersatz, offizielle Gebühren mit Stand vom 1. April 2026 und warum das Inkrafttretensdatum von SOR/2026-110 ab der Registrierung und nicht ab dem MDCP-Bulletin gezählt wird
Ein operativer Leitfaden zur Entscheidungsfindung für internationale Medizinprodukte-Händler, Private-Label-/OEM-Einkäufer und ausländische Hersteller: Orientierung zu Medical Device Licences (MDL) von Health Canada gemäß SOR/98-282 Abschnitt 26, Medical Device Establishment Licences (MDEL) gemäß GUI-0016 Tabelle 1, der verpflichtenden MDSAP-Qualitätseinreichungsbedingung, der Risikoklassifizierung nach Schedule 1, den behördlichen Gebühren zum 1. April 2026 einschließlich der Private-Label-MDL, den Grenzen bei der Überprüfung von MDALL- versus MDEL-Listungen sowie dem Zeitplan für das Inkrafttreten der Modernisierung nach SOR/2026-110.
30. August 2026 · 22 Min. Lesezeit
Regulatorischer Leitfaden
So bringen Sie ein Medizinprodukt im Jahr 2026 auf den australischen Markt: ARTG-Aufnahme versus australischer Sponsor versus Manufacturer Evidence, TGA-Klassifizierung, Nachweise vergleichbarer ausländischer Regulierungsbehörden und warum UDI zum 1. Juli 2026 erst nach Kenntnis der TGA-Klasse beginnt
Ein operativer Entscheidungsleitfaden für internationale Distributoren, Private-Label-/OEM-Einkäufer und ausländische Hersteller: Orientierung bei der Aufnahme in das Australian Register of Therapeutic Goods (ARTG) gemäß dem Therapeutic Goods Act 1989, dem Erfordernis eines australischen Sponsors, der Vorabgenehmigung der Manufacturer Evidence, der TGA-Risikoklassifizierung (Klassen I, IIa, IIb, III), den Nachweiswegen über vergleichbare ausländische Regulierungsbehörden (COR), den Gebührenübersichten für Juli 2026 sowie der nach Klassen gestaffelten Einführung der Unique Device Identification (AusUDID) zum 1. Juli 2026.
29. August 2026 · 20 Min. Lesezeit
Technischer Leitfaden
So prüfen Sie die ISO 14971-Risikomanagementakte eines Lieferanten: Was die QMSR nach dem 2. Februar 2026 tatsächlich verlangt, EN ISO 14971:2019+A11:2021 für die MDR, Chinas GB/T 42062-2022 und eine Abnahme-Checkliste für Einkäufer
Ein praxisorientierter Audit-Leitfaden für Einkäufer zu Risikomanagementakten für Medizinprodukte: Trennung von ISO 13485-QMSR-Prozessvorgaben und ISO 14971-Konformität, Verifizierung von EN ISO 14971:2019+A11:2021 für die EU-MDR, Orientierung in Chinas GB/T 42062-2022 und Durchführung eines 7-Punkte-Eingangsabnahmeprotokolls.
27. August 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
So bringen Sie ein Medizinprodukt 2026 auf den saudi-arabischen Markt: MDMA versus Bevollmächtigter versus Betriebslizenz, SFDA-Klassen A–D, Gebühren 2025 und die Bündelungsregeln vom Mai 2026
Ein operativer Entscheidungsleitfaden für internationale Distributoren, Private-Label-/OEM-Einkäufer und ausländische Hersteller: Orientierung zu den MDMA-Anforderungen des Königreichs Saudi-Arabien gemäß Gesetz M/54, dem Verfahren zur Prüfung der technischen Dokumentation (Technical File Assessment), den SFDA-Klassen A–D (MDS-G008), der Gebührenordnung vom Mai 2025, den Bündelungskriterien vom 3. Mai 2026 (MDS-G028), Mandaten für Bevollmächtigte, der Betriebslizenzierung für Importeure und der Überprüfung bei der Hafenabfertigung.
25. August 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Inverkehrbringen eines Medizinprodukts auf dem Markt in Großbritannien im Jahr 2026: Wann eine gültige CE-Kennzeichnung genügt, wann UKCA erforderlich ist, Benennung einer UK Responsible Person, MHRA-Registrierung und die bereits geltenden PMS-Vorschriften vom Juni 2025
Ein operativer Leitfaden zur Entscheidungsfindung für internationale Distributoren, OEM-Einkäufer und Hersteller außerhalb des Vereinigten Königreichs: Orientierung zu den Fristen für die Anerkennung der CE-Kennzeichnung in Großbritannien (2028 vs. 2030), den UKCA-Anforderungen gemäß der UK MDR 2002, den Mandaten für die UK Responsible Person, der DORS-Registrierung und den Gebühren für 2026, den EUDAMED-Vorgaben für Nordirland sowie den seit Juni 2025 in Kraft befindlichen Pflichten zur Überwachung nach dem Inverkehrbringen.
23. August 2026 · 19 Min. Lesezeit
Regulatorischer Leitfaden
So verifizieren Sie ein CE-Zertifikat für ein Medizinprodukt: Ein Leitfaden für Händler zur Prüfung von Zertifikaten Benannter Stellen, NANDO-Benennung, Geltungsbereich und verlängerter MDD-Gültigkeit
Ein praxisorientierter Prüfablauf mit fünf Kontrollschritten, Prüfraster für Anhang XII, Leitfaden zur NANDO-Benennung, EUDAMED-Status-Decoder und Anlage zum Vertriebsvertrag für internationale Händler zur Qualifizierung europäischer Medizinprodukte-Lieferanten.
18. August 2026 · 18 Min. Lesezeit
Regulatorischer Leitfaden
Registrierung und Vertrieb von Einweg-Zirkumzisionsgeräten: Ein Markteintritts-Evidenzpaket für die USA (FDA 510(k)), die EU (MDR) und China (NMPA) für Händler und Private-Label-Käufer
Eine rechtsordnungsübergreifende regulatorische Matrix und Evidenz-Checkliste für Händler zum Vergleich von US 21 CFR 884.4530, EU-MDR Klasse IIa Regel 6, provinziellen Klasse-II-NMPA-Registrierungen in China und WHO-Präqualifikationshürden.
17. August 2026 · 19 Min. Lesezeit
Einkaufsleitfaden
Was die MAUDE- und Rückrufdaten der FDA über Fehler bei Zirkumzisionsgeräten offenbaren: Eine Post-Market-Evidenzübersicht für Beschaffung und Lieferantenprüfung bei Zirkumzisionen (2015–2026)
Eine eigenständige Überwachungsanalyse der FDA zu 31 510(k)-Freigaben für Zirkumzisionsgeräte, 34 Rückrufen und 942 MAUDE-Meldungen über unerwünschte Ereignisse (Gesamtbestand; 592 im Zeitraum 2015–2026), überführt in Akzeptanzkriterien für Ausschreibungen und Fragen zur Lieferantenvigilanz für Einweg-Zirkumzisionsstapler-, Ring- und Klemmgeräte.
11. August 2026 · 16 Min. Lesezeit
Technischer Leitfaden
Einweg-Zirkumzisionsanastomat und -Stapler: Gerätemechanik, Sterilset-Komponenten und Chargenabnahmeprüfungen für Beschaffung und Medizintechnik
Ein technischer Leitfaden auf Komponentenebene zum Einweg-Zirkumzisionsanastomat und -Stapler: der Glocken-Klammer-Auslösemechanismus, was in das sterile Convenience-Kit gehört, die Chargenabnahmeprüfungen für Klammerausformung und Sterilbarrieresystem sowie die Klassifizierung in den USA, der EU und China – einschließlich der Gründe, warum für den Stapler kein US-510(k)-Prädikat und keine WHO-Präqualifizierung vorliegen.
9. August 2026 · 18 Min. Lesezeit
Einkaufsleitfaden
Qualifizierung eines Herstellers von Zirkumzisionsgeräten oder eines Händlerprogramms: CE-Nachweise, QMS-Geltungsbereich, Rolle des rechtlichen Herstellers und Kontrolle von Registrierungsdokumenten
Eine praxisorientierte Audit- und Qualifizierungs-Checkliste für Händler und Private-Label-Einkäufer zur Bewertung von Herstellern von Zirkumzisionsgeräten, zur Unterscheidung von ISO 13485 und produktspezifischen CE-Zertifikaten, zur Definition der Pflichten des rechtlichen Herstellers und zum Schutz der Gebietsexklusivität.
5. August 2026 · 24 Min. Lesezeit
Einkaufsleitfaden
Großabnahmepreis, Mindestbestellmenge (MOQ) und Einstandspreis für Einweg-Zirkumzisionsgeräte: Ein Arbeitsblatt zur Angebotsnormalisierung und Gesamtkostenberechnung für Distributoren und Großeinkäufer
Ein B2B-Beschaffungsrahmen zur Überführung von Ab-Werk-Geräteangeboten in belastbare Einstandskosten pro Einheit unter Berücksichtigung von Größenmix-MOQs, Sterilverpackung, zolltariflicher Behandlung, Zolltarifeinreihung und Bedingungen für die Chargenfreigabe.
5. August 2026 · 22 Min. Lesezeit
Technischer Leitfaden
Validierung der Strahlensterilisation (Gamma-, Elektronenstrahl- und Röntgenstrahlung) für Einweg-Medizinprodukte: Ein ISO 11137-, VDmax- und FDA-Evidenzleitfaden für OEM- und Private-Label-Einkäufer
Die Qualifizierung eines OEM für strahlensterilisierte Einweg-Medizinprodukte erfordert die Überprüfung eines ISO 11137-Validierungsprotokolls, den Nachweis der Sterilisationsdosis von 25 kGy oder 15 kGy mittels VDmax, die Auswahl der optimalen Modalität (Gamma- vs. Elektronenstrahl- vs. Röntgenstrahlung), die Begrenzung der Maximaldosen für Polymere sowie die Abstimmung auf das 4-monatige Dosis-Audit-Intervall gemäß ISO 11137-1:2025 und den Radiation Master File Pilot der FDA.
4. August 2026 · 18 Min. Lesezeit
Marktanalyse
Vom Skalpell mit Naht zum einzelnen Klick: Der Wandel zu Einweg-Zirkumzisionsgeräten
Wie Einwegringe, Zirkulärstapler und Einweg-Nahtsets eine 20-minütige Operation mit Skalpell und Naht in einen rund 7-minütigen nahtlosen Eingriff verwandelten – ein von Asien ausgehender Technologiewechsel bei Medizinprodukten, den die Welt übernahm, bevor die US-FDA ihn erfasste.
6. Juli 2026 · 28 Min. Lesezeit
MEHR IN CHIRURGIE
Verwandte Produkte
Bereit, Zirkumzisionsgerät zu evaluieren?
Mustereinheiten werden für qualifizierte Einkäufer in der Regel in unter 10 Arbeitstagen versandt. Vertriebspartner – fragen Sie nach Gebietsexklusivität.