GUIDES RÉGLEMENTAIRES

Les exigences d'accès au marché, prêtes pour la prise de décision.

Orientations spécifiques par juridiction sur la classification, l'enregistrement, l'étiquetage, l'UDI, les dossiers de preuves et les limites de conformité.

Feuille de route pour la mise sur le marché et la conformité réglementaire des dispositifs médicaux auprès de l'ANVISA au Brésil selon la RDC 751/2022, la RDC 848/2024, les responsabilités du detentor, le code de sujet Solicita 80326, la validité de 4 ans du CBPF via le MDSAP et la reconnaissance réglementaire de l'IN 290/2024
Mise sur le marché d'un dispositif médical à usage unique au Brésil : la voie ANVISA en 2026Un guide réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux fabricants étrangers mettant sur le marché brésilien des dispositifs stériles à usage unique, au titre de la RDC 751/2022, de la RDC 848/2024, de la transition vers le Código Único du 14 août 2026, de la validité de 4 ans du CBPF via le MDSAP, de la reconnaissance AREE de l'IN 290/2024 et de la base de données UDI SIUD de 2026.27 septembre 2026 · 20 min de lecture
Arbre de décision du calendrier de production UDI de classe II en Chine comparant les dispositifs restants de classe II de l'Avis 21, les 103 variétés du troisième lot du n° 22 de 2023, et les exemptions de l'Avis 15
Cette expédition chinoise de classe II nécessite-t-elle déjà un UDIUn guide de contrôle à réception et de calendrier réglementaire destiné aux distributeurs internationaux, aux acheteurs OEM/marques propres et aux responsables des achats hospitaliers évaluant les expéditions de dispositifs stériles chinois de classe II, les échéances de l'Avis 21 pour les variétés restantes, le catalogue des 103 variétés du troisième lot et les exemptions de l'Avis 15 au 18 septembre 2026.18 septembre 2026 · 16 min de lecture
Feuille de route de mise sur le marché et de conformité réglementaire des dispositifs médicaux auprès de la COFEPRIS au Mexique en vertu des articles 262 et 376 de la Ley General de Salud, des classes de risque de l'article 83 du RIS, de l'équivalence 2010/2012 et des lineamientos de l'Option F du 18 juillet 2025
Comment mettre un dispositif médical sur le marché mexicain en 2026 : Registro Sanitario contre accords d'équivalence 2010 FDA/Canada et 2012 Japon contre voie abrégée Option F en vertu des Lineamientos du 18 juillet 2025, Comité de gestion de l'IMDRF contre MDSAP pour les certificats BPF uniquement, homoclave COFEPRIS-04-050 toujours physique, visor du 20 août 2026, droits officiels de l'article 195-A de la LFD, et pourquoi CE / 510(k) / NMPA / MDSAP ne remplacent pas un enregistrement sanitaire mexicainUn guide réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux fabricants étrangers mettant des dispositifs stériles à usage unique sur le marché mexicain conformément aux articles 262 et 376 de la Ley General de Salud, aux classes de risque de l'article 83 du RIS, aux accords d'équivalence 2010 FDA/Canada et 2012 Japon, ainsi qu'à la voie abrégée Option F du 18 juillet 2025.7 septembre 2026 · 22 min de lecture
Feuille de route pour la mise sur le marché des dispositifs médicaux et la conformité réglementaire auprès de la PMDA au Japon selon les articles 23-2 et 23-2-17 de la loi PMD, l'article 23-2-4 relatif au FMR et l'ordonnance 169 du MHLW
Comment mettre un dispositif médical sur le marché japonais en 2026 : titulaire d'autorisation de mise sur le marché versus MAH désigné selon les articles 23-2 et 23-2-17 de la loi PMD, enregistrement des fabricants étrangers au titre de l'article 23-2-4 versus accréditation des médicaments, Todokede versus Ninsho versus Shonin, ordonnance 169 et MDSAP, redevances officielles en yens, et pourquoi CE / 510(k) / NMPA / HSA ne remplacent pas une licence japonaiseUn guide réglementaire opérationnel pour les distributeurs internationaux de dispositifs médicaux, les acheteurs OEM et les fabricants étrangers mettant sur le marché japonais des dispositifs stériles à usage unique en vertu des articles 23-2, 23-2-4 et 23-2-17 de la loi PMD, de l'ordonnance 169 du MHLW et des barèmes officiels de redevances de la PMDA.5 septembre 2026 · 15 min de lecture
Feuille de route pour la mise sur le marché et la conformité réglementaire des dispositifs médicaux auprès du MFDS en Corée du Sud selon la loi sur les dispositifs médicaux et la loi n° 21263
Comment mettre sur le marché un dispositif médical en Corée en 2026 : autorisation d'activité d'importation par rapport à la déclaration, certification ou homologation d'article, reconnaissance de conformité KGMP et SMQ après la loi n° 21263, redevances officielles selon l'article 65 du règlement d'application, et pourquoi CE / 510(k) / NMPA / HSA ne remplacent pas une licence MFDSUn guide réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux fabricants mettant sur le marché de la République de Corée des dispositifs stériles à usage unique conformément à la loi sur les dispositifs médicaux, aux redevances de l'article 65 du règlement d'application et aux règles de conformité du SMQ de la loi n° 21263.3 septembre 2026 · 14 min de lecture
Schéma infographique du cadre de mise sur le marché des dispositifs médicaux de la Health Sciences Authority (HSA) de Singapour : enregistrement de produit au SMDR, notification de classe A, mandat de Registrant à Singapour, licences de distributeur, voies d'évaluation GN-15 R13 et frais officiels 2026.
Comment mettre un dispositif médical sur le marché à Singapour en 2026 : SMDR versus notification de classe A versus Dealer Licence versus Registrant, voies d'évaluation GN-15 R13 et reliance MDA de Malaisie, frais officiels au 26 mars 2026, et pourquoi CE / 510(k) / NMPA ne remplacent pas une inscription à l'HSAUn guide de référence axé sur la prise de décision pour les fabricants internationaux et les distributeurs à Singapour : s'orienter dans l'enregistrement des dispositifs médicaux auprès de la Health Sciences Authority (HSA) de Singapour, les inscriptions au SMDR, les notifications SHARE de classe A, les mandats de Registrant, les licences de distributeur, les voies d'évaluation GN-15 R13 et les grilles tarifaires 2026.1 septembre 2026 · 14 min de lecture
Couverture du guide réglementaire VEMERIX illustrant le cadre de mise sur le marché des dispositifs médicaux de Santé Canada en 2026 : homologation d'instrument médical (MDL) pour les classes II à IV en vertu de l'article 26 du SOR/98-282, licence d'établissement pour instruments médicaux (MDEL) selon le GUI-0016, condition de dépôt du SMQ MDSAP, classification des risques de l'annexe 1, frais d'avril 2026 incluant la MDL de marque privée (CAD 179), limites de vérification sur la liste MDALL et règles d'entrée en vigueur de la phase 2 du SOR/2026-110.
Comment mettre un dispositif médical sur le marché canadien en 2026 : homologation d'instrument médical (MDL) versus licence d'établissement pour instruments médicaux (MDEL) versus classe I, le MDSAP comme condition d'homologation et non comme substitut, frais officiels au 1 avril 2026, et pourquoi la date d'entrée en vigueur du SOR/2026-110 est calculée à partir de l'enregistrement et non du bulletin du MDCPUn guide décisionnel opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs en marque privée/OEM et aux fabricants étrangers : appréhender les homologations d'instruments médicaux (MDL) de Santé Canada au titre de l'article 26 du SOR/98-282, les licences d'établissement pour instruments médicaux (MDEL) selon le tableau 1 du GUI-0016, la condition obligatoire de dépôt du système qualité MDSAP, la classification des risques de l'annexe 1, les frais officiels au 1 avril 2026 incluant la MDL de marque privée, les limites de vérification des listes MDALL par rapport à la MDEL, et le calendrier d'entrée en vigueur de la modernisation du SOR/2026-110.30 août 2026 · 22 min de lecture
Couverture du guide réglementaire VEMERIX illustrant le processus de mise sur le marché des dispositifs médicaux en Australie en 2026 : inclusion à l'ARTG de la TGA en vertu du Therapeutic Goods Act 1989, exigences relatives au sponsor australien, approbation préalable de la Manufacturer Evidence, classification TGA (classes I–III), voies d'évaluation par autorités réglementaires étrangères comparables (COR) et exigences de l'AusUDID échelonnées par classe.
Comment mettre un dispositif médical sur le marché australien en 2026 : inclusion à l'ARTG versus sponsor australien versus Manufacturer Evidence, classification TGA, preuves issues d'autorités réglementaires étrangères comparables, et pourquoi l'UDI du 1 juillet 2026 ne commence qu'une fois la classe TGA connueUn guide décisionnel opérationnel pour les distributeurs internationaux, les acheteurs sous marque de distributeur/OEM et les fabricants étrangers : maîtriser l'inclusion au Registre australien des produits thérapeutiques (ARTG) en vertu du Therapeutic Goods Act 1989, le mandat de sponsor australien, l'approbation préalable de la Manufacturer Evidence, la classification des risques de la TGA (classes I, IIa, IIb, III), les voies fondées sur les autorités réglementaires étrangères comparables (COR), les grilles tarifaires de juillet 2026 et le déploiement échelonné par classe de l'identification unique des dispositifs (AusUDID) à compter du 1 juillet 2026.29 août 2026 · 20 min de lecture
Couverture du guide réglementaire VEMERIX illustrant le processus de mise sur le marché des dispositifs médicaux en Arabie saoudite : MDMA de la SFDA au titre de la loi M/54, classification des risques selon le MDS-G008 (classes A à D), barème des redevances de mai 2025, règles de regroupement MDS-G028 (3 mai 2026), mandat de mandataire autorisé via GHAD et dédouanement des expéditions selon MDS-REQ 5.
Comment mettre un dispositif médical sur le marché saoudien en 2026 : MDMA versus mandataire autorisé versus licence d'établissement, classes SFDA A à D, redevances de 2025 et règles de regroupement de mai 2026Un guide de décision opérationnelle destiné aux distributeurs internationaux, aux acheteurs en marque propre/OEM et aux fabricants étrangers : appréhender les exigences relatives à la MDMA du Royaume d'Arabie saoudite au titre de la loi M/54, la voie de l'évaluation du dossier technique, les classes SFDA A à D (MDS-G008), le barème des redevances de mai 2025, les critères de regroupement du 3 mai 2026 (MDS-G028), les mandats de mandataire autorisé, la licence d'établissement d'importateur et la vérification du dédouanement portuaire.25 août 2026 · 18 min de lecture
Couverture du guide réglementaire VEMERIX présentant le processus de mise sur le marché des dispositifs médicaux en Grande-Bretagne : calendriers de reconnaissance du marquage CE jusqu'en 2028 et 2030, exigences UKCA selon le UK MDR 2002, mandats de personne responsable au Royaume-Uni (UKRP), enregistrement DORS auprès de la MHRA et redevances annuelles pour 2026, règles de surveillance après commercialisation en vigueur depuis juin 2025 et cadre EUDAMED pour l'Irlande du Nord.
Comment mettre un dispositif médical sur le marché en Grande-Bretagne en 2026 : quand un marquage CE valide suffit, quand le marquage UKCA est obligatoire, désignation d'une personne responsable au Royaume-Uni, enregistrement auprès de la MHRA et règles de surveillance après commercialisation (PMS) de juin 2025 déjà applicablesUn guide de décision opérationnelle pour les distributeurs internationaux, les acheteurs OEM et les fabricants hors Royaume-Uni : appréhender les calendriers de reconnaissance du marquage CE en Grande-Bretagne (2028 contre 2030), les exigences UKCA en vertu du UK MDR 2002, les mandats de personne responsable au Royaume-Uni (UKRP), l'enregistrement DORS et les redevances 2026, les règles EUDAMED en Irlande du Nord, ainsi que les obligations de surveillance après commercialisation en vigueur depuis juin 2025.23 août 2026 · 19 min de lecture
Couverture du guide réglementaire VEMERIX présentant le processus de vérification étape par étape des certificats de libre vente de dispositifs médicaux, la validation FECV de la FDA, les exigences de l'article 60 du MDR de l'UE, les contrôles de la MHRA britannique et les règles applicables aux certificats d'exportation de la NMPA en Chine.
Comment vérifier un certificat de libre vente pour un dispositif médical : guide du distributeur sur les CLV et certificats d'exportation, le contrôle des autorités émettrices (FDA, UE, MHRA britannique, NMPA) et le repérage des signaux d'alerteUn guide pratique de vérification champ par champ des certificats d'exportation de dispositifs médicaux : authentification des CFG de la FDA via le FECV, validation des certificats au titre de l'article 60 du MDR de l'UE, contrôle des documents de libre vente de la MHRA britannique, décryptage des réformes de mai 2026 sur les certificats d'exportation en Chine et concordance du périmètre avec votre demande de devis.21 août 2026 · 19 min de lecture
Couverture du guide réglementaire VEMERIX présentant le protocole de vérification étape par étape des certificats SMQ ISO 13485, la validation sur IAF CertSearch, les annuaires des organismes d'accréditation et la correspondance périmètre-SKU.
Comment vérifier un certificat ISO 13485 : guide du distributeur pour lire le périmètre d'un certificat SMQ, vérifier l'accréditation de l'organisme de certification et distinguer un vrai certificat d'un fauxGuide pratique de lecture du certificat champ par champ, tableau de correspondance périmètre-SKU, protocole de vérification sur IAF CertSearch et auprès des organismes d'accréditation, décryptage de la transition vers Global ACI en 2026, tri des faux certificats et des certificats de complaisance, et annexe des éléments de preuve pour accords de distribution.20 août 2026 · 18 min de lecture
Couverture du guide réglementaire VEMERIX présentant le protocole de vérification en cinq étapes pour les autorisations FDA 510(k), les dossiers des bases de données publiques et les distinctions entre enregistrement et autorisation.
Comment vérifier une autorisation FDA 510(k) : guide du distributeur pour vérifier un numéro K, consulter la fiche d'autorisation et distinguer autorisation, enregistrement et référencementUn protocole pratique de vérification en cinq étapes, une grille de correspondance à cinq champs, un guide pour distinguer enregistrement et autorisation, les règles d'exception relatives aux dispositifs exemptés et une annexe contractuelle d'éléments de preuve pour les distributeurs internationaux de dispositifs médicaux.19 août 2026 · 18 min de lecture
Couverture du guide réglementaire VEMERIX illustrant le processus de vérification en cinq points des certificats CE de dispositifs médicaux selon le MDR (UE) 2017/745 et le règlement (UE) 2023/607.
Comment vérifier un certificat CE de dispositif médical : guide du distributeur pour la lecture des certificats d'organismes notifiés, la désignation NANDO, le champ d'application et la validité prolongée selon la MDDUn processus pratique de vérification en cinq points, une grille de lecture de l'annexe XII, un guide de désignation NANDO, un décodeur de statut EUDAMED et une annexe de contrat de distribution pour les distributeurs internationaux qualifiant des fournisseurs européens de dispositifs médicaux.18 août 2026 · 18 min de lecture
Dossier de preuves d'accès au marché des dispositifs de circoncision à usage unique par VEMERIX
Enregistrement et distribution des dispositifs de circoncision à usage unique : dossier de preuves d'accès au marché aux États-Unis (FDA 510(k)), dans l'UE (MDR) et en Chine (NMPA) pour les distributeurs et acheteurs sous marque de distributeurUne matrice réglementaire multijuridictionnelle et une liste de contrôle des éléments de preuve pour distributeurs, comparant le 21 CFR 884.4530 aux États-Unis, la règle 6 de classe IIa du MDR dans l'UE, les enregistrements provinciaux de classe II de la NMPA en Chine et les critères d'accès de la préqualification de l'OMS.17 août 2026 · 19 min de lecture
Couverture du guide réglementaire VEMERIX présentant l'anatomie d'un numéro d'enregistrement de dispositif médical de la NMPA chinoise (鲁械注准20162020372) décodé segment par segment selon le décret n° 47 de la SAMR.
Comment vérifier l'enregistrement d'un dispositif médical chinois : guide du distributeur pour lire un numéro de certificat de la NMPA, vérifier sa validité, son champ d'application et ses annulationsUn protocole pratique de vérification en cinq points, un outil de décodage des numéros de certificat, un guide de la base de données publique et une grille de justificatifs pour contrats de distribution, destinés aux distributeurs internationaux qui qualifient des fournisseurs chinois de dispositifs médicaux.16 août 2026 · 16 min de lecture
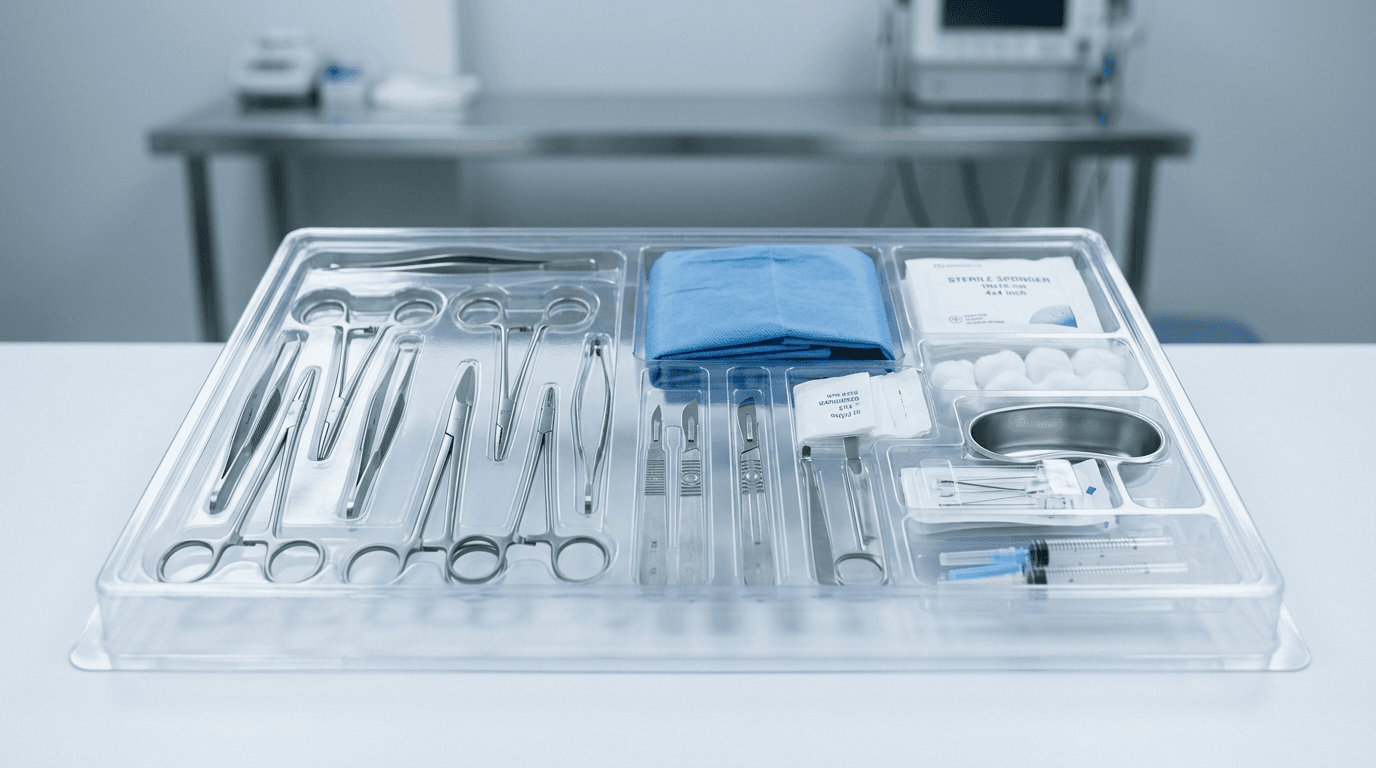
Plateau de kit de procédure stérile avec instruments chirurgicaux, champ stérile et consommables à usage unique sous emballage disposés dans des compartiments
Réglementation des kits de procédure stériles : règles de la FDA relatives aux convenience kits, article 22 du MDR de l'UE et dossier de preuves qu'un assembleur, distributeur ou acheteur OEM doit vérifierVoies d'accès réglementaires de référence, analyse des rappels post-commercialisation et liste de contrôle de qualification des fournisseurs pour les plateaux de procédure stériles multicomposants, kits de circoncision, sets de ponction et sets de pansement.15 août 2026 · 18 min de lecture
Couverture du guide réglementaire VEMERIX montrant un tube stérile de gel de silicone pour cicatrices, une section de feuille de silicone et la documentation décisionnelle réglementaire pour les États-Unis, l'UE et la Chine.
Classification et justification des allégations des gels de silicone pour cicatrices : matrice de décision États-Unis (FDA), UE et Chine (NMPA) pour distributeurs et acheteurs OEMQualifier un gel ou une feuille de silicone pour cicatrices sur les marchés internationaux exige de maîtriser des règles strictes de classification allégation par allégation aux États-Unis (classe I FDA selon le 21 CFR 878.4025), en Europe (frontière entre dispositif de classe I selon le MDR de l'UE et règlement cosmétique) et en Chine (dépôt de dispositif médical de classe II auprès de la NMPA) — où les formulations autorisées pour l'utilisation prévue, le niveau de certitude des preuves Cochrane et les exigences de biocompatibilité de l'ISO 10993 tracent la frontière entre commercialisation conforme et rejet réglementaire.5 août 2026 · 14 min de lecture
Matrice réglementaire du transfert de conception et de la maîtrise des modifications par VEMERIX
Transfert de conception et maîtrise des modifications pour les dispositifs médicaux : liste de contrôle de transmission et de classification des modifications selon le QMSR / l'ISO 13485 pour les fabricants légaux et les fabricants sous contratUne liste de contrôle réglementaire pratique pour les fabricants légaux, les titulaires de marque OEM et les fabricants sous contrat réalisant le transfert de conception et classant les modifications post-commercialisation selon le QMSR de la FDA, l'ISO 13485, le MDR de l'UE et la NMPA.3 août 2026 · 16 min de lecture
Dossier de preuves pour l'enregistrement d'une fibre de laser endoveineux à usage unique par VEMERIX
Enregistrement et distribution d'une fibre de laser endoveineux à usage unique : dossier de preuves pour l'enregistrement et l'accès au marché aux États-Unis (FDA 510(k)), dans l'UE (MDR) et en Chine (NMPA)Un guide réglementaire d'accès au marché pour les distributeurs de dispositifs médicaux et les responsables des affaires réglementaires préparant les dossiers de preuves d'enregistrement FDA 510(k) aux États-Unis, MDR classe IIb dans l'UE et NMPA en Chine pour les fibres de laser médical à usage unique de 1470 nm.3 août 2026 · 18 min de lecture
Couverture du guide réglementaire VEMERIX présentant une matrice décisionnelle réglementaire pour les États-Unis, l'UE et la Chine concernant les désinfectants à base d'acide hypochloreux (HOCl).
Classification des désinfectants à base d'acide hypochloreux (HOCl) : matrice décisionnelle réglementaire (États-Unis, UE et Chine) pour les acheteurs de dispositifs médicaux et de produits d'hygièneL'approvisionnement international en désinfectants à base d'acide hypochloreux (HOCl) exige de reconnaître que la classification réglementaire dépend des allégations d'utilisation prévue, de la concentration et du site d'application plutôt que de l'identité chimique — qu'il s'agisse d'appréhender la distinction américaine pesticide EPA / stérilisant liquide FDA selon la PRN 98-2, les règles relatives aux substances actives du règlement sur les produits biocides (BPR) de l'ECHA en Europe, et le système chinois de licences d'hygiène weixiaozheng.3 août 2026 · 15 min de lecture
Une couverture de rapport conforme à la charte graphique de VEMERIX : un pansement unique représenté sous la forme d'une échelle de classes réglementaires, tracé au trait rose d'accent sur un fond blanc cassé épuré.
La ligne qui décide de la classe : comment l'allégation d'un pansement — et non sa composition chimique — détermine sa classe réglementaire aux États-Unis, dans l'UE et en ChineDans les soins des plaies et de la peau, l'allégation sur l'étiquetage, et non le matériau, détermine la classe réglementaire — et comme la majeure partie de la catégorie est exempte de 510(k) aux États-Unis, le registre public des autorisations décrit de manière systématiquement incomplète qui la fournit réellement. Une analyse de sources primaires de 31 codes produits de la FDA, de la règle 4 du MDR de l'UE et de la modification du catalogue de 2022 de la NMPA.27 juillet 2026 · 27 min de lecture