01Cirúrgico · Urologia
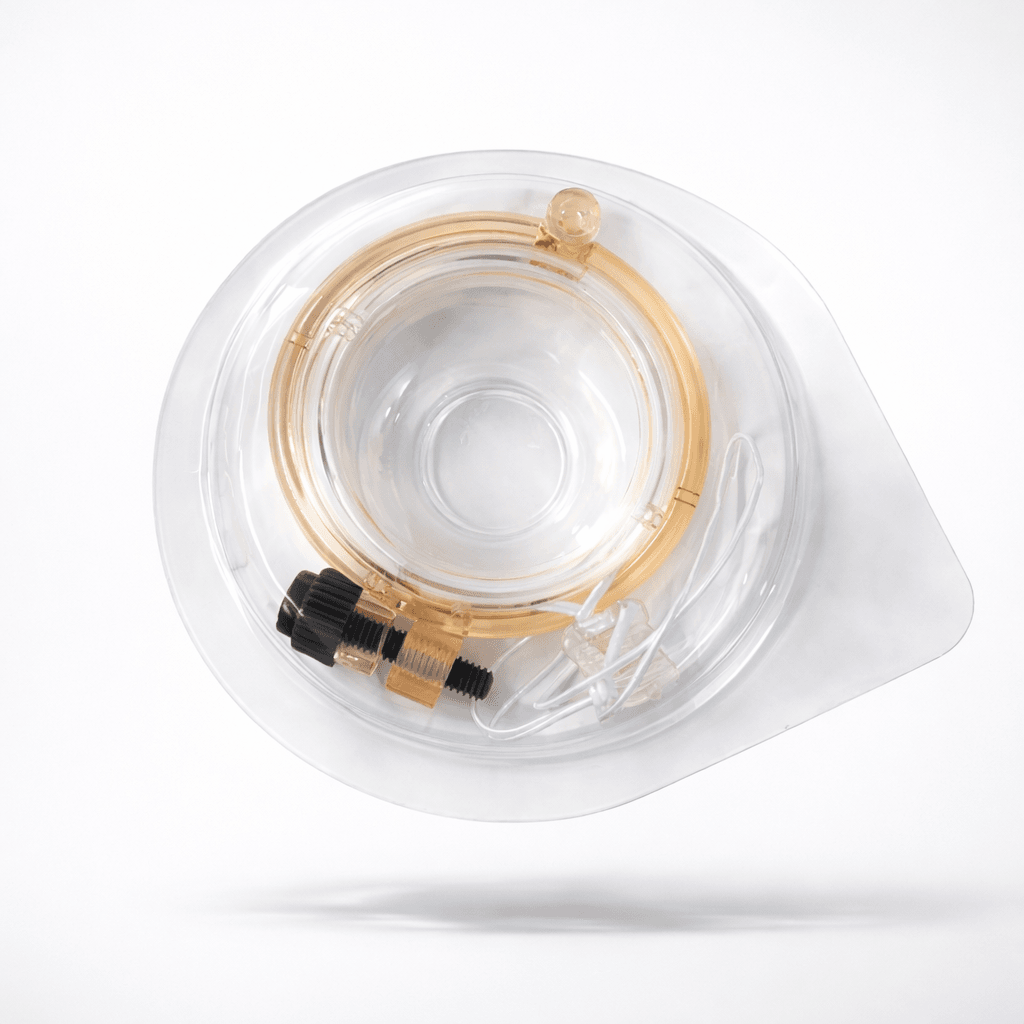
Anel de circuncisão descartável — adulto e pediátrico
Anel de circuncisão de desprendimento espontâneo — adulto e pediátrico.
Classificação
Classe II
Reg. NMPA
Lu Mech Reg. 20172020238
Um anel de circuncisão biodegradável e de uso único que proporciona resultados consistentes e sem sutura na urologia adulta e pediátrica. Disponível em 14 códigos de tamanho e fornecido estéril em embalagens blister individuais.
PRINCIPAIS RECURSOS
Como funciona.
- Ressecção circunferencial sem sutura e sem sangramento
- Dois SKUs ergonômicos: modelo Adulto e modelo Infantil
- Esterilizado por óxido de etileno (OE), embalado individualmente
- Anel de desprendimento espontâneo — tempo cirúrgico reduzido, acompanhamento simples
APLICAÇÕES
Onde é utilizado.
- Tratamento de fimose
- Tratamento de prepúcio redundante
ESPECIFICAÇÕES
Especificações técnicas.
Classificação
Dispositivo médico Classe II
Registro na NMPA
Lu Mech Reg. 20172020238
Variantes
Tipo adulto · Tipo infantil
Esterilização
Óxido de etileno (OE)
Embalagem
Blister individual, estéril
CE
Sim
DO VEMERIX INSIGHTS
Análise de mercado por trás deste produto
Guia do Comprador
Como verificar dispositivos de circuncisão descartáveis antes de emitir um pedido (2026)
Documento de trabalho de compras para conciliar amostras de dispositivos de circuncisão descartáveis com registros, evidências de lote estéril e termos de pedido de compra.
23 de novembro de 2026 · 28 min de leitura
Guia Regulatório
Qual trilha de registro é adequada para seu dispositivo médico em Uganda?
A NDA de Uganda nomeia três vias de registro de dispositivos, mas sua visão geral e sua lista de verificação detalhada as descrevem de forma diferente. Combine o produto exato e a aprovação antes de depender de uma delas.
18 de novembro de 2026 · 18 min de leitura
Guia Regulatório
Consultas sobre Dossiês de Dispositivos em Gana: O que Interrompe o Cronômetro de Avaliação?
Uma carta de adiamento da FDA de Gana suspende a avaliação do dispositivo até que uma resposta por escrito completa chegue. Veja como elaborar essa resposta.
16 de novembro de 2026 · 18 min de leitura
Guia Regulatório
A exceção de importação de dispositivos para uso pessoal no Peru não é uma via para distribuidores
A autorização excepcional de importação para um paciente nominal não permite formação de estoque, fornecimento a clínicas ou revenda, e o limite de quatro unidades para uso pessoal de 2025 abrange productos sanitarios, não dispositivos médicos.
8 de novembro de 2026 · 17 min de leitura
Guia Regulatório
Importação de dispositivos estéreis com marcação CE para a Turquia: etapas da TİTCK e do ÜTS
Verifique quem pode registrar um dispositivo estéril na Turquia, quais documentos se aplicam e o que resta liberar antes do primeiro embarque.
29 de outubro de 2026 · 19 min de leitura
Guia Regulatório
Distribuidores da UE podem rotular novamente dispositivos estéreis sem se tornarem o fabricante?
Uma lista de verificação de evidências para o distribuidor decidir quem controla uma tradução ou alteração de embalagem externa, qual embalagem deve permanecer inalterada e quando a certificação e a notificação do Artigo 16 se aplicam.
27 de outubro de 2026 · 18 min de leitura
Guia Regulatório
Um dispositivo de uso profissional da UE pode ser enviado sem instruções de uso em papel?
Um checklist de aceitação do distribuidor para instruções eletrônicas: estabelecer o limite de usuários, inspecionar as informações de acesso, testar o fornecimento em papel e verificar o registro aplicável na EUDAMED.
13 de outubro de 2026 · 18 min de leitura
Guia Regulatório
Um CHRN não é um registro de dispositivo: vinculação de importadores suíços no swissdamed
Os importadores suíços vinculam seu CHRN a dispositivos que outra parte registrou; eles nunca registram produtos. O que deve existir antes da vinculação, quem paga qual taxa e como as datas de 31 de dezembro de 2026 e 1 de abril de 2027 se dividem entre fornecedor e importador.
12 de outubro de 2026 · 20 min de leitura
Guia Regulatório
Notificações de interrupção no fornecimento de dispositivos na UE: quem deve repassá-las?
Apenas a notificação do fabricante nos termos do Artigo 10a aciona o repasse legal obrigatório. Como importadores, distribuidores e produtores de conjuntos para procedimentos da UE a diferenciam de um backorder, a quem devem encaminhá-la e o que os contratos devem acrescentar.
11 de outubro de 2026 · 25 min de leitura
Guia Regulatório
Um registro de dispositivo ausente na EUDAMED ainda é permitido?
Se a primeira unidade de um UDI-DI na UE tiver sido colocada no mercado antes de 28 de maio de 2026, o Regulamento (UE) 2024/1860 concede ao fabricante 12 meses a partir do aviso de funcionalidade para inserir o registro do dispositivo. O gráfico da Comissão indica 28 de novembro de 2026. Uma primeira unidade colocada no mercado em ou após 28 de maio de 2026 precisa do registro previamente.
3 de outubro de 2026 · 22 min de leitura
Guia Regulatório
Qual certificado cobre um dispositivo chinês após alteração de classe
Quando um fornecedor afirma que um ajuste de classe da NMPA alterou o certificado em arquivo, qual documento o comprador ainda pode citar e quando um embarque deve ser interrompido.
29 de setembro de 2026 · 18 min de leitura
Guia Regulatório
Colocação de Dispositivo Médico de Uso Único na Índia: A Via da CDSCO em 2026
Qual autorização indiana um dispositivo estéril de uso único realmente necessita, quem pode ser seu titular, o que o Second Schedule cobra e quais aprovações estrangeiras dispensam uma investigação clínica.
28 de setembro de 2026 · 18 min de leitura
Guia Regulatório
Introdução de Dispositivo Médico de Uso Único no Brasil: A Via da ANVISA em 2026
Um guia regulatório operacional para distribuidores internacionais de dispositivos médicos, compradores OEM e fabricantes estrangeiros que introduzem dispositivos de uso único estéreis no mercado brasileiro sob a RDC 751/2022, a RDC 848/2024, a transição do Código Único de 14 de agosto de 2026, a validade de 4 anos do CBPF via MDSAP, o reliance de AREE da IN 290/2024 e o banco de dados UDI do SIUD de 2026.
27 de setembro de 2026 · 20 min de leitura
Guia do Comprador
Este dispositivo de circuncisão possui pré-qualificação da OMS?
Uma verificação de compras para distribuidores e responsáveis por licitações que precisam saber se uma cotação de dispositivo de circuncisão corresponde à lista da OMS, ao relatório público de avaliação e à mudança na estrutura de 25 de setembro de 2026.
26 de setembro de 2026 · 21 min de leitura
Guia Técnico
Quantas unidades inspecionar no recebimento: amostragem AQL para consumíveis estéreis
Um protocolo de inspeção no recebimento em cinco etapas para líderes de GQ de distribuidores e engenheiros de compras hospitalares que lidam com a norma ISO 2859-1:2026, orçamentos de amostras para testes destrutivos, AQLs por classe de defeito e respaldo no CoA do lote.
25 de setembro de 2026 · 18 min de leitura
Informe de Mercado
Licitações Públicas da UE e Dispositivos Médicos de Origem Chinesa: A Regra dos €5 Milhões
Um guia sobre limiares, composição e verificação de dossiês de licitação para distribuidores, atacadistas e gestores de compras hospitalares da UE ao navegar pelo Regulamento de Execução (UE) 2025/1197 da Comissão e pelo prazo de revisão do outono de 2026.
24 de setembro de 2026 · 16 min de leitura
Informe de Mercado
O que as tarifas dos EUA acrescentam a um pedido de dispositivos médicos de uso único chineses
Um guia de composição tarifária e verificação por item para importadores, distribuidores e responsáveis por compras dos EUA que navegam pela tarifa de trabalho forçado de 24 de julho de 2026, pela suspensão do de minimis e pelos prazos comerciais do 4º trimestre.
23 de setembro de 2026 · 16 min de leitura
Guia do Comprador
Como a China pontuará as inspeções de fábrica a partir de 1 de novembro de 2026
A NMPA publicou o Aviso 14 em 15 de setembro de 2026; seus 200 itens graduados aplicam-se a partir de 1 de novembro de 2026. Até lá, o CFDA 2015 nº 218 permanece como o documento de inspeção in loco.
20 de setembro de 2026 · 16 min de leitura
Guia Técnico
Um grampeador de circuncisão precisa da nova norma de grampeadores lineares da China?
Compare o CoA de um grampeador de circuncisão com o escopo oficial da norma de grampeadores da China: a YY 0875-2023 abrange grampeadores lineares e cargas, não cortadores circulares de prepúcio.
19 de setembro de 2026 · 16 min de leitura
Guia Técnico
Como revisar o arquivo de projeto e desenvolvimento de um fornecedor após a QMSR
Um guia de auditoria de recebimento para distribuidores de dispositivos médicos, OEMs e parceiros de marca própria: por que o 21 CFR 820.30 está reservado sob a QMSR, como a Seção 7.3 da ISO 13485:2016 assume as obrigações legais, o que o CP 7382.850 inspeciona em Projeto e Desenvolvimento, como a EN ISO 13485 e a GB/T 42061-2022 se sobrepõem ao arquivo, a transição do DHF para o arquivo de dispositivo médico e um protocolo de aceitação do comprador em 8 pontos.
15 de setembro de 2026 · 16 min de leitura
Guia do Comprador
Quando um CoA chinês de EO não é um arquivo de ciclo da ISO 11135
Um guia de inspeção de recebimento e qualificação de fornecedores para distribuidores internacionais de dispositivos médicos, equipes de compras hospitalares e compradores OEM que avaliam certificados chineses de esterilização por óxido de etileno, mudanças de edição da GB 18279 e sobreposições de arquivos de ciclo do FDA ou da UE em setembro de 2026.
14 de setembro de 2026 · 15 min de leitura
Guia do Comprador
Quando um lote de amostra não é o lote comercial: por que um arquivo de ciclo conforme a ISO 11135:2014 e o FDA Rec 14-529 não adotam um novo tamanho, blister ou carga, por que o AAMI TIR28 Rec 14-603 é o referencial complementar de adoção de produtos, por que a liberação de lote único do Anexo E não é adoção e por que a ISO/FDIS 11135 não é o arquivo de ciclo
Um guia de inspeção de recebimento e qualificação de fornecedores para distribuidores internacionais de dispositivos médicos, compradores hospitalares e engenheiros de OEM que lidam com certificados de ciclo de óxido de etileno, adoção de produtos, liberação de lote único e densidade de paletes comerciais nas estruturas regulatórias do FDA dos EUA, da ISO e da AAMI em setembro de 2026.
12 de setembro de 2026 · 19 min de leitura
Guia do Comprador
Quando uma licitação exige 75% ou 80% de vida útil remanescente em um dispositivo estéril: por que a FDA de abril de 1991 e o GSPR 11.4 do MDR da UE não estabelecem uma norma legal de percentual remanescente, por que o UNICEF de outubro de 2023 utiliza dois terços e um piso de cinco anos, por que o Anexo 8 do TRS 1044 da OMS é uma tabela em meses após avaliação de risco e por que a ISO 11607 não é o relógio de doca
Um guia operacional regulatório e de compras para distribuidores internacionais de dispositivos médicos, compradores hospitalares e vendedores OEM ao lidar com cláusulas licitatórias de vida útil remanescente, testes de doca na inspeção de recebimento e datas de validade rotuladas nas estruturas dos EUA, da UE, do UNICEF e da OMS em setembro de 2026.
11 de setembro de 2026 · 18 min de leitura
Guia Técnico
Qual Declaração de Conformidade de Embalagem segundo a ISO 11607 Sobrevive a 20 de Dezembro de 2026: Por Que os Rec 14-594 e 14-595 da FDA Citam a Edição de 2019 Incluindo AMD1:2023, Por Que os Rec 14-530 e 14-531 Permanecem Aceitáveis Até Essa Data, Por Que a Decisão (UE) 2024/815 Já Cita a EN ISO 11607-1:2020/A1:2023 e Por Que a GB/T 19633.1-2024 É a IDT de 2019 Implementada em 1 de Dezembro de 2025
Um guia operacional técnico e regulatório para distribuidores internacionais de dispositivos médicos, compradores OEM e engenheiros de qualidade que avaliam arquivos de validação de embalagens de barreira estéril, declarações de conformidade e cronogramas de reconhecimento nos EUA, na UE e na China em setembro de 2026.
10 de setembro de 2026 · 17 min de leitura
Guia Técnico
Qual edição da ISO 10993-7 rege um CoA de resíduos de OE em 2026: por que a ISO 10993-7:2026 não é o Reconhecimento FDA 2-275, por que a atualização da Parte 1 de 25 de maio de 2026 não alterou a Parte 7 e por que o MDCG 2024-13 ainda cita a EN ISO 10993-7:2008+A1:2022
Um guia técnico e regulatório operacional para distribuidores internacionais de dispositivos médicos, compradores OEM e engenheiros da qualidade que avaliam certificados de análise de resíduos de dispositivos de uso único esterilizados por OE, curvas de dissipação e reconhecimento regulatório nos EUA, UE e China em 2026.
9 de setembro de 2026 · 16 min de leitura
Guia do Comprador
Como qualificar uma fábrica chinesa de dispositivos médicos após o Comunicado 107 da NMPA: por que a ISO 13485, o MDSAP e um certificado de BPF de 2014 não são o dossiê de 1 de novembro de 2026, o que os Artigos 2–3, 17–21, 32, 91, 104 e 107–113 exigem, e por que uma licença de produção ou registro na NMPA não é BPF da China
Um guia operacional de qualificação de fábricas e auditoria de fornecedores para distribuidores internacionais, compradores de marcas próprias/OEM e equipes de compras hospitalares que avaliam fabricantes chineses de dispositivos médicos estéreis sob o Comunicado nº 107 de 2025 da NMPA, as Boas Práticas de Fabricação de 132 artigos em vigor a partir de 1 de novembro de 2026 e a revogação simultânea do Comunicado nº 64 de 2014 da CFDA.
8 de setembro de 2026 · 22 min de leitura
Guia Regulatório
Como Introduzir um Dispositivo Médico no Mercado Mexicano em 2026: Registro Sanitário versus Acordos de Equivalência de 2010 com FDA/Canadá e de 2012 com o Japão versus Via Abreviada da Opção F segundo os Lineamientos de 18 de Julho de 2025, Comitê Gestor do IMDRF versus MDSAP Exclusivamente para Certificados de BPF, Homoclave COFEPRIS-04-050 Ainda Física, o Visor de 20 de Agosto de 2026, Taxas Oficiais do Artigo 195-A da LFD e Por Que CE / 510(k) / NMPA / MDSAP Não Substituem um Registro Sanitário Mexicano
Um guia regulatório operacional para distribuidores internacionais de dispositivos médicos, compradores OEM e fabricantes estrangeiros que introduzem dispositivos estéreis de uso único no mercado mexicano nos termos dos Artigos 262 e 376 da Ley General de Salud, das classes de risco do Artigo 83 do RIS, dos acordos de equivalência de 2010 com FDA/Canadá e de 2012 com o Japão, e da via abreviada da Opção F de 18 de julho de 2025.
7 de setembro de 2026 · 22 min de leitura
Guia Técnico
Quando o EC REP ainda é aceitável no rótulo de um dispositivo médico após 17 de junho de 2026: ISO 15223-1:2021/Amd 1:2025 XX REP e EU REP, Decisões de Execução da Comissão (UE) 2026/1231 e 2026/1313, Apêndice do MDCG 2021-5 Rev. 1, Reconhecimento da FDA 5-148 versus 5-134, 21 CFR 801.15 e por que um organismo notificado não precisa pré-aprovar a alteração editorial
Um guia técnico e regulatório operacional para distribuidores internacionais de dispositivos médicos, compradores OEM e equipes de qualidade que avaliam dispositivos estéreis de uso único com marcação CE segundo a cláusula 5.1.2 da ISO 15223-1, datas de retirada de normas harmonizadas do MDR/IVDR da UE e cronogramas de reconhecimento de consenso da FDA dos EUA.
6 de setembro de 2026 · 16 min de leitura
Guia Regulatório
Como introduzir um dispositivo médico no mercado japonês em 2026: Titular de Autorização de Comercialização versus MAH Designado sob os Artigos 23-2 e 23-2-17 da Lei PMD, Registro de Fabricante Estrangeiro sob o Artigo 23-2-4 versus Acreditação de Medicamentos, Todokede versus Ninsho versus Shonin, Portaria 169 e MDSAP, taxas oficiais em ienes e por que CE / 510(k) / NMPA / HSA não substituem uma licença japonesa
Um guia regulatório operacional para distribuidores internacionais de dispositivos médicos, compradores de OEM e fabricantes estrangeiros que introduzem dispositivos estéreis de uso único no mercado japonês sob os Artigos 23-2, 23-2-4 e 23-2-17 da Lei PMD, a Portaria 169 do MHLW e as tabelas oficiais de taxas da PMDA.
5 de setembro de 2026 · 15 min de leitura
Guia Técnico
Como revisar o dossiê de controle de produção e processos de um fornecedor após a QMSR: por que o 21 CFR 820.70, 820.75 e 820.80 estão reservados, o que a cláusula 7.5 da ISO 13485 e o 21 CFR 820.45 exigem, o que o Compliance Program 7382.850 inspeciona em Produção e Prestação de Serviços e por que uma pasta de DHR ou uma listagem de esterilizador terceirizado não é o dossiê
Um guia campo a campo de revisão de dossiê para distribuidores de dispositivos médicos, compradores OEM e equipes de compras hospitalares que avaliam fornecedores de produtos estéreis de uso único após 2 de fevereiro de 2026: por que o 21 CFR 820.70, 820.75 e 820.80 estão reservados, o que a cláusula 7.5 da ISO 13485 e o 21 CFR 820.45 determinam para produção, validação de processo e inspeção de rotulagem, e como o Compliance Program 7382.850 da FDA audita Produção e Prestação de Serviços.
4 de setembro de 2026 · 16 min de leitura
Guia Regulatório
Como colocar um dispositivo médico no mercado coreano em 2026: Permissão de Atividade de Importação versus Notificação, Certificação ou Aprovação de Item, KGMP e Reconhecimento de Conformidade de SGQ após a Lei nº 21263, taxas oficiais nos termos do Artigo 65 da Regra de Execução e por que CE / 510(k) / NMPA / HSA não substituem uma licença do MFDS
Um guia regulatório operacional para distribuidores internacionais de dispositivos médicos, compradores OEM e fabricantes que colocam dispositivos estéreis de uso único no mercado da República da Coreia nos termos da Lei de Dispositivos Médicos, das taxas do Artigo 65 da Regra de Execução e das regras de conformidade de SGQ da Lei nº 21263.
3 de setembro de 2026 · 14 min de leitura
Guia Técnico
Como revisar o arquivo de CAPA e reclamações de um fornecedor após a QMSR: por que o 21 CFR 820.100 e o 820.198 estão reservados, o que as cláusulas 8.2.2 / 8.3 / 8.5.2 / 8.5.3 da ISO 13485 e o 21 CFR 820.35 exigem, o que o Compliance Program 7382.850 inspeciona e por que um relatório de MDR não é o arquivo de reclamações
Um guia de auditoria de recebimento para distribuidores de dispositivos médicos, OEMs e equipes de compras hospitalares: por que o 21 CFR 820.100 e o 820.198 estão reservados sob a QMSR, como as cláusulas 8.2.2, 8.3, 8.5.2 e 8.5.3 da ISO 13485 assumem as obrigações legais, o que o 21 CFR 820.35 acrescenta além disso, o que o CP 7382.850 inspeciona em Medição, Análise e Melhoria, por que um relatório de MDR não é o arquivo de reclamações e um protocolo de aceitação do comprador em 7 pontos.
2 de setembro de 2026 · 18 min de leitura
Guia Regulatório
Como colocar um dispositivo médico no mercado de Singapura em 2026: SMDR versus notificação de Classe A versus Dealer Licence versus Registrant, rotas de avaliação GN-15 R13 e reliance na MDA da Malásia, taxas oficiais vigentes em 26 de março de 2026, e por que CE / 510(k) / NMPA não substituem uma listagem na HSA
Um guia definitivo e orientado à tomada de decisões para fabricantes internacionais e distribuidores em Singapura: como navegar pelo registro de dispositivos médicos na Health Sciences Authority (HSA) de Singapura, listagens no SMDR, notificações de Classe A no SHARE, mandatos de Registrant, licenças de dealer, vias de avaliação GN-15 R13 e tabelas de taxas de 2026.
1 de setembro de 2026 · 14 min de leitura
Guia do Comprador
Fabricantes de dispositivos de circuncisão descartáveis (2026): panorama global de fornecedores verificado por evidências para distribuidores
Um mapa de fornecedores baseado prioritariamente em registros que separa marcas, fabricantes legais, esterilizadores, estabelecimentos de listagem, detentores de certificados e distribuidores antes da emissão de uma RFQ.
31 de agosto de 2026 · 76 min de leitura
Guia Técnico
Como analisar os controles de compras e o dossiê de terceirização de um fornecedor após a QMSR: por que o 21 CFR 820.50 está reservado, o que as cláusulas 4.1.5 e 7.4 da ISO 13485 exigem, o que o Compliance Program 7382.850 inspeciona e um checklist de aceitação do comprador
Um guia prático de auditoria do comprador para dossiês de compras e terceirização de dispositivos médicos: por que o 21 CFR 820.50 está reservado sob a QMSR, como as cláusulas 4.1.5 e 7.4 da ISO 13485 estabelecem as obrigações legais, o que o Compliance Program 7382.850 da FDA inspeciona, por que os relatórios de auditoria de fornecedores não estão mais isentos e um checklist de aceitação no recebimento em 7 pontos.
31 de agosto de 2026 · 19 min de leitura
Guia Regulatório
Como colocar um dispositivo médico no mercado canadense em 2026: Medical Device Licence versus Medical Device Establishment Licence versus Classe I, MDSAP como condição de licença e não como substituto, taxas oficiais a partir de 1 de abril de 2026 e por que a data de entrada em vigor do SOR/2026-110 é contada a partir do registro, e não do boletim do MDCP
Um guia de decisão operacional para distribuidores internacionais de dispositivos médicos, compradores de private-label/OEM e fabricantes estrangeiros: como navegar pelas Medical Device Licences (MDL) da Health Canada sob o artigo 26 do SOR/98-282, pelas Medical Device Establishment Licences (MDEL) segundo a Tabela 1 do GUI-0016, pela condição obrigatória de submissão do sistema de qualidade MDSAP, pela classificação de risco do Anexo 1, pelas taxas oficiais de 1 de abril de 2026, incluindo a MDL de private-label, pelos limites de verificação de listagem no MDALL versus MDEL e pelo cronograma de entrada em vigor da modernização do SOR/2026-110.
30 de agosto de 2026 · 22 min de leitura
Guia Regulatório
Como colocar um dispositivo médico no mercado australiano em 2026: inclusão no ARTG versus patrocinador australiano versus Manufacturer Evidence, classificação da TGA, evidências de reguladores estrangeiros comparáveis e por que a UDI de 1 de julho de 2026 só começa após conhecer a classe da TGA
Um guia de decisão operacional para distribuidores internacionais, compradores de marcas próprias/OEM e fabricantes estrangeiros: como navegar pela inclusão no Australian Register of Therapeutic Goods (ARTG) sob a Therapeutic Goods Act 1989, a obrigatoriedade do patrocinador australiano, a pré-aprovação de Manufacturer Evidence, a classificação de risco da TGA (Classes I, IIa, IIb, III), as vias de Reguladores Estrangeiros Comparáveis (COR), as tabelas de taxas de julho de 2026 e a implementação da Identificação Única de Dispositivos (AusUDID) escalonada por classe em 1 de julho de 2026.
29 de agosto de 2026 · 20 min de leitura
Guia Técnico
Como revisar o Arquivo de Gerenciamento de Risco da ISO 14971 de um fornecedor: o que o QMSR realmente exige após 2 de fevereiro de 2026, EN ISO 14971:2019+A11:2021 para o MDR, a GB/T 42062-2022 da China e um checklist de aceitação do comprador
Um guia prático de auditoria do comprador para arquivos de gerenciamento de risco de dispositivos médicos: separando as exigências de processo do QMSR sob a ISO 13485 da conformidade com a ISO 14971, verificando a EN ISO 14971:2019+A11:2021 para o MDR da UE, navegando pela GB/T 42062-2022 da China e executando um protocolo de aceitação no recebimento de 7 pontos.
27 de agosto de 2026 · 18 min de leitura
Guia Regulatório
Como introduzir um dispositivo médico no mercado saudita em 2026: MDMA versus Representante Autorizado versus Licença de Estabelecimento, classes A–D da SFDA, taxas de 2025 e as regras de agrupamento de maio de 2026
Um guia de decisão operacional para distribuidores internacionais, compradores de marcas próprias/OEM e fabricantes estrangeiros: como navegar pelos requisitos de MDMA do Reino da Arábia Saudita sob a Lei M/54, a via de Avaliação de Dossiê Técnico, as classes A–D da SFDA (MDS-G008), a tabela de taxas de maio de 2025, os critérios de agrupamento de 3 de maio de 2026 (MDS-G028), mandatos de Representante Autorizado, licenciamento de estabelecimento de importador e verificação de desembaraço portuário.
25 de agosto de 2026 · 18 min de leitura
Guia Regulatório
Como colocar um dispositivo médico no mercado da Grã-Bretanha em 2026: quando uma marcação CE válida é suficiente, quando a UKCA é exigida, nomeação de uma Pessoa Responsável no Reino Unido, registro na MHRA e as regras de PMS de junho de 2025 que já se aplicam
Um guia de decisão operacional para distribuidores internacionais, compradores OEM e fabricantes fora do Reino Unido: como navegar pelos prazos de reconhecimento da marcação CE na Grã-Bretanha (2028 vs. 2030), os requisitos da UKCA sob o UK MDR 2002, os mandatos de Pessoa Responsável no Reino Unido, o registro no DORS e as taxas de 2026, as regras do EUDAMED para a Irlanda do Norte e as obrigações de vigilância pós-mercado em vigor desde junho de 2025.
23 de agosto de 2026 · 19 min de leitura
Guia Regulatório
Como verificar um certificado CE de dispositivo médico: guia do distribuidor para leitura de certificados de organismos notificados, designação no NANDO, escopo e validade estendida da MDD
Um fluxo prático de verificação em cinco etapas, grade de leitura do Anexo XII, guia de designação no NANDO, decodificador de status no EUDAMED e modelo de anexo contratual de distribuição para distribuidores internacionais na qualificação de fornecedores europeus de dispositivos médicos.
18 de agosto de 2026 · 18 min de leitura
Guia Regulatório
Registro e Distribuição de Dispositivos de Circuncisão Descartáveis: Um Pacote de Evidências de Entrada no Mercado dos EUA (FDA 510(k)), da UE (MDR) e da China (NMPA) para Distribuidores e Compradores de Marca Própria
Uma matriz regulatória multijurisdicional e checklist de evidências para distribuidores que compara o 21 CFR 884.4530 dos EUA, a Regra 6 da Classe IIa do MDR da UE, os registros provinciais de Classe II da NMPA na China e as etapas de pré-qualificação da OMS.
17 de agosto de 2026 · 19 min de leitura
Guia do Comprador
O Que os Registros do MAUDE e de Recalls da FDA Revelam Sobre Falhas em Dispositivos de Circuncisão: Um Mapa de Evidências de Pós-Mercado para Compras e Seleção de Fornecedores de Circuncisão (2015–2026)
Uma análise original de vigilância da FDA sobre 31 liberações 510(k) de dispositivos de circuncisão, 34 recalls e 942 relatos de eventos adversos no MAUDE (em todo o histórico; 592 na janela de 2015–2026), traduzida em critérios de aceitação para licitações e perguntas de vigilância de fornecedores para dispositivos de circuncisão descartáveis com grampeador, anel e clamp.
11 de agosto de 2026 · 16 min de leitura
Guia Técnico
Anastomat e grampeador de circuncisão descartáveis: mecânica do dispositivo, componentes do kit estéril e testes de aceitação de lote para compras e engenharia biomédica
Um guia técnico em nível de componentes sobre o anastomat e grampeador de circuncisão de uso único: o mecanismo de disparo por campânula e grampos, o que compõe o kit de conveniência estéril, os testes de aceitação de lote para formação de grampos e barreira estéril e a classificação nos EUA, UE e China — incluindo por que não existe predicado 510(k) nos EUA nem pré-qualificação pela OMS para o grampeador.
9 de agosto de 2026 · 18 min de leitura
Guia do Comprador
Qualificação de um Fabricante ou Programa de Distribuidores de Dispositivos de Circuncisão: Evidências CE, Escopo do SGQ, Papel do Fabricante Legal e Controle de Documentos de Registro
Um checklist prático de auditoria e qualificação para distribuidores e compradores de marca própria que avaliam fabricantes de dispositivos de circuncisão, distinguindo a ISO 13485 de certificados CE específicos do produto, definindo as obrigações do fabricante legal e protegendo a exclusividade territorial.
5 de agosto de 2026 · 24 min de leitura
Guia do Comprador
Preço em Volume, MOQ e Custo no Destino de Dispositivos de Circuncisão Descartáveis: Uma Planilha de Normalização de Cotações e Custo Total para Distribuidores e Compradores em Volume
Uma estrutura de aquisição B2B para converter cotações de dispositivos ex-works em valores defensáveis de custo no destino por unidade, incorporando MOQ por mix de tamanhos, embalagem estéril, tratamento tarifário, classificação aduaneira e termos de liberação de lote.
5 de agosto de 2026 · 22 min de leitura
Guia Técnico
Validação de esterilização por radiação (gama, feixe de elétrons e raios X) para dispositivos médicos de uso único: um guia de evidências sobre ISO 11137, VDmax e FDA para compradores OEM e de marca própria
Qualificar um OEM de dispositivos de uso único esterilizados por radiação requer verificar um protocolo de validação da ISO 11137, comprovar a dose de esterilização de 25 kGy ou 15 kGy via VDmax, selecionar a modalidade ideal (gama vs. feixe de elétrons vs. raios X), limitar as doses máximas para polímeros e alinhar-se ao intervalo de auditoria de dose de 4 meses sob a ISO 11137-1:2025 e ao Radiation Master File Pilot da FDA.
4 de agosto de 2026 · 18 min de leitura
Análise de Mercado
Do bisturi e sutura a um único clique: a transição para dispositivos de circuncisão descartáveis
Como anéis de uso único, grampeadores circulares e kits de sutura descartáveis transformaram uma cirurgia de bisturi e sutura de 20 minutos em um procedimento sem sutura de aproximadamente 7 minutos — uma transição de dispositivos liderada pela Ásia que o mundo adotou antes de a FDA dos EUA a registrar.
6 de julho de 2026 · 28 min de leitura
MAIS EM CIRÚRGICO
Produtos relacionados
Pronto para avaliar Dispositivo de circuncisão?
Unidades de amostra normalmente são enviadas em menos de 10 dias úteis para compradores qualificados. Distribuidores — consulte sobre exclusividade territorial.