01Chirurgie · Urologie
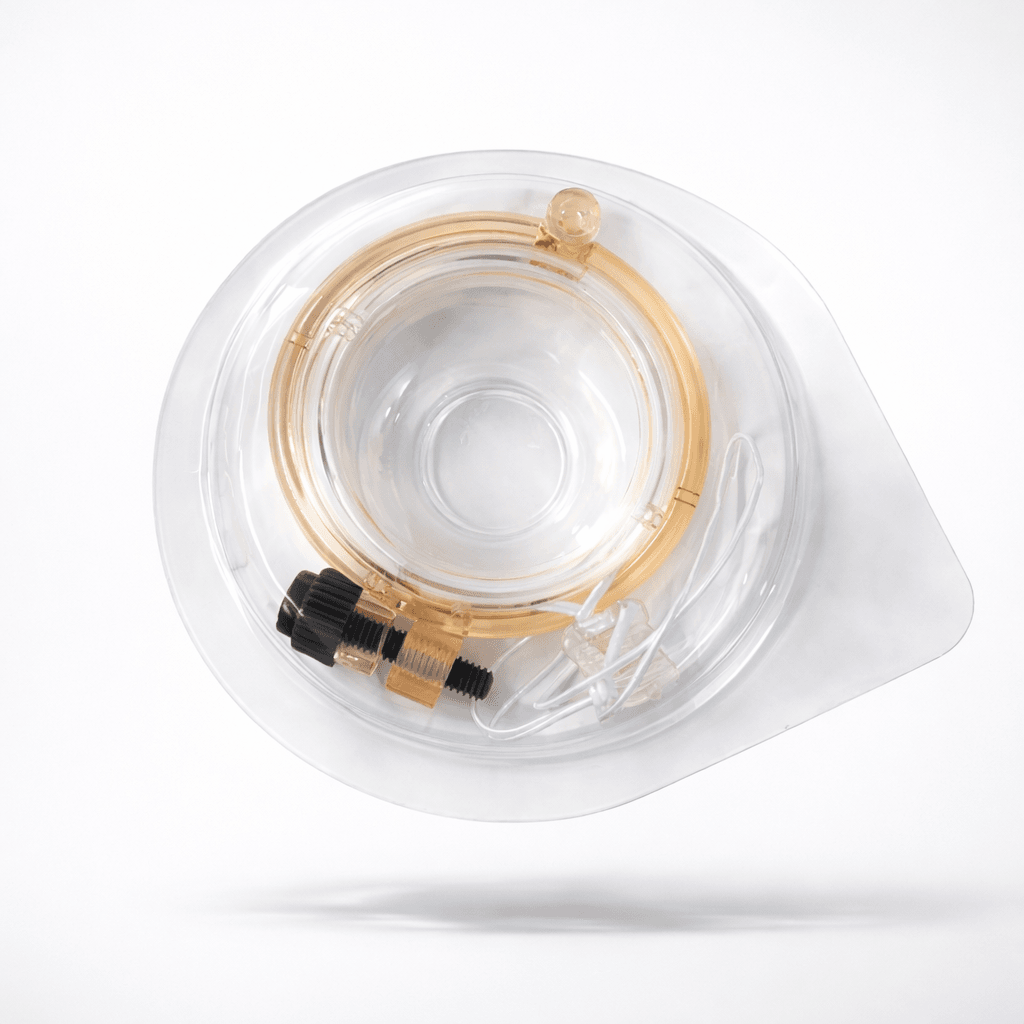
Anneau de circoncision à usage unique — Adulte et pédiatrique
Anneau de circoncision auto-détachable — adulte et pédiatrique.
Classification
Classe II
Enreg. NMPA
Lu Mech Reg. 20172020238
Un anneau de circoncision biodégradable à usage unique qui offre des résultats constants et sans suture, tant en urologie adulte que pédiatrique. Disponible en 14 codes de taille et fourni stérile sous blister individuel.
CARACTÉRISTIQUES PRINCIPALES
Ce qui assure son fonctionnement.
- Résection circonférentielle sans suture et sans saignement
- Deux références ergonomiques : type Adulte et type Enfant
- Stérilisé à l'OE, sous emballage individuel
- Anneau auto-détachable — temps opératoire court, suivi simplifié
APPLICATIONS
Domaines d'utilisation.
- Traitement du phimosis
- Traitement de l'excès de prépuce
SPÉCIFICATIONS
Spécifications techniques.
Classification
Dispositif médical de classe II
Enregistrement NMPA
Lu Mech Reg. 20172020238
Variantes
Type Adulte · Type Enfant
Stérilisation
Oxyde d'éthylène (OE)
Conditionnement
Blister individuel, stérile
CE
Oui
ISSU DES ANALYSES VEMERIX
L'analyse de marché à l'origine de ce produit
Guide d'achat
Comment vérifier les dispositifs de circoncision à usage unique avant de passer commande (2026)
Document de travail pour les achats visant à mettre en correspondance les échantillons de dispositifs de circoncision à usage unique avec les enregistrements, les justificatifs de lot stérile et les conditions du bon de commande.
23 novembre 2026 · 28 min de lecture
Guide réglementaire
Quel parcours d'enregistrement pour votre dispositif médical en Ouganda ?
La NDA ougandaise nomme trois voies d'enregistrement des dispositifs, mais sa présentation générale et sa liste de contrôle détaillée les présentent différemment. Faites correspondre le produit exact et l'approbation avant de vous fier à l'une d'elles.
18 novembre 2026 · 18 min de lecture
Guide réglementaire
Requêtes sur les dossiers de dispositifs au Ghana : qu'est-ce qui suspend le délai d'évaluation ?
Une lettre de report FDA au Ghana suspend l'évaluation du dispositif jusqu'à la réception d'une réponse écrite complète. Voici comment constituer cette réponse.
16 novembre 2026 · 18 min de lecture
Guide réglementaire
L'exception d'importation de dispositifs pour usage personnel au Pérou ne constitue pas une voie de distribution
Une autorisation d'importation exceptionnelle pour un patient nommément désigné ne peut couvrir la constitution de stocks, l'approvisionnement de cliniques ou la revente, et la franchise personnelle de quatre unités de 2025 concerne les productos sanitarios, et non les dispositifs médicaux.
8 novembre 2026 · 17 min de lecture
Guide réglementaire
Importer des dispositifs stériles marqués CE en Turquie : étapes TİTCK et ÜTS
Vérifiez qui peut enregistrer un dispositif stérile en Turquie, quels documents s'appliquent et ce qu'il reste à valider avant la première expédition.
29 octobre 2026 · 19 min de lecture
Guide réglementaire
Les distributeurs de l’UE peuvent-ils réétiqueter des dispositifs stériles sans devenir le fabricant ?
Une liste de contrôle des éléments probants destinée aux distributeurs pour déterminer qui contrôle une traduction ou une modification du conditionnement extérieur, quel emballage doit rester intact et quand la certification et la notification au titre de l’article 16 s’appliquent.
27 octobre 2026 · 18 min de lecture
Guide réglementaire
Un dispositif à usage professionnel dans l'UE peut-il être livré sans notice d'utilisation papier ?
Une liste de contrôle de réception pour les distributeurs relative aux instructions électroniques : établir la délimitation des utilisateurs, examiner les informations d'accès, tester la fourniture de la version papier et vérifier l'enregistrement EUDAMED applicable.
13 octobre 2026 · 18 min de lecture
Guide réglementaire
Un CHRN n'est pas un enregistrement de dispositif : l'association de l'importateur suisse dans swissdamed
Les importateurs suisses associent leur CHRN à des dispositifs enregistrés par un tiers ; ils n'enregistrent jamais de produits. Ce qui doit exister avant l'association, qui s'acquitte de quel émolument et comment le 31 décembre 2026 et le 1 avril 2027 se répartissent entre fournisseur et importateur.
12 octobre 2026 · 20 min de lecture
Guide réglementaire
Notifications d'interruption de l'approvisionnement en dispositifs dans l'UE : qui doit les transmettre ?
Seule la notification d'un fabricant au titre de l'article 10a déclenche l'obligation légale de transmission. Comment les importateurs, distributeurs et producteurs de systèmes et nécessaires dans l'UE la distinguent d'un reliquat de commande, à qui ils doivent la transmettre et quelles clauses les contrats devraient ajouter.
11 octobre 2026 · 25 min de lecture
Guide réglementaire
L'absence d'enregistrement d'un dispositif dans EUDAMED est-elle toujours autorisée ?
Si la première unité dans l'UE d'un UDI-DI a été mise sur le marché avant le 28 mai 2026, le règlement (UE) 2024/1860 accorde au fabricant un délai de 12 mois à compter de l'avis de fonctionnalité pour enregistrer le dispositif. L'infographie de la Commission indique le 28 novembre 2026. Une première unité mise sur le marché le 28 mai 2026 ou après cette date doit faire l'objet d'un enregistrement préalable.
3 octobre 2026 · 22 min de lecture
Guide réglementaire
Quel certificat couvre un dispositif chinois après un changement de classe
Lorsqu'un fournisseur indique qu'un ajustement de classe de la NMPA a modifié le certificat figurant au dossier, quel document un acheteur peut encore citer, et quand une expédition doit cesser.
29 septembre 2026 · 18 min de lecture
Guide réglementaire
Mise sur le marché d'un dispositif médical à usage unique en Inde : la voie CDSCO en 2026
Quelle autorisation indienne est réellement requise pour un dispositif stérile à usage unique, qui peut la détenir, quels sont les frais de la Deuxième Annexe et quelles homologations étrangères dispensent d'une investigation clinique.
28 septembre 2026 · 18 min de lecture
Guide réglementaire
Mise sur le marché d'un dispositif médical à usage unique au Brésil : la voie ANVISA en 2026
Un guide réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux fabricants étrangers mettant sur le marché brésilien des dispositifs stériles à usage unique, au titre de la RDC 751/2022, de la RDC 848/2024, de la transition vers le Código Único du 14 août 2026, de la validité de 4 ans du CBPF via le MDSAP, de la reconnaissance AREE de l'IN 290/2024 et de la base de données UDI SIUD de 2026.
27 septembre 2026 · 20 min de lecture
Guide d'achat
Ce dispositif de circoncision détient-il la préqualification de l'OMS ?
Un contrôle des achats pour les distributeurs et les responsables d'appels d'offres qui ont besoin de savoir si un devis pour un dispositif de circoncision correspond à la liste de l'OMS, au rapport public d'évaluation et à l'évolution du cadre du 25 septembre 2026.
26 septembre 2026 · 21 min de lecture
Guide technique
Combien d'unités inspecter à réception : échantillonnage NQA pour les consommables stériles
Un protocole de contrôle à réception en cinq étapes destiné aux responsables AQ des distributeurs et aux ingénieurs achats hospitaliers confrontés à ISO 2859-1:2026, aux budgets d'échantillons pour essais destructifs, aux NQA par classe de défauts et au recours aux CoA de lot.
25 septembre 2026 · 18 min de lecture
Point de marché
Marchés publics de l'UE et dispositifs médicaux d'origine chinoise : la règle des 5 millions d'euros
Un guide de vérification des seuils, de la composition et des dossiers d'appel d'offres destiné aux distributeurs, grossistes et responsables des achats hospitaliers de l'UE confrontés au règlement d'exécution (UE) 2025/1197 de la Commission et à l'échéance de réexamen de l'automne 2026.
24 septembre 2026 · 16 min de lecture
Point de marché
Ce que les droits de douane américains ajoutent à une commande de dispositifs médicaux chinois à usage unique
Un guide de cumul des droits et de vérification au niveau de la ligne tarifaire destiné aux importateurs, distributeurs et responsables des achats américains confrontés au droit de douane sur le travail forcé du 24 juillet 2026, à la suspension du de minimis et aux échéances commerciales du T4.
23 septembre 2026 · 16 min de lecture
Guide d'achat
Comment la Chine évaluera les inspections d'usines à compter du 1 novembre 2026
La NMPA a publié l'Avis n° 14 le 15 septembre 2026 ; ses 200 points de contrôle cotés s'appliquent à compter du 1 novembre 2026. D'ici là, le document CFDA 2015 n° 218 demeure le dossier d'inspection sur site de référence.
20 septembre 2026 · 16 min de lecture
Guide technique
Une agrafeuse de circoncision doit-elle être conforme à la nouvelle norme chinoise sur les agrafeuses linéaires ?
Confronter le CoA d'une agrafeuse de circoncision au champ d'application officiel des normes chinoises sur les agrafeuses : la norme YY 0875-2023 couvre les agrafeuses linéaires et les recharges, et non les coupeurs de prépuce circulaires.
19 septembre 2026 · 16 min de lecture
Guide technique
Comment examiner le dossier de conception et de développement d'un fournisseur après le QMSR
Un guide d'audit de réception destiné aux distributeurs de dispositifs médicaux, aux OEM et aux partenaires sous marque de distributeur : pourquoi le 21 CFR 820.30 est réservé en vertu du QMSR, comment l'article 7.3 de l'ISO 13485:2016 porte les obligations légales, ce que le CP 7382.850 inspecte au titre de la conception et du développement, comment l'EN ISO 13485 et la norme GB/T 42061-2022 se superposent au dossier, la transition du DHF vers le dossier de dispositif médical, et un protocole d'acceptation acheteur en 8 points.
15 septembre 2026 · 16 min de lecture
Guide d'achat
Lorsqu'un CoA OE chinois n'est pas un dossier de cycle ISO 11135
Un guide de contrôle à réception et de qualification des fournisseurs destiné aux distributeurs internationaux de dispositifs médicaux, aux équipes d'achats hospitaliers et aux acheteurs OEM évaluant les certificats de stérilisation à l'oxyde d'éthylène chinois, les évolutions de version de la norme GB 18279 et les exigences complémentaires relatives aux dossiers de cycle de la FDA ou de l'UE en septembre 2026.
14 septembre 2026 · 15 min de lecture
Guide d'achat
Quand un lot d'échantillons n'est pas le lot commercial : pourquoi un dossier de cycle ISO 11135:2014 et la Rec FDA 14-529 n'adoptent pas une nouvelle taille, un nouveau blister ou une nouvelle charge, pourquoi l'AAMI TIR28 Rec 14-603 constitue le cadre d'adoption de produit, pourquoi la libération de lot unique selon l'Annexe E n'est pas une adoption, et pourquoi l'ISO/FDIS 11135 n'est pas le dossier de cycle
Un guide de contrôle à réception et de qualification des fournisseurs destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs hospitaliers et aux ingénieurs OEM évaluant les certificats de cycle à l'oxyde d'éthylène, l'adoption de produits, la libération de lot unique et la densité des palettes commerciales au sein des cadres de la FDA américaine, de l'ISO et de l'AAMI en septembre 2026.
12 septembre 2026 · 19 min de lecture
Guide d'achat
Lorsqu'un appel d'offres exige 75 pour cent ou 80 pour cent de durée de conservation restante pour un dispositif stérile : pourquoi la FDA d'avril 1991 et la GSPR 11.4 du MDR de l'UE ne fixent pas de prescription légale de pourcentage restant, pourquoi l'UNICEF d'octobre 2023 utilise deux tiers et un plancher de cinq ans, pourquoi l'annexe 8 des TRS 1044 de l'OMS est un tableau en mois après évaluation des risques, et pourquoi l'ISO 11607 n'est pas l'horloge du quai
Un guide opérationnel d'achat et de réglementation destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs hospitaliers et aux vendeurs OEM confrontés aux clauses d'appel d'offres relatives à la durée de conservation restante, aux contrôles à quai lors de l'inspection à réception et aux dates de péremption étiquetées dans les cadres des États-Unis, de l'UE, de l'UNICEF et de l'OMS en septembre 2026.
11 septembre 2026 · 18 min de lecture
Guide technique
Quelle déclaration de conformité d'emballage ISO 11607 survit au 20 décembre 2026 : pourquoi les Rec 14-594 et 14-595 de la FDA désignent 2019 incluant l'AMD1:2023, pourquoi les Rec 14-530 et 14-531 restent acceptables jusqu'à cette date, pourquoi la décision (UE) 2024/815 cite déjà l'EN ISO 11607-1:2020/A1:2023, et pourquoi la norme GB/T 19633.1-2024 est l'IDT de 2019 mise en application le 1 décembre 2025
Un guide technique et réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux ingénieurs qualité évaluant les dossiers de validation de l'emballage barrière stérile, les déclarations de conformité et les calendriers de reconnaissance aux États-Unis, dans l'UE et en Chine en septembre 2026.
10 septembre 2026 · 17 min de lecture
Guide technique
Quelle édition de l'ISO 10993-7 régit un CoA de résidus d'OE en 2026 : pourquoi l'ISO 10993-7:2026 n'est pas la reconnaissance FDA 2-275, pourquoi la mise à jour de la partie 1 du 25 mai 2026 n'a pas fait évoluer la partie 7, et pourquoi le MDCG 2024-13 cite toujours l'EN ISO 10993-7:2008+A1:2022
Un guide technique et réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux ingénieurs qualité évaluant les certificats d'analyse de résidus de dispositifs à usage unique stérilisés à l'OE, les courbes de dissipation et la reconnaissance réglementaire aux États-Unis, dans l'UE et en Chine en 2026.
9 septembre 2026 · 16 min de lecture
Guide d'achat
Comment qualifier une usine chinoise de dispositifs médicaux après l'Avis n° 107 de la NMPA : pourquoi l'ISO 13485, le MDSAP et un certificat BPF de 2014 ne constituent pas le dossier du 1 novembre 2026, ce qu'exigent les articles 2–3, 17–21, 32, 91, 104 et 107–113, et pourquoi une licence de production ou un enregistrement NMPA ne constitue pas les BPF chinoises
Un guide opérationnel de qualification des usines et d'audit des fournisseurs destiné aux distributeurs internationaux, aux acheteurs sous marque de distributeur/OEM et aux équipes d'achats hospitaliers évaluant les fabricants chinois de dispositifs médicaux stériles au regard de l'Avis n° 107 de 2025 de la NMPA, des Bonnes pratiques de fabrication en 132 articles entrant en vigueur le 1 novembre 2026, et de l'abrogation simultanée de l'Avis n° 64 de 2014 de la CFDA.
8 septembre 2026 · 22 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché mexicain en 2026 : Registro Sanitario contre accords d'équivalence 2010 FDA/Canada et 2012 Japon contre voie abrégée Option F en vertu des Lineamientos du 18 juillet 2025, Comité de gestion de l'IMDRF contre MDSAP pour les certificats BPF uniquement, homoclave COFEPRIS-04-050 toujours physique, visor du 20 août 2026, droits officiels de l'article 195-A de la LFD, et pourquoi CE / 510(k) / NMPA / MDSAP ne remplacent pas un enregistrement sanitaire mexicain
Un guide réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux fabricants étrangers mettant des dispositifs stériles à usage unique sur le marché mexicain conformément aux articles 262 et 376 de la Ley General de Salud, aux classes de risque de l'article 83 du RIS, aux accords d'équivalence 2010 FDA/Canada et 2012 Japon, ainsi qu'à la voie abrégée Option F du 18 juillet 2025.
7 septembre 2026 · 22 min de lecture
Guide technique
Quand EC REP reste acceptable sur l'étiquetage d'un dispositif médical après le 17 juin 2026 : ISO 15223-1:2021/Amd 1:2025 XX REP et EU REP, décisions d'exécution (UE) 2026/1231 et 2026/1313 de la Commission, appendice du MDCG 2021-5 rév. 1, reconnaissance FDA 5-148 contre 5-134, 21 CFR 801.15, et pourquoi un organisme notifié n'a pas à préapprouver la modification rédactionnelle
Un guide technique et réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux équipes qualité évaluant les dispositifs stériles à usage unique marqués CE au regard de l'article 5.1.2 de la norme ISO 15223-1, des dates de retrait des normes harmonisées relatives aux règlements européens MDR/IVDR et des calendriers de reconnaissance des normes consensuelles de la FDA américaine.
6 septembre 2026 · 16 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché japonais en 2026 : titulaire d'autorisation de mise sur le marché versus MAH désigné selon les articles 23-2 et 23-2-17 de la loi PMD, enregistrement des fabricants étrangers au titre de l'article 23-2-4 versus accréditation des médicaments, Todokede versus Ninsho versus Shonin, ordonnance 169 et MDSAP, redevances officielles en yens, et pourquoi CE / 510(k) / NMPA / HSA ne remplacent pas une licence japonaise
Un guide réglementaire opérationnel pour les distributeurs internationaux de dispositifs médicaux, les acheteurs OEM et les fabricants étrangers mettant sur le marché japonais des dispositifs stériles à usage unique en vertu des articles 23-2, 23-2-4 et 23-2-17 de la loi PMD, de l'ordonnance 169 du MHLW et des barèmes officiels de redevances de la PMDA.
5 septembre 2026 · 15 min de lecture
Guide technique
Comment examiner le dossier de maîtrise de la production et des procédés d'un fournisseur après le QMSR : pourquoi les articles 21 CFR 820.70, 820.75 et 820.80 sont réservés, ce qu'exigent l'ISO 13485, clause 7.5, et le 21 CFR 820.45, ce que le programme de conformité 7382.850 inspecte au titre de la production et de la prestation de services, et pourquoi un classeur DHR ou une inscription de stérilisateur sous contrat ne constitue pas le dossier
Un guide d'examen de dossier rubrique par rubrique destiné aux distributeurs de dispositifs médicaux, aux acheteurs OEM et aux équipes d'approvisionnement hospitalier qui évaluent des fournisseurs de produits stériles à usage unique après le 2 février 2026 : pourquoi les articles 21 CFR 820.70, 820.75 et 820.80 sont réservés, ce que l'ISO 13485, clause 7.5, et le 21 CFR 820.45 imposent pour la production, la validation des procédés et le contrôle de l'étiquetage, et comment le programme de conformité de la FDA 7382.850 audite la production et la prestation de services.
4 septembre 2026 · 16 min de lecture
Guide réglementaire
Comment mettre sur le marché un dispositif médical en Corée en 2026 : autorisation d'activité d'importation par rapport à la déclaration, certification ou homologation d'article, reconnaissance de conformité KGMP et SMQ après la loi n° 21263, redevances officielles selon l'article 65 du règlement d'application, et pourquoi CE / 510(k) / NMPA / HSA ne remplacent pas une licence MFDS
Un guide réglementaire opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs OEM et aux fabricants mettant sur le marché de la République de Corée des dispositifs stériles à usage unique conformément à la loi sur les dispositifs médicaux, aux redevances de l'article 65 du règlement d'application et aux règles de conformité du SMQ de la loi n° 21263.
3 septembre 2026 · 14 min de lecture
Guide technique
Comment examiner le dossier CAPA et de réclamations d'un fournisseur après le QMSR : pourquoi les articles 21 CFR 820.100 et 820.198 sont réservés, ce qu'exigent les clauses 8.2.2 / 8.3 / 8.5.2 / 8.5.3 de l'ISO 13485 et le 21 CFR 820.35, ce qu'inspecte le Compliance Program 7382.850, et pourquoi un rapport MDR n'est pas le dossier de réclamations
Un guide d'audit de réception pour les distributeurs de dispositifs médicaux, les OEM et les équipes d'achats hospitaliers : pourquoi les articles 21 CFR 820.100 et 820.198 sont réservés sous le QMSR, comment les clauses 8.2.2, 8.3, 8.5.2 et 8.5.3 de l'ISO 13485 portent les obligations légales, ce que le 21 CFR 820.35 y ajoute, ce que le CP 7382.850 inspecte au titre de Mesure, analyse et amélioration, pourquoi un rapport MDR n'est pas le dossier de réclamations, et un protocole d'acceptation acheteur en 7 points.
2 septembre 2026 · 18 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché à Singapour en 2026 : SMDR versus notification de classe A versus Dealer Licence versus Registrant, voies d'évaluation GN-15 R13 et reliance MDA de Malaisie, frais officiels au 26 mars 2026, et pourquoi CE / 510(k) / NMPA ne remplacent pas une inscription à l'HSA
Un guide de référence axé sur la prise de décision pour les fabricants internationaux et les distributeurs à Singapour : s'orienter dans l'enregistrement des dispositifs médicaux auprès de la Health Sciences Authority (HSA) de Singapour, les inscriptions au SMDR, les notifications SHARE de classe A, les mandats de Registrant, les licences de distributeur, les voies d'évaluation GN-15 R13 et les grilles tarifaires 2026.
1 septembre 2026 · 14 min de lecture
Guide d'achat
Fabricants de dispositifs de circoncision à usage unique (2026) : panorama mondial des fournisseurs vérifié sur preuves pour les distributeurs
Une cartographie des fournisseurs axée sur les registres, qui distingue marques, fabricants légaux, prestataires de stérilisation, établissements répertoriés, titulaires de certificats et distributeurs avant l'émission d'un appel d'offres.
31 août 2026 · 76 min de lecture
Guide technique
Comment examiner le dossier de maîtrise des achats et d'externalisation d'un fournisseur après le QMSR : pourquoi le 21 CFR 820.50 est réservé, ce qu'exigent les clauses 4.1.5 et 7.4 de l'ISO 13485, ce qu'inspecte le Compliance Program 7382.850, et liste de contrôle de réception pour l'acheteur
Un guide d'audit pratique pour les acheteurs sur les dossiers d'achats et d'externalisation de dispositifs médicaux : pourquoi le 21 CFR 820.50 est réservé sous le QMSR, comment les clauses 4.1.5 et 7.4 de l'ISO 13485 portent les obligations légales, ce qu'inspecte le Compliance Program 7382.850 de la FDA, pourquoi les rapports d'audit fournisseur ne sont plus exemptés, et une liste de contrôle de réception en 7 points.
31 août 2026 · 19 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché canadien en 2026 : homologation d'instrument médical (MDL) versus licence d'établissement pour instruments médicaux (MDEL) versus classe I, le MDSAP comme condition d'homologation et non comme substitut, frais officiels au 1 avril 2026, et pourquoi la date d'entrée en vigueur du SOR/2026-110 est calculée à partir de l'enregistrement et non du bulletin du MDCP
Un guide décisionnel opérationnel destiné aux distributeurs internationaux de dispositifs médicaux, aux acheteurs en marque privée/OEM et aux fabricants étrangers : appréhender les homologations d'instruments médicaux (MDL) de Santé Canada au titre de l'article 26 du SOR/98-282, les licences d'établissement pour instruments médicaux (MDEL) selon le tableau 1 du GUI-0016, la condition obligatoire de dépôt du système qualité MDSAP, la classification des risques de l'annexe 1, les frais officiels au 1 avril 2026 incluant la MDL de marque privée, les limites de vérification des listes MDALL par rapport à la MDEL, et le calendrier d'entrée en vigueur de la modernisation du SOR/2026-110.
30 août 2026 · 22 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché australien en 2026 : inclusion à l'ARTG versus sponsor australien versus Manufacturer Evidence, classification TGA, preuves issues d'autorités réglementaires étrangères comparables, et pourquoi l'UDI du 1 juillet 2026 ne commence qu'une fois la classe TGA connue
Un guide décisionnel opérationnel pour les distributeurs internationaux, les acheteurs sous marque de distributeur/OEM et les fabricants étrangers : maîtriser l'inclusion au Registre australien des produits thérapeutiques (ARTG) en vertu du Therapeutic Goods Act 1989, le mandat de sponsor australien, l'approbation préalable de la Manufacturer Evidence, la classification des risques de la TGA (classes I, IIa, IIb, III), les voies fondées sur les autorités réglementaires étrangères comparables (COR), les grilles tarifaires de juillet 2026 et le déploiement échelonné par classe de l'identification unique des dispositifs (AusUDID) à compter du 1 juillet 2026.
29 août 2026 · 20 min de lecture
Guide technique
Comment examiner le dossier de gestion des risques ISO 14971 d'un fournisseur : ce qu'exige réellement le QMSR après le 2 février 2026, l'EN ISO 14971:2019+A11:2021 pour le MDR, la norme chinoise GB/T 42062-2022 et une liste de contrôle de réception pour acheteurs
Un guide d'audit pratique à l'usage des acheteurs pour les dossiers de gestion des risques de dispositifs médicaux : distinguer les exigences de processus du QMSR fondées sur l'ISO 13485 de la conformité à l'ISO 14971, vérifier l'EN ISO 14971:2019+A11:2021 pour le MDR de l'UE, appréhender la norme chinoise GB/T 42062-2022 et exécuter un protocole de réception en 7 points.
27 août 2026 · 18 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché saoudien en 2026 : MDMA versus mandataire autorisé versus licence d'établissement, classes SFDA A à D, redevances de 2025 et règles de regroupement de mai 2026
Un guide de décision opérationnelle destiné aux distributeurs internationaux, aux acheteurs en marque propre/OEM et aux fabricants étrangers : appréhender les exigences relatives à la MDMA du Royaume d'Arabie saoudite au titre de la loi M/54, la voie de l'évaluation du dossier technique, les classes SFDA A à D (MDS-G008), le barème des redevances de mai 2025, les critères de regroupement du 3 mai 2026 (MDS-G028), les mandats de mandataire autorisé, la licence d'établissement d'importateur et la vérification du dédouanement portuaire.
25 août 2026 · 18 min de lecture
Guide réglementaire
Comment mettre un dispositif médical sur le marché en Grande-Bretagne en 2026 : quand un marquage CE valide suffit, quand le marquage UKCA est obligatoire, désignation d'une personne responsable au Royaume-Uni, enregistrement auprès de la MHRA et règles de surveillance après commercialisation (PMS) de juin 2025 déjà applicables
Un guide de décision opérationnelle pour les distributeurs internationaux, les acheteurs OEM et les fabricants hors Royaume-Uni : appréhender les calendriers de reconnaissance du marquage CE en Grande-Bretagne (2028 contre 2030), les exigences UKCA en vertu du UK MDR 2002, les mandats de personne responsable au Royaume-Uni (UKRP), l'enregistrement DORS et les redevances 2026, les règles EUDAMED en Irlande du Nord, ainsi que les obligations de surveillance après commercialisation en vigueur depuis juin 2025.
23 août 2026 · 19 min de lecture
Guide réglementaire
Comment vérifier un certificat CE de dispositif médical : guide du distributeur pour la lecture des certificats d'organismes notifiés, la désignation NANDO, le champ d'application et la validité prolongée selon la MDD
Un processus pratique de vérification en cinq points, une grille de lecture de l'annexe XII, un guide de désignation NANDO, un décodeur de statut EUDAMED et une annexe de contrat de distribution pour les distributeurs internationaux qualifiant des fournisseurs européens de dispositifs médicaux.
18 août 2026 · 18 min de lecture
Guide réglementaire
Enregistrement et distribution des dispositifs de circoncision à usage unique : dossier de preuves d'accès au marché aux États-Unis (FDA 510(k)), dans l'UE (MDR) et en Chine (NMPA) pour les distributeurs et acheteurs sous marque de distributeur
Une matrice réglementaire multijuridictionnelle et une liste de contrôle des éléments de preuve pour distributeurs, comparant le 21 CFR 884.4530 aux États-Unis, la règle 6 de classe IIa du MDR dans l'UE, les enregistrements provinciaux de classe II de la NMPA en Chine et les critères d'accès de la préqualification de l'OMS.
17 août 2026 · 19 min de lecture
Guide d'achat
Ce que révèle le registre MAUDE et des rappels de la FDA sur les défaillances des dispositifs de circoncision : cartographie des données post-commercialisation pour les achats et la sélection des fournisseurs en matière de circoncision (2015–2026)
Une analyse originale de la surveillance de la FDA portant sur 31 autorisations 510(k) de dispositifs de circoncision, 34 rappels et 942 rapports d'événements indésirables MAUDE (toutes périodes confondues ; 592 sur la période 2015–2026), traduite en critères d'acceptation pour les appels d'offres et en questions de vigilance fournisseurs pour les dispositifs de circoncision à agrafeuse à usage unique, anneau et pince.
11 août 2026 · 16 min de lecture
Guide technique
Anastomat et agrafeuse de circoncision à usage unique : mécanique du dispositif, composants du kit stérile et essais de réception de lots pour les achats et l'ingénierie biomédicale
Un guide technique au niveau des composants sur l'anastomat et l'agrafeuse de circoncision à usage unique : le mécanisme de déclenchement cloche-agrafes, ce qui doit composer le kit de commodité stérile, les tests de réception de lots pour la formation des agrafes et la barrière stérile, ainsi que la classification aux États-Unis, dans l'UE et en Chine — y compris les raisons pour lesquelles aucun prédicat 510(k) américain ni aucune préqualification de l'OMS n'existent pour l'agrafeuse.
9 août 2026 · 18 min de lecture
Guide d'achat
Qualification d'un fabricant de dispositifs de circoncision ou d'un programme distributeur : preuves CE, périmètre du SMQ, rôle de fabricant légal et contrôle des documents d'enregistrement
Une liste de contrôle pratique d'audit et de qualification pour les distributeurs et les acheteurs sous marque propre évaluant les fabricants de dispositifs de circoncision, distinguant l'ISO 13485 des certificats CE spécifiques au produit, définissant les obligations du fabricant légal et protégeant l'exclusivité territoriale.
5 août 2026 · 24 min de lecture
Guide d'achat
Prix de gros, MOQ et coût rendu des dispositifs de circoncision à usage unique : feuille de calcul de normalisation des devis et du coût total pour distributeurs et acheteurs en volume
Un cadre d'approvisionnement B2B pour convertir les devis de dispositifs départ usine en coûts rendus unitaires justifiables, intégrant la MOQ par assortiment de tailles, le conditionnement stérile, le traitement tarifaire, la classification douanière et les modalités de libération des lots.
5 août 2026 · 22 min de lecture
Guide technique
Validation de la stérilisation par rayonnement (gamma, faisceau d'électrons et rayons X) pour dispositifs médicaux à usage unique : guide des preuves ISO 11137, VDmax et FDA pour acheteurs OEM et de marque propre
Qualifier un fabricant OEM de dispositifs à usage unique stérilisés par rayonnement exige de vérifier un protocole de validation selon l'ISO 11137, de justifier la dose de stérilisation de 25 kGy ou 15 kGy par la VDmax, de sélectionner la modalité optimale (gamma vs faisceau d'électrons vs rayons X), de plafonner les doses maximales pour les polymères et de s'aligner sur l'intervalle d'audit de dose de 4 mois prévu par l'ISO 11137-1:2025 et le Radiation Master File Pilot de la FDA.
4 août 2026 · 18 min de lecture
Analyse de marché
Du bistouri et de la suture à un simple clic : la transition vers les dispositifs de circoncision à usage unique
Comment les anneaux à usage unique, les agrafeuses circulaires et les kits de suture à usage unique ont transformé une opération au bistouri et suture de 20 minutes en une intervention sans suture d'environ 7 minutes — une transition technologique menée par l'Asie que le monde a adoptée avant que la FDA américaine ne l'enregistre.
6 juillet 2026 · 28 min de lecture
DANS LA CATÉGORIE CHIRURGIE
Produits associés
02
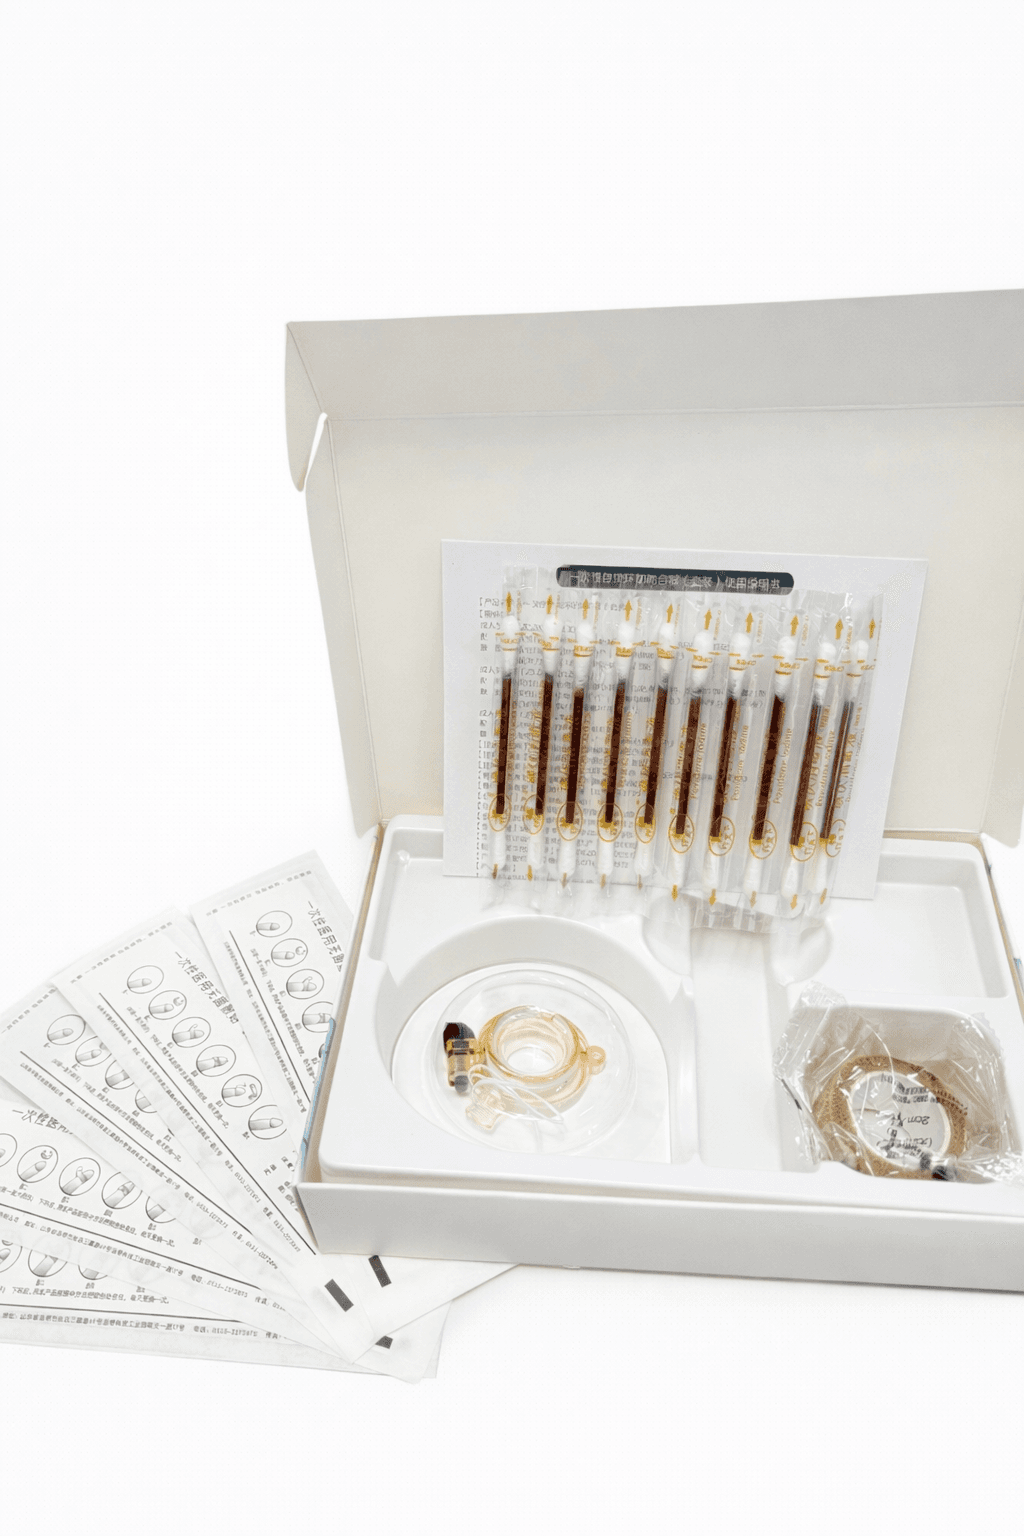
Kit d'anastomat de circoncision
Anastomat de circoncision à usage unique — kits adulte et enfant.
03
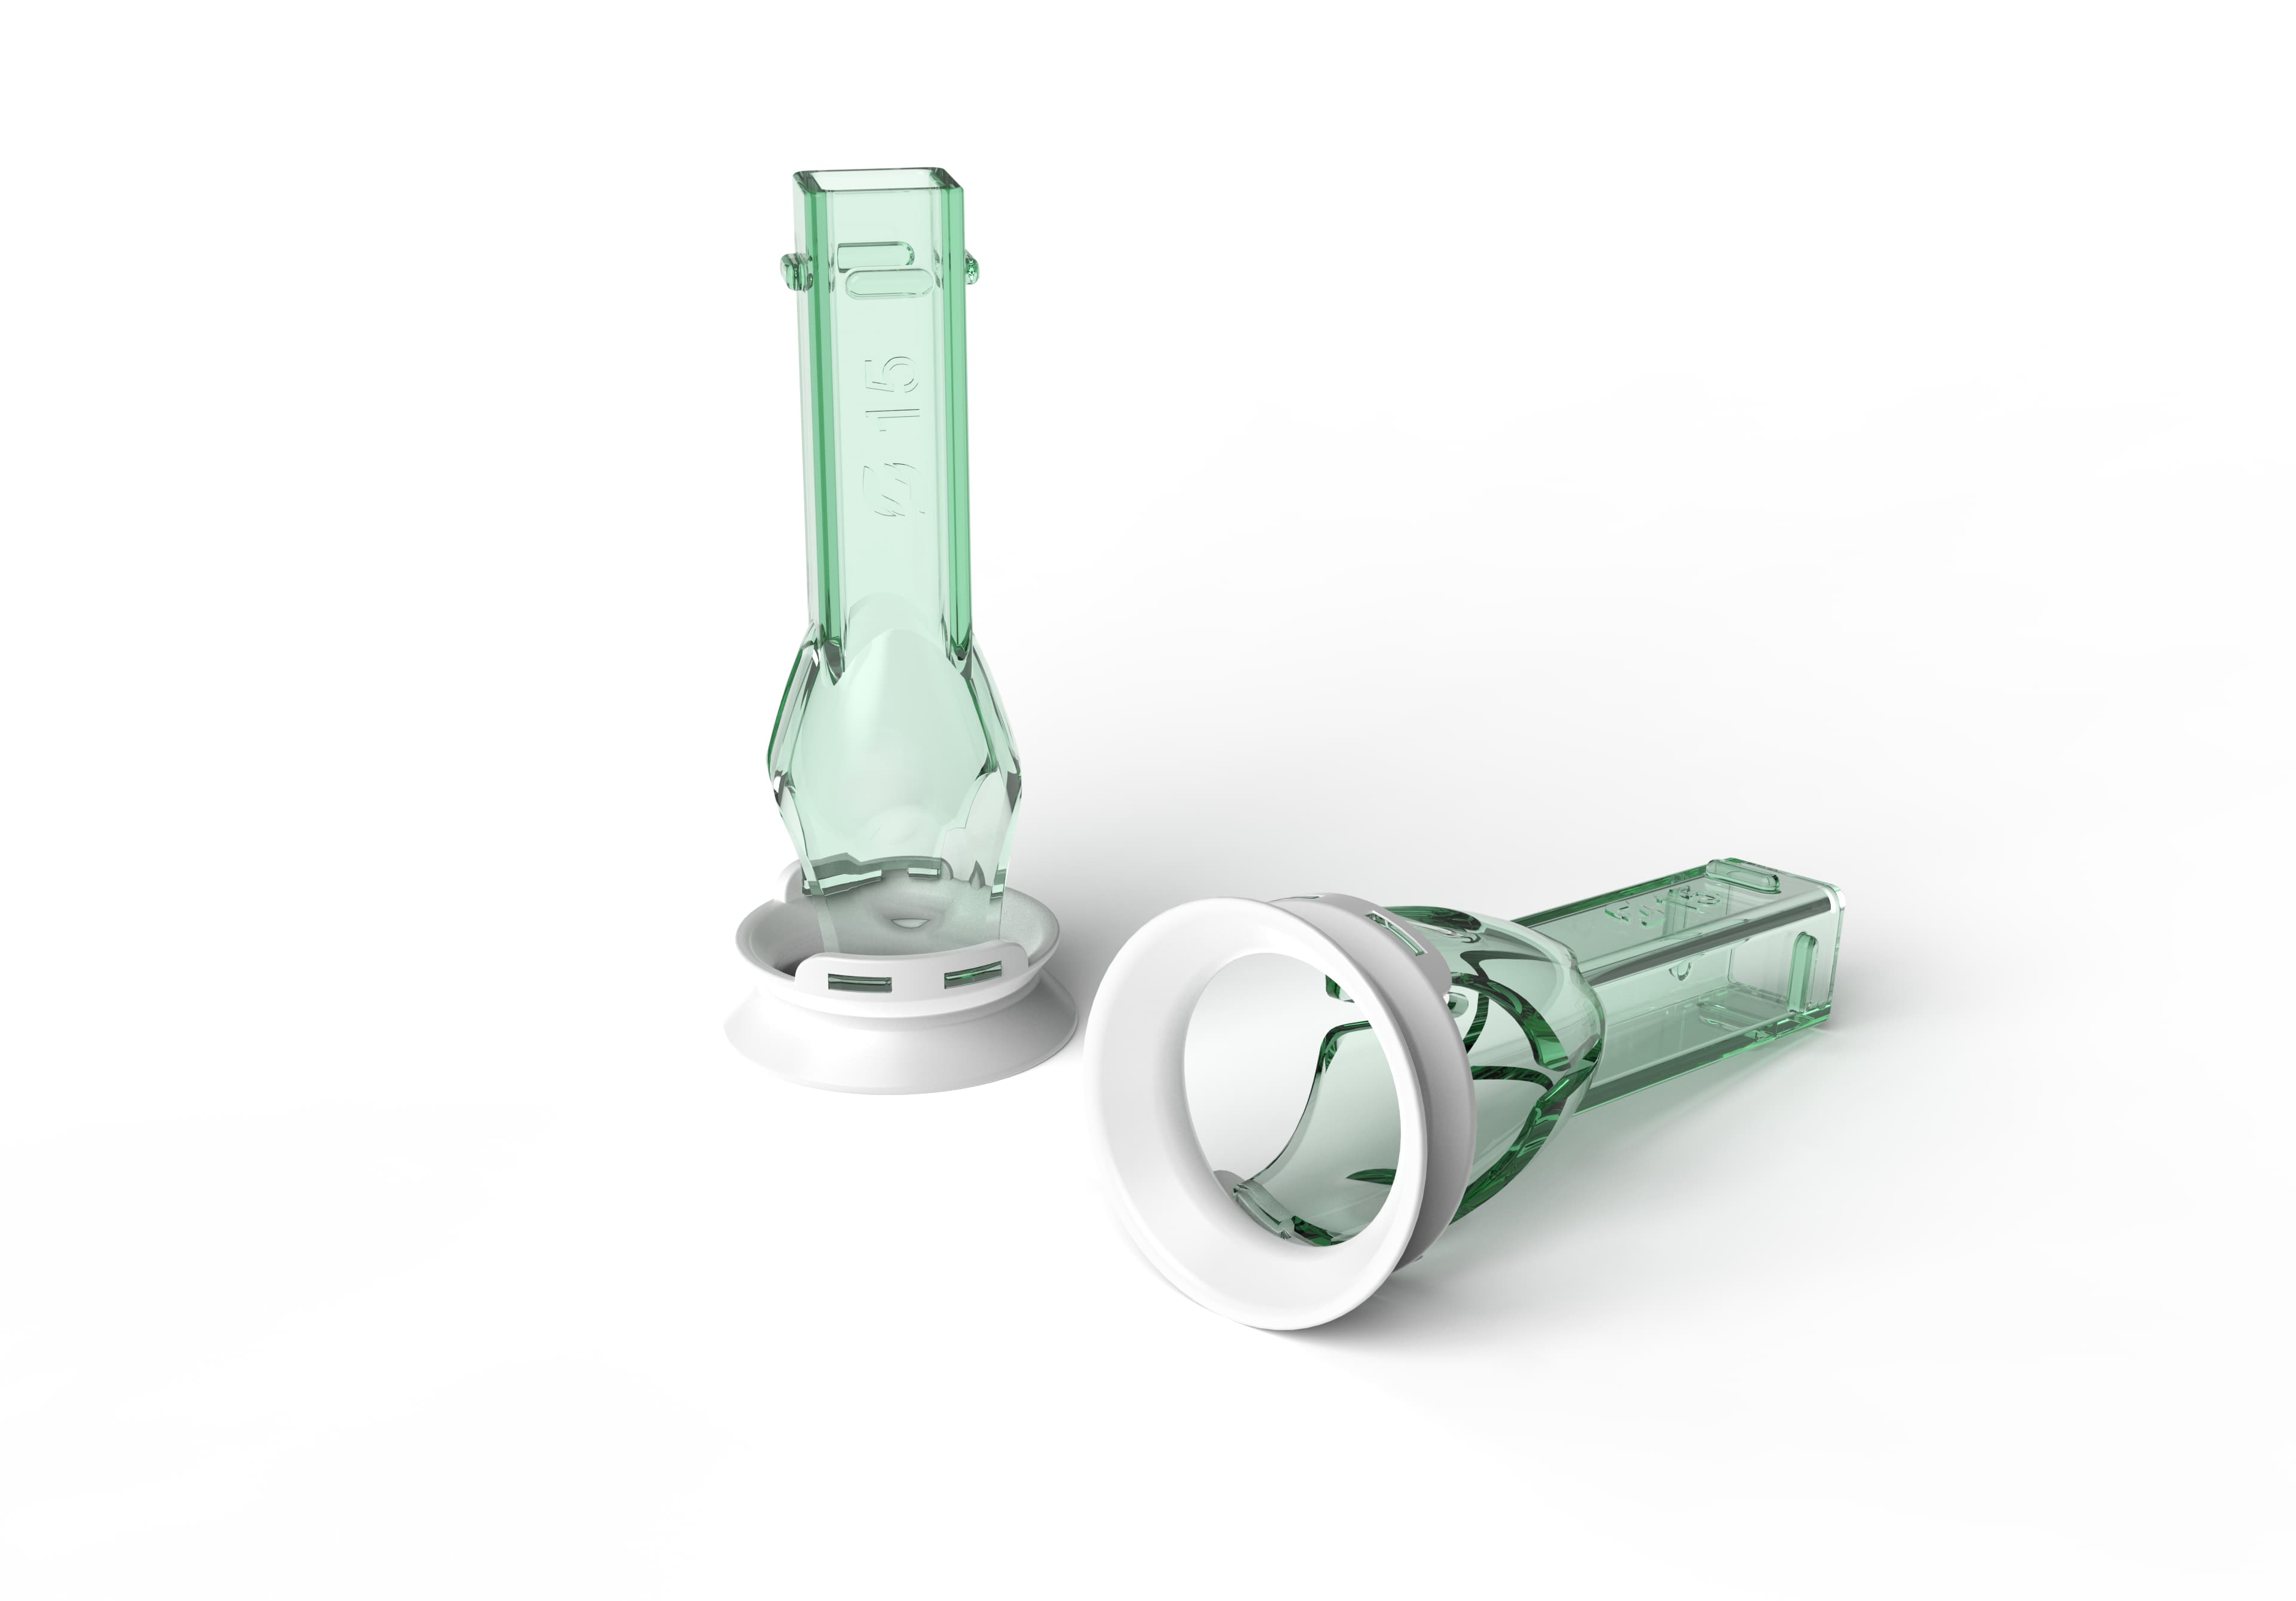
Dispositif de circoncision stérile à usage unique
Dispositif de circoncision stérile en une seule étape pour l'urologie ambulatoire.
04
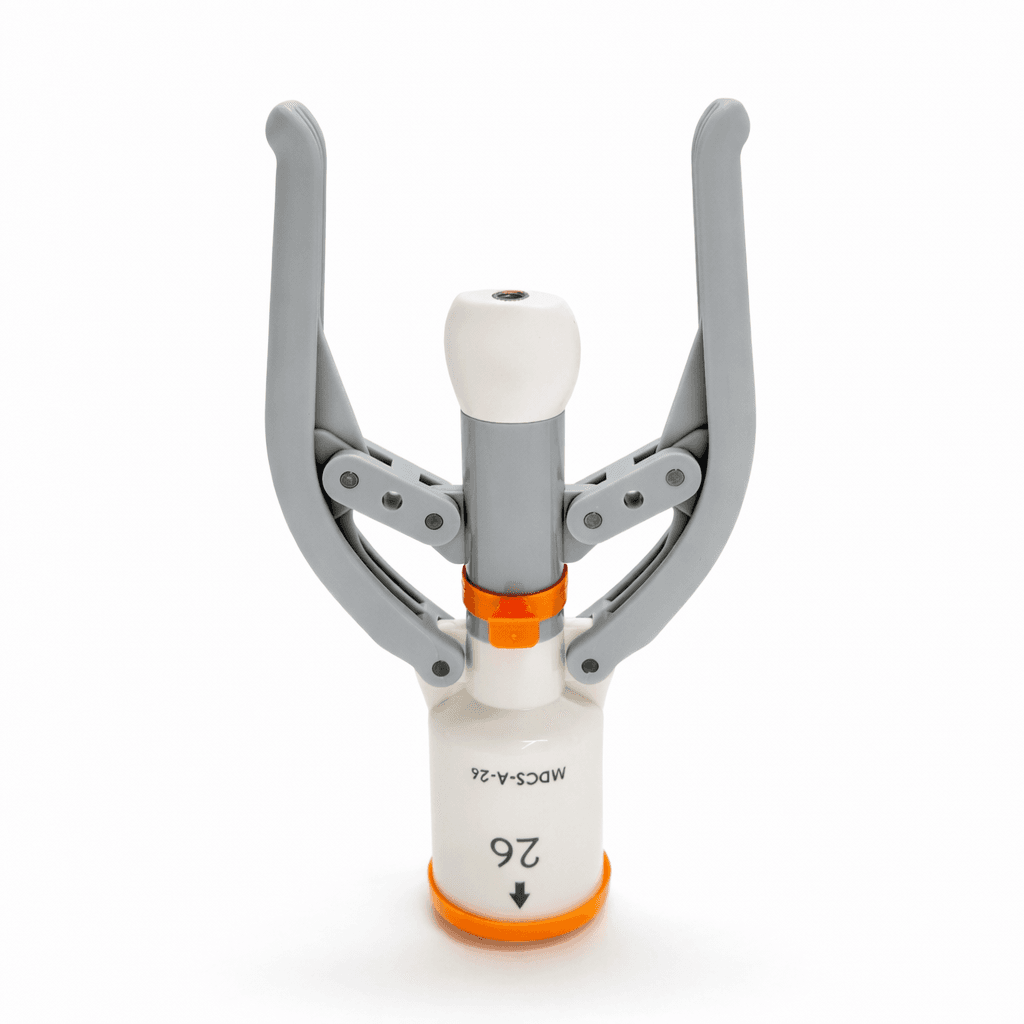
Agrafeuse de circoncision à usage unique
Section et anastomose en un seul passage.
Prêt à évaluer Dispositif de circoncision ?
Les unités d'échantillon sont généralement expédiées en moins de 10 jours ouvrés pour les acheteurs qualifiés. Distributeurs — renseignez-vous sur l'exclusivité territoriale.